
この記事の監修・執筆:仲田洋美(臨床遺伝専門医)
ミネルバクリニック院長。臨床遺伝専門医・総合内科専門医・がん薬物療法専門医。1995年に医師免許を取得し、遺伝医療と出生前診断に携わっています。
記事の作り方(編集方針)
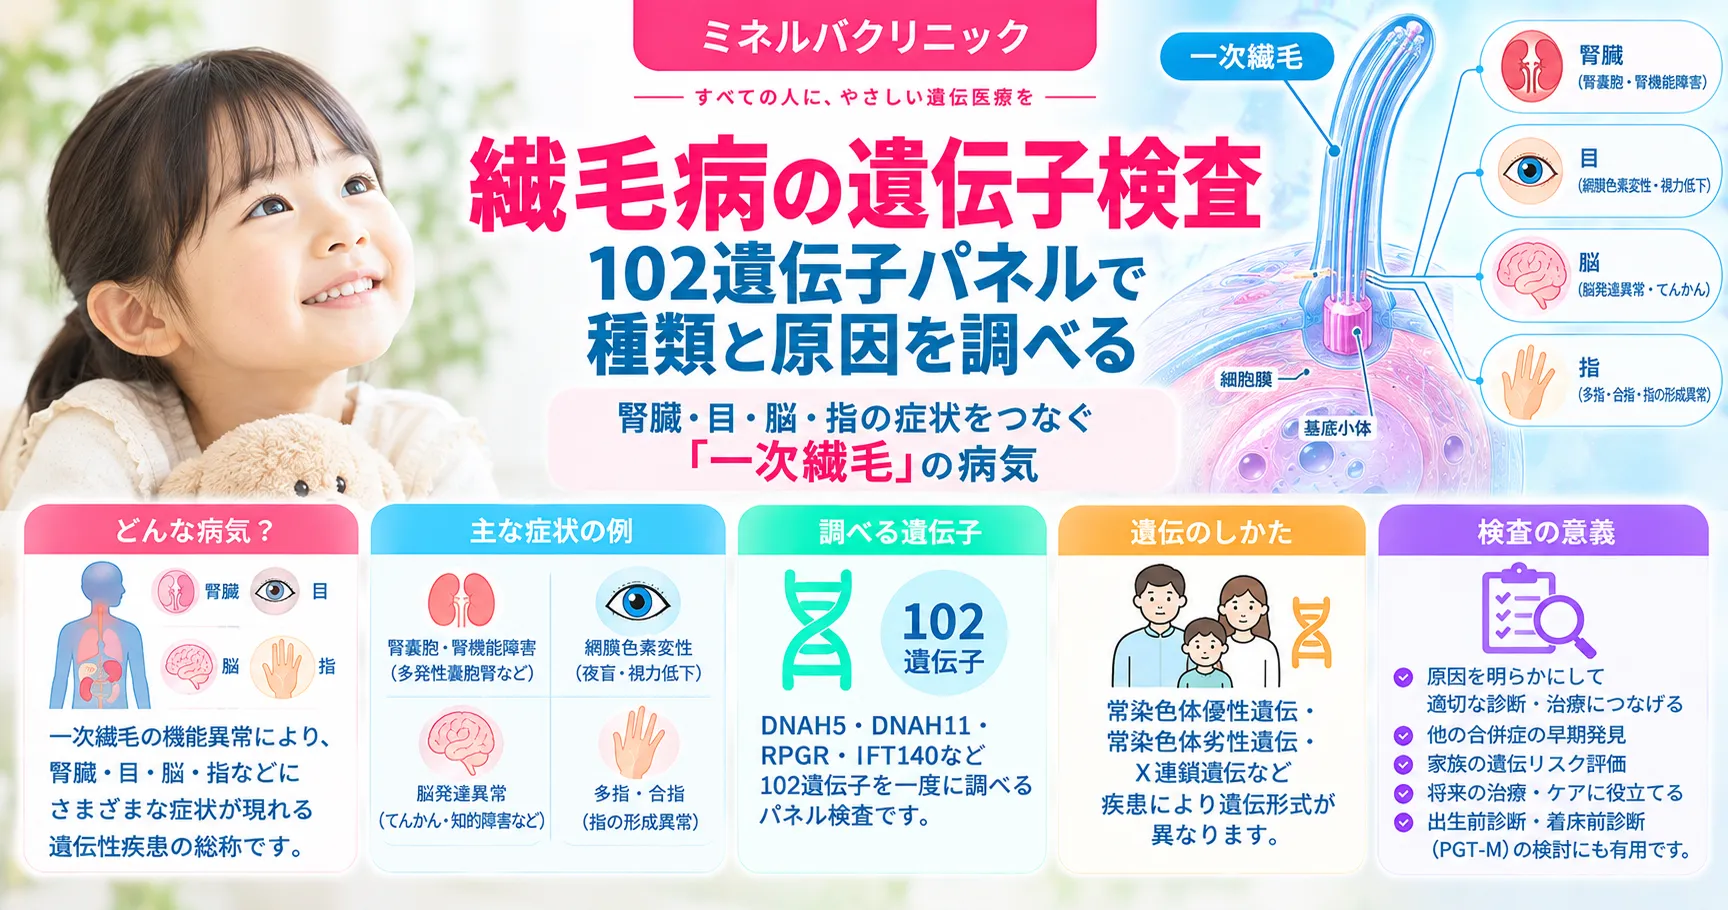
繊毛病(せんもうびょう)は、ほとんどの細胞に生えている「一次繊毛」という小さなアンテナがうまく働かないことで起こる、遺伝性の病気のグループです。腎臓・肝臓・目・脳・指・体重など、一見ばらばらに見える症状が、じつは1つの病気でつながっていることがあります。この検査は、繊毛病と、繊毛病と症状が重なる病気の原因として知られる102の遺伝子を一度に調べます。原因の遺伝子がわかると、どの臓器をいつ見張ればよいかが決まり、次のお子さんで同じ病気が起こる確率と、妊娠したときの備え方も考えられるようになります。このページでは、繊毛病の種類と症状、遺伝のしかた、どのパネル検査を選べばよいかを、臨床遺伝専門医が解説します。
⏱️ 30秒でわかる要約
🧬 Q. この検査で何がわかりますか?
バルデー・ビードル症候群、ジュベール症候群、メッケル症候群、ネフロン癆、多発性嚢胞腎、アルストレム症候群、レーバー先天性黒内障、原発性線毛機能不全症候群など、繊毛病と、症状が重なる病気の原因として知られる102の遺伝子に、病気の原因となる変化があるかを一度に調べます。
🧬 Q. どんな人が受けるとよいですか?
腎臓・肝臓・目・脳(小脳)・指などの症状が重なっていて、繊毛病が疑われるが病名をしぼりきれない方、胎児の超音波で腎臓や脳の異常を言われた方、前のお子さんやご家族に繊毛病の方がいる方です。
🧬 Q. 費用・日数・検体は?
検査費用は税込330,000円で、結果までは2〜3週間です。検体は血液・唾液・口の内側の粘膜などで、オンライン診療でも受けられます(血液は全国の提携医療機関で採血)。遺伝カウンセリング料(30分22,000円・税込)が別にかかります。
🧬 Q. 結果のあとはどうなりますか?
結果は臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。繊毛病の多くは常染色体潜性(劣性)遺伝で、ご両親がともに保因者なら、次のお子さんで同じ病気が起こる確率は4分の1です。ご家族の検査や出生前診断、意義がまだわからない変化(VUS)の扱いもご説明します。
1. 繊毛病(繊毛病症候群・シリオパチー)とは
繊毛病とは、細胞の表面にある「繊毛(せんもう)」の形や働きに関わる遺伝子の変化によって起こる病気の総称です。英語では ciliopathy(シリオパチー)と呼ばれ、多発性嚢胞腎、ネフロン癆、網膜色素変性症、バルデー・ビードル症候群、ジュベール症候群、メッケル症候群などが含まれます[1]。繊毛は、ほとんどすべての脊椎動物の細胞にある、微小管という骨組みでできた毛のような構造です[1]。
「繊毛病症候群」「線毛病」と書かれることもありますが、同じグループを指しています。用語としての説明はシリオパチー(線毛病)とはでも解説しています。このページでは、検査を受けるかどうかを決めるために必要なことを中心にお伝えします。
繊毛とは:細胞のアンテナ「一次繊毛」と、動く繊毛
繊毛には、動く繊毛(動繊毛)と、通常は動かない繊毛(一次繊毛)があります。一次繊毛は体の多くの細胞にみられますが、動繊毛は気道上皮など特定の細胞にみられます[2]。気管や鼻の奥の細胞にびっしり生えて、たんや異物を外へ運び出しているのが動く繊毛です。これに対して一次繊毛は、1つの細胞に1本ずつ立っていて、細胞の外からの信号を受け取る「アンテナ」のような役割をしています。一次繊毛の根元は、細胞分裂のときに使われる中心体という構造が形を変えたもので、この繊毛と中心体の組み合わせが、外からの信号を感じ取り、細胞の中に伝えるしくみとして働いています[1]。
一次繊毛の中では、タンパク質を根元から先端へ、先端から根元へと運ぶ「繊毛内輸送(IFT)」というしくみが働いています。体の形づくりに大切なソニック・ヘッジホッグのシグナルも、一次繊毛を通して伝わることが知られています。繊毛の根元(基底小体)、根元のすぐ上で出入りを管理する部分(移行帯)、繊毛内輸送のどこが傷ついても、繊毛はうまく働けなくなります[2]。
💡 用語解説:「繊毛」と「線毛」の違い
医学では、同じ cilia(シリア)を「繊毛」とも「線毛」とも書きます。呼吸器の分野では「線毛」と書くことが多く、原発性線毛機能不全症候群(PCD)がその例です。一方、細菌の表面にある細い毛(pili)も日本語では「線毛」と呼ばれることがありますが、これは人の細胞の繊毛とは別のものです。
なぜ腎臓・目・脳・指の症状がいっしょに起こるのか
一次繊毛はほとんどの組織にあるため、その働きが損なわれると、腎臓・網膜・脳・骨など、いくつもの臓器に同時に症状が出ることがあります[1]。たとえば網膜の視細胞は、光を感じる部分そのものが繊毛から形を変えたものです。腎臓の尿細管の細胞では、一次繊毛が尿の流れを感じ取っていると考えられています。胎児の体が形づくられる時期には、指の数や脳の形を決める信号が一次繊毛を通して伝わります。
そのため、繊毛病では「腎臓が悪いと言われた」「目が見えにくい」「指が多い」「小脳の形が違うと言われた」「子どものころから太りやすい」といった、別々の診療科で言われた症状が、じつは1つの病気の別々の顔であることがあります。症状ごとに別々の病院を回っていたものが、原因の遺伝子がわかることで1つの病名にまとまり、どの臓器をいつ見張ればよいかの計画が立てられるようになります。
2017年の総説では、繊毛病は35、繊毛病の原因として確立した遺伝子は187、候補の遺伝子は241あるとまとめられ、その数は今も増え続けています[2]。このパネルでは、そのうち臨床でよく問題になる遺伝子に、繊毛病と症状が重なる病気の遺伝子を加えた102遺伝子を調べます。
2. 繊毛病の種類と症状
繊毛病には、腎臓が中心のもの(多発性嚢胞腎・ネフロン癆)、目が中心のもの(レーバー先天性黒内障・網膜色素変性症)、脳が中心のもの(ジュベール症候群)、全身にわたるもの(バルデー・ビードル症候群・アルストレム症候群・メッケル症候群)、骨が中心のもの(エリス・ファンクレフェルト症候群)、呼吸器が中心のもの(原発性線毛機能不全症候群)などがあります。ただし、型どうしの境目ははっきりしておらず、同じ遺伝子の変化が、軽い型にも重い型にもなりえます[5]。
🧬 繊毛病の主な種類と症状
※割合は各文献の対象集団でのもので、一人ひとりに当てはまる確率ではありません。遺伝のしかたは型・遺伝子によって例外があります。
体の場所ごとにみた繊毛病の症状
繊毛病の症状は、病名よりも「どの臓器に何が起きているか」の組み合わせで考えると整理しやすくなります。
- ●腎臓:腎臓の嚢胞(多発性嚢胞腎)、尿細管と間質が硬くなるネフロン癆。尿が多い・のどが渇く・成長が遅いことがきっかけで見つかることがあります[6]。
- ●肝臓:生まれつきの肝臓の線維化(先天性肝線維症)。肝臓の働きそのものより、門脈の圧が上がって脾臓が大きくなる・食道静脈瘤ができることが問題になります[7]。
- ●目:夜に見えにくい(夜盲)・視野が狭くなる網膜の病気、生まれつきの重い視覚障害、目の動きの異常[3][4]。
- ●脳:小脳の真ん中(虫部)の形の違いと臼歯徴候、発達の遅れ、胎児期の脳瘤[4][5]。
- ●指と骨:多指(とくに小指側)、短い肋骨や手足[3]。
- ●体重と代謝:1歳までに始まる体の中心の肥満(バルデー・ビードル症候群)、インスリン抵抗性・2型糖尿病(アルストレム症候群)[3][8]。
- ●呼吸と内臓の向き:動く繊毛の病気では、慢性の咳・副鼻腔炎・中耳炎や、心臓や内臓の左右が逆になる内臓逆位[9]。
胎児の超音波で見つかる繊毛病
繊毛病のなかには、妊娠中の超音波検査で見つかるものがあります。メッケル症候群では、妊娠10〜14週の経腹超音波で、嚢胞のある腎臓は9週から、多指は11週から、後頭部の脳瘤は13週から見つけられるとされています[5]。常染色体潜性多発性嚢胞腎では、ふつう妊娠の後半に、大きく白く光る腎臓として見つかります。ただし、胎児の腎臓が大きい・白く光るというだけで常染色体潜性多発性嚢胞腎とは限らず、HNF1Bという別の遺伝子の病気との見まちがいが多いとされています[7]。
妊娠中にこうした所見を言われた方、前のお子さんを繊毛病で亡くされた方にとって、原因の遺伝子を確かめておくことは、次の妊娠での備えの出発点になります(第3章・第8章)。
3. 繊毛病は遺伝しますか:遺伝のしかたと確率
繊毛病の多くは常染色体潜性(劣性)遺伝です。ご両親がともに同じ遺伝子の保因者なら、お子さん1人ごとに、病気になる確率が4分の1、保因者になる確率が2分の1、どちらでもない確率が4分の1です[3][4][7]。ただし、遺伝のしかたは病気と遺伝子によって違うので、原因の遺伝子がわかってはじめて、ご家族ごとの確率がはっきりします。
常染色体潜性(劣性)遺伝:ご両親は症状のない保因者
常染色体潜性(劣性)遺伝では、対になった2本の遺伝子の両方に変化があるときに発症します。1本だけに変化がある人は「保因者」と呼ばれ、ふつう症状はありません。ご家族に繊毛病の方が一人もいないのに、お子さんが繊毛病と診断されることがあるのは、このためです。ご両親のどちらかのせいではなく、保因者どうしの組み合わせで起こります。
ヨーロッパでは、常染色体潜性多発性嚢胞腎は生まれる赤ちゃん約2万人に1人、保因者は約70人に1人と推定されています[7]。メッケル症候群は世界全体では約13万5千人に1人ですが、フィンランドでは約9,000人に1人と、地域によって大きく違います[5]。
常染色体顕性(優性)遺伝・X連鎖遺伝の繊毛病
常染色体顕性(優性)遺伝の多発性嚢胞腎(PKD1・PKD2など)では、親が原因をもっていれば、お子さん1人ごとに2分の1の確率で受け継ぎます。ジュベール症候群のうちOFD1遺伝子によるものや、口顔指症候群1型はX連鎖遺伝です[4]。同じ「繊毛病」でも遺伝のしかたが違うため、次のお子さんへの確率は病名だけでは決められません。
複数の遺伝子の変化が見つかることもある
バルデー・ビードル症候群では、2つ以上の遺伝子の変化が組み合わさって症状に影響する「オリゴジェニック遺伝」が一部の家族で示唆されていますが、ほかの研究では否定されており、決着していません[3]。102遺伝子を一度に調べると、複数の遺伝子に変化が見つかることがあります。その場合は、どの変化が病気の主な原因かを、症状とご家族の情報をあわせて判断します。
ご家族に繊毛病の方がいる方・結婚を考えている方へ
きょうだいや親戚に繊毛病の方がいても、ご自身やお子さんが必ず病気になるわけではありません。常染色体潜性遺伝の繊毛病なら、症状のないきょうだいは保因者である可能性がありますが、お子さんが病気になるのは、パートナーも同じ遺伝子の保因者だった場合です。ご家族の原因の遺伝子がわかっていれば、ご自身が保因者かどうかをピンポイントで調べることができ、パートナーの検査と合わせて、お子さんへの確率を具体的に考えられます。結婚や妊娠を「わからないから不安」ではなく、「わかったうえで選ぶ」ことができるようになります。
4. どんな人がこの検査を受けるとよいか
この検査は、繊毛病が疑われるけれど病名をしぼりきれない方、いくつかの臓器の症状が重なっている方、胎児期や前のお子さんで繊毛病が疑われた方に向く検査です。病名がはっきりしている場合は、その病気の個別のパネル検査のほうが向くこともあります(第5章)。
症状が重なっていて、病名がしぼれない方
- ●腎臓の嚢胞やネフロン癆に、網膜の病気・肝臓の線維化・多指などが重なっている方
- ●頭部MRIで小脳の形の違いや臼歯徴候を言われ、腎臓・目・肝臓の合併症が気になる方
- ●子どものころからの肥満に、夜盲や視力の低下・多指・腎臓の病気が重なっている方
- ●ほかの病院で繊毛病と言われたが、どの型かがわからない方
原因がわからないまま、腎臓・眼科・神経・肝臓と別々の診療科を回る時間を、1回の検査で短くできる可能性があります。エクソーム・ゲノム検査の研究をまとめた系統的レビューでも、遺伝学的検査の結果として最も多く報告された成果は、診療方針の変化と、妊娠・出産に関わる意思決定への影響でした[10]。ただし、検査を受けた全員に原因が見つかるわけではありません(第7章)。
胎児の超音波で腎臓・脳・指の異常を言われた方、前のお子さんが繊毛病だった方
前のお子さんがメッケル症候群やジュベール症候群、常染色体潜性多発性嚢胞腎などと考えられる場合、原因の遺伝子を確かめておくと、次の妊娠でお子さんを調べる的が決まります。ジュベール症候群では、ご家族の原因の変化がわかっていれば、妊娠中に赤ちゃんを調べる遺伝学的な出生前検査ができるとされています。一方で、原因がわからないまま超音波や胎児MRIで調べても、正常な結果だからといってジュベール症候群を否定することはできません[4]。
亡くなったお子さんの検体が残っていない場合でも、ご両親それぞれの保因者の状態を調べることで手がかりが得られることがあります。どの方法が合うかは、遺伝カウンセリングでご一緒に考えます。今の妊娠で胎児の所見を言われている方には、赤ちゃんそのものを調べる出生前全エクソーム(WES)検査という選択肢もあります。
ご家族に繊毛病の方がいて、ご自身のことを知りたい方
ご家族の原因の遺伝子がすでにわかっている場合は、その変化だけを調べる方法もあります。ご家族がすでに検査を受けて原因がわかっていれば、その結果がいちばんの手がかりになります。原因がわかっていない場合は、症状のない相談者ご本人に適した検査を検討します。症状のない方が受ける場合は、結果を知ることの意味を、遺伝カウンセリングで前もってよく考えていただきます。
保因者検査(ブライダルチェック)との違い
ご家族に繊毛病の方がいない方が、結婚や妊娠の前に、ご自身とパートナーが保因者かどうかを調べたい場合は、拡大版保因者スクリーニングのほうが向いています。女性版787遺伝子の一覧には、BBS1・BBS2・BBS10・CEP290・PKHD1・AHI1・CC2D2A・TMEM67・NPHP1・ALMS1など、このパネルの主な遺伝子も含まれています(対象かどうかは遺伝子一覧でご確認ください)。妊娠中の方には、NIPTと同じ日に採血できるカップルの保因者検査「ファミリーセーフティ プラス」があります(単独では受けられません)。
5. 症状・検査の結果から、どのパネルを選ぶか
病名がまだしぼれないならこの繊毛病パネル、病名がはっきりしているなら、その病気の個別のパネル検査が基本です。個別のパネルは、その病気に関わる遺伝子をより絞って調べます。どちらを選ぶかは、症状・画像の所見・ご家族の情報で決まります。
🔍 症状・検査の結果に合わせたパネルの選び方
※どの検査が合うかは、症状・診察所見・画像・ご家族の情報で変わります。比べているのは検査の種類どうしです。遺伝カウンセリングで、いちばん合う検査を一緒に選びます。
なお、ジュベール症候群と名前の似た「セッケル症候群」は、小頭症と低身長を特徴とする別の病気で、繊毛病ではありません。セッケル症候群の検査は原発性小人症NGS遺伝子パネル検査で扱っています。
6. 調べる102遺伝子と、それぞれの遺伝子でわかる病気
この検査では、繊毛病と、繊毛病と症状が重なる病気の原因として知られる102の遺伝子について、遺伝子の配列(塩基配列)の変化と、遺伝子の一部や全体がなくなる・増える変化(欠失・重複)をまとめて調べます。遺伝子ごとに関係する病気と遺伝のしかたを、下の表にまとめました。
🧬 繊毛病パネルで調べる102遺伝子と関係する病気
※対象遺伝子は当院の検査内容(2026年10月に確認した検査内容と一致)による。関係する病気と遺伝のしかたは、OMIMの番号を引用している公開データベース(UniProt)で確かめた主なものを載せています。1つの遺伝子がいくつもの病気に関係することがあり、表はすべてを網羅したものではありません。CCDC28Bは、単独で病気を起こすというより、バルデー・ビードル症候群の症状に影響すると報告されている遺伝子です。CFTR(嚢胞性線維症)・VHL(フォン・ヒッペル・リンドウ病)・UMOD(尿細管間質性腎疾患)・NKX2-5(先天性心疾患)・ATXN10(脊髄小脳失調症10型)などは、典型的な繊毛病の遺伝子ではありませんが、腎臓の嚢胞・心臓・内臓の向き・小脳など、繊毛病と症状が重なる病気を見分けるために含まれています。
表を見ると、CEP290・CC2D2A・TMEM67・RPGRIP1L・TMEM216・MKS1などは、ジュベール症候群にもメッケル症候群にも、ネフロン癆や網膜の病気にもなりうることがわかります。メッケル症候群とジュベール症候群は同じ遺伝子の病気の幅(アレル疾患)であり、TMEM67・RPGRIP1L・TMEM216はどちらも起こしうるとされています[5]。同じ遺伝子でも、変化の種類によって軽い型にも重い型にもなるため、遺伝子名だけで重さを決めることはできません。結果は、症状や画像の所見とあわせて解釈します。
7. この検査でわかること・わからないこと
この検査でわかるのは、102遺伝子の、タンパク質の設計図にあたる部分(コード領域)とそのつなぎ目(スプライス部位)の変化と、遺伝子全体や2つ以上続くエクソンにわたる欠失・重複です。一方で、遺伝子検査には必ず限界があります。
- ●読み取りの精度:調べる遺伝子の領域の99%以上を、20回以上重ねて読み取ります(≥99% at 20x)。同じ場所を何度も読むことで、読み間違いを減らすためです。読み取りの質が低い場所は、サンガー法という別の方法で確かめます。
- ●欠失・重複の見つかり方:遺伝子1つ全体を含む欠失・重複は、頬の粘膜でも血液でも調べられます。2つ以上続くエクソンの欠失・重複は、血液の検体でのみ調べられます。エクソン1つだけの欠失・重複は、見つかることもありますが、ふだんは検出の対象外です。見つかった欠失・重複は、別の原理の方法(qPCR法やMLPA法)でもう一度確かめてから報告します。
- ●NPHP1の大きな欠失:ネフロン癆の原因として最も多いのは、NPHP1遺伝子を含む約290kbの欠失で、全体の約25%を占めます。この欠失を見つけるには、欠失・重複を調べる解析が必要とされています[6]。この検査では欠失・重複も調べますが、どこまで確かめられたかは結果の報告書でご説明し、必要なら別の方法での確認を考えます。
- ●見つけられない変化:染色体の一部が入れ替わる転座や逆位、同じ配列がくり返して長くなるリピート伸長(たとえばATXN10の脊髄小脳失調症10型、ZIC3の3塩基の繰り返し)、遺伝子の働きを調節する領域(プロモーター)や、エクソンから20塩基より離れた深いイントロンの変化は調べられません。体の一部の細胞にだけ変化がある体細胞モザイクを見つけるための検査でもありません。
- ●RPGR遺伝子の一部:RPGR遺伝子の「ORF15」という調べにくい領域の多くの変化は見つけられますが、この領域の一部では、変化がないことを完全には言い切れません。
- ●よく似た配列:よく似た配列(偽遺伝子など)が別の場所にある遺伝子では、解析の工夫で影響を小さくしていますが、変化を見分けにくいことがあります。
- ●意義がまだわからない変化(VUS):病気の原因かどうか、今の知識ではまだ判断できない変化が見つかることがあります。
- ●陰性でも否定はできません:繊毛病の原因遺伝子はこのパネルの102個よりずっと多く、まだ見つかっていない原因もあります。メッケル症候群では、知られている遺伝子で説明できるのは全体の約50〜60%にとどまるとされています[5]。原発性線毛機能不全症候群でも、よく調べられた例の20〜30%で原因が見つかっていません[9]。
8. 結果が出たあと
結果は、臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。結果だけをお送りすることはありません。報告書の読み方はNIPT/遺伝子検査結果の見かたでも解説しています。
病的変異が見つかったら、次にできること
原因の遺伝子がわかると、病名・見張る臓器・次のお子さんへの確率が決まり、ご本人とご家族それぞれに、次にできることが見えてきます。「わかっただけ」で終わらせないために、立場ごとに整理します。
① ご本人(症状がある方)
病名がはっきりすると、どの臓器をいつ調べればよいかが決まります。たとえばジュベール症候群では、腎臓の病気のない方でも、尿が多い・のどが渇く・疲れやすいといった症状を少なくとも20歳まで毎年確かめ、クレアチニンなどの血液検査を1〜2年ごとに行うこと、肝臓については子どものうちは少なくとも20歳まで毎年おなかの超音波検査を行い、血小板やGGT・ALTを1〜2年ごとに調べることが勧められています。目の病気が起こりやすい型では、眼科での定期的な診察も計画します[4]。常染色体潜性多発性嚢胞腎では、新生児期を生き延びた304人のうち15歳までに60〜65%に門脈圧亢進症の兆候がみられたと報告されており、食道静脈瘤や胆管炎への備えが大切になります[7]。バルデー・ビードル症候群では、夜盲などの目の症状がふつう10歳までに気づかれ、10代から20代で法的な失明に至ることが多いとされ[3]、見えるうちから学び方・働き方の準備を進められます。
治療薬の状況も、病名がわかってはじめて調べられます。たとえば肥満の治療薬セトメラノチドは、米国ではバルデー・ビードル症候群の肥満にも承認されていますが、日本で2026年8月に得た承認は後天性視床下部性肥満に対するもので、バルデー・ビードル症候群は日本での承認の対象に含まれていません(製造販売元の2026年8月25日の発表による)。治療は、それぞれの専門の医療機関で受けていただきます。指定難病などの制度を使うときにも、遺伝子検査で原因が確定していることが手がかりになります(第9章)。
② 症状のないご本人(ご家族の検査で保因者とわかった方など)
常染色体潜性遺伝の繊毛病の保因者は、ふつうご自身の健康には影響しません。ただ、パートナーも同じ遺伝子の保因者であれば、お子さん1人ごとに4分の1の確率で病気になります。パートナーが同じ遺伝子の保因者かどうかを調べることで、お子さんへの確率を具体的に考えられます。常染色体顕性遺伝の多発性嚢胞腎などで、症状のない方に変化が見つかった場合は、腎臓の定期的な検査の計画につながります。
③ 子どもを持つときの選択肢
ご家族の原因の変化がわかっていれば、妊娠したときに赤ちゃんで同じ変化があるかを調べられます。絨毛・羊水からの胎児の出生前診断は当院で承っております。その病気で出生前診断を行えるかは、病気の重さや国内の指針を踏まえて個別に判断しますので、妊娠を考えている段階からご相談ください。日本でも、日本産科婦人科学会の指針にもとづく審査を経て、PGT-M(着床前遺伝学的検査)が行われています(当院は体外受精・PGT-Mを行っていません)。準備に必要なことは海外でPGT-M(着床前診断)を考えている方へで解説しています。何もしないで自然に妊娠・出産を迎えることも、同じように尊重される選択肢です。
④ ご家族
ご両親・きょうだい・いとこなどは、同じ変化をもっているかを、その場所だけピンポイントで調べられます。症状のない方の検査は、ご本人の同意のもとで行います。きょうだいが将来、結婚や妊娠を考えるときに、保因者かどうかを知る手がかりにもなります。
⑤ 当院でのその後
結果は臨床遺伝専門医が遺伝カウンセリングでご説明し、次にどうするかを一緒に考えます。ご家族の検査、パートナーの保因者検査、妊娠したときの出生前診断まで、当院で続けてご相談いただけます(遺伝カウンセリング料は第10章のとおりです)。
⚠️ 次の妊娠を考えている方は、妊娠前に原因を確かめておくと備えやすくなります
ご家族で「どの遺伝子の、どの変化か」がわかっていれば、次の妊娠でその変化を対象とした出生前診断を検討できます。原因がわかっていない場合でも、胎児の所見などに応じて出生前全エクソーム検査(WES)などを検討できることがあります。ただし、原因が事前にわかっているほうが検査の対象を定めやすいため、次の妊娠を考えている方は、妊娠する前に原因を確かめておくことをおすすめします。
陰性だったとき
102遺伝子に原因が見つからなかった場合でも、繊毛病が否定されたわけではありません(第7章)。症状に合わせて、ほかのパネル検査や全エクソーム検査(WES)、全ゲノムシークエンスを考えます。研究が進むと、同じデータを解析し直して新しくわかることもあります。
意義がまだわからない変化(VUS)が見つかったとき
VUSは、それだけで診断に使ったり、ご家族の検査や出生前診断に使ったりはしません。ご家族の検査で、症状のある方とない方で変化の有無がそろうかを見ることで、意味がはっきりしてくることもあります。VUSの扱いはVUS(意義不明変異)の臨床的取り扱い、調べた目的と別の病気の原因が見つかったときの扱いは当院の二次的所見の開示方針をご覧ください。
9. 日本の制度(2026年10月時点)
繊毛病のなかには、指定難病の対象になっている病気があります。厚生労働省の指定難病の一覧(令和8年4月時点)と難病情報センターの五十音索引で、2026年10月に次の病気を確かめました。
- ●指定難病67:多発性嚢胞腎
- ●指定難病90:網膜色素変性症
- ●指定難病177:ジュベール症候群関連疾患
- ●指定難病299:嚢胞性線維症
- ●指定難病303:アッシャー症候群
- ●指定難病335:ネフロン癆
医療費の助成を受けるには、それぞれの病気の診断基準と重症度の条件を満たし、申請する必要があります。ここに挙げていない病気が対象かどうか、子どもの病気で使える小児慢性特定疾病の対象かどうかは、難病情報センター・小児慢性特定疾病情報センターや、お住まいの自治体の窓口でご確認ください。
10. 検査の流れ・費用・結果までの日数・検体
検査費用は税込330,000円、結果までは2〜3週間です。オンライン診療でも受けていただけます(血液の場合は全国の提携医療機関で採血)。
ご予約
▶
遺伝カウンセリング臨床遺伝専門医
▶
検体の採取お支払い後にキット発送
▶
結果のご説明2〜3週間後・マイページへ
💴 費用・日数・検体
※ご夫婦・カップルで同じ検査を同じ日に一緒に受ける場合は、遺伝カウンセリング料が1人分になります(検査費用の割引はありません)。
この検査は、遺伝診療先進国・米国の3大遺伝子検査会社の一角で行います。※
※「3大遺伝子検査会社」は、遺伝性がんや周産期(出生前検査・保因者検査)を含む遺伝子検査全般を手がける米国の検査専業会社のうち、2025年通期の売上高が上位の3社を指します(各社の決算発表にもとづく当院調べ)。がん検診やリキッドバイオプシーに特化した会社は含みません。
オンライン診療(ビデオ通話での診療)で遺伝カウンセリングを行ったあと、検体を当院にお送りいただく流れです。オンラインの場合は、遺伝カウンセリング料金を事前にお支払いください。検体採取キットは、検査料金をお支払いいただいたあとにお送りします。検体の取り違えを防ぎ、検査に使える品質を保つため、キットが届く前にご自身で検体を採取しないでください。
結果は、基本的に日本語版でお渡ししています。海外でPGT-Mを受けるなど、英語の原本が必要な方には英語版をお渡ししますので、検査の時にお申し出ください。英語版と日本語版の双方を希望される方は、追加料金5,500円で承ります。
当院の検査・遺伝カウンセリングはすべて自費診療です。遺伝カウンセリングでは、検査で何がわかり、何がわからないか、結果がご家族にとってどういう意味をもつかをご説明します。検査を受けるかどうかは、説明を聞いて納得してから決めていただきます。
11. 院長コラム
🩺 院長コラム【ばらばらの症状を、1つの名前でつなぐ意味】
繊毛病は、腎臓、目、脳、肝臓、指と、症状の出る場所が人によって違い、別々の診療科で別々に説明を受けることが多い病気です。けれども、原因の遺伝子が1つわかれば、それまでばらばらだった症状が1つの病気としてつながり、「次にどの臓器を、いつ見ればよいか」という計画に変わります。名前がつくことは、ゴールではなく、これからの備えのスタートだと考えています。
私自身、希少な常染色体顕性(優性)遺伝性疾患の当事者です。子どもに病気を受け渡したくない、という遺伝の病気をもつ方の思いはよくわかります。また、お子さんが重い症状で発症したのをきっかけに、ご自身も同じ遺伝子の変化を持っていたとわかり、自分のせいだと責めてしまう親御さんを、何度も見てきました。私の当事者としての話は、遺伝性疾患の当事者として、臨床遺伝専門医になった理由に書いています。
繊毛病の多くは、症状のないご両親がたまたま同じ遺伝子の保因者だったことで起こります。遺伝子の変化は誰にでも起こりうるもので、誰のせいでもありません。そして、原因がわかっていれば、次の妊娠で赤ちゃんを調べる的が決まり、選べることが増えます。
遺伝子検査は、やってみないとわからないことを、何度も経験してきました。検査をしないと何も言えない、というのが私の確固たる考えです。こうした経験から、当院では、検査を受けずにリスクだけをご説明することはしておりません。検査をせずにリスクをお伝えするほうが、かえって危険だと考えているためです。わからないまま悩み続けるより、わかったことから次を考えるほうが前に進める、と考えています。どの選択をされても、その選択を尊重します。
よくある質問(FAQ)
Q1. 繊毛病とはどんな病気ですか?
繊毛病は、細胞の表面にある繊毛、とくに細胞のアンテナのような役割をする一次繊毛の形や働きに関わる遺伝子の変化で起こる病気のグループです。繊毛はほとんどの細胞にあるため、腎臓・肝臓・目・脳・指・体重など、いくつもの臓器に症状が出ることがあります。バルデー・ビードル症候群、ジュベール症候群、メッケル症候群、ネフロン癆、多発性嚢胞腎などが含まれます。
Q2. 繊毛病の症状は?
病気の種類によって違いますが、腎臓の嚢胞やネフロン癆、肝臓の線維化、夜盲や視力の低下などの網膜の病気、小脳の形の違い(臼歯徴候)と発達の遅れ、多指、子どものころからの肥満などが、組み合わさって起こることがあります。動く繊毛の病気では、慢性の咳・副鼻腔炎・内臓逆位がみられます。
Q3. 繊毛病は遺伝しますか?遺伝する確率は?
繊毛病の多くは常染色体潜性(劣性)遺伝です。ご両親がともに同じ遺伝子の保因者なら、お子さん1人ごとに病気になる確率が4分の1、保因者になる確率が2分の1です。常染色体顕性遺伝の多発性嚢胞腎では2分の1、X連鎖遺伝の型ではお母さんが保因者かどうかで変わります。正確な確率は、原因の遺伝子がわかってはじめて決まります。
Q4. 繊毛病は指定難病ですか?
繊毛病という名前でまとめて指定されているわけではありませんが、多発性嚢胞腎(67)、網膜色素変性症(90)、ジュベール症候群関連疾患(177)、嚢胞性線維症(299)、アッシャー症候群(303)、ネフロン癆(335)は指定難病です(2026年10月時点で確認)。助成を受けるには、病気ごとの基準を満たして申請する必要があります。
Q5. 多指症があると繊毛病ですか?
多指症だけで繊毛病とは言えません。多指症は、指以外に症状のない形で起こることも、繊毛病以外の病気の一部として起こることもあります。多指症に、腎臓・目・肝臓・脳の症状や子どものころからの肥満が重なっているときは、繊毛病を考えるきっかけになります。遺伝する確率は原因によって違うので、気になる場合は遺伝カウンセリングでご相談ください。
Q6. ジュベール症候群はいつわかりますか?
生まれたあとは、頭部MRIで臼歯徴候(モラートゥース・サイン)を確かめて診断します。前のお子さんがジュベール症候群で、ご家族の原因の変化がわかっていれば、妊娠中に赤ちゃんの遺伝子を調べる出生前検査ができます。原因がわからないまま超音波や胎児MRIで調べた場合、正常な結果でもジュベール症候群を否定することはできません。
Q7. 検査で原因が見つからなかったらどうなりますか?
繊毛病の原因遺伝子はこのパネルの102個より多く、まだ見つかっていない原因もあるため、陰性でも繊毛病は否定できません。症状に合わせて、ほかのパネル検査や全エクソーム検査・全ゲノム検査を考えます。研究が進むと、同じデータを解析し直して新しくわかることもあります。
Q8. 保因者検査で繊毛病を調べられますか?
ご家族に繊毛病の方がいない方は、拡大版保因者スクリーニングで、ご自身とパートナーが保因者かどうかを調べられます。女性版787遺伝子の一覧には、BBS1・CEP290・PKHD1など、このパネルの主な遺伝子も含まれています。対象かどうかは遺伝子一覧でご確認ください。ご家族に繊毛病の方がいて、その方の原因がすでにわかっていれば、その結果が検査を考える手がかりになります。
🧬 一度の検査で、ご自身とご家族のこれからを考える
生まれ持った遺伝子は一生変わりません。繊毛病の原因がわかれば、腎臓・肝臓・目などの見張りの計画だけでなく、ご家族の検査や、次のお子さんを考えるときの備えにもつながります。当院では臨床遺伝専門医が常駐し、検査の前後の遺伝カウンセリングから、羊水検査・絨毛検査による出生前診断の相談まで、院内で続けて受けていただけます。
お電話でのお問い合わせ:03-3478-3768
参考文献
- [1] Hildebrandt F, Benzing T, Katsanis N. Ciliopathies. N Engl J Med. 2011;364(16):1533-1543. [DOI: 10.1056/NEJMra1010172](PMID: 21506742)
- [2] Reiter JF, Leroux MR. Genes and molecular pathways underpinning ciliopathies. Nat Rev Mol Cell Biol. 2017;18(9):533-547. [DOI: 10.1038/nrm.2017.60](PMID: 28698599)
- [3] Forsyth R, Gunay-Aygun M. Bardet-Biedl Syndrome Overview. In: GeneReviews®. University of Washington, Seattle (Updated 2023 Mar 23). [NCBI Bookshelf NBK1363]
- [4] Glass IA, Dempsey JC, Parisi M, Doherty D. Joubert Syndrome. In: GeneReviews®. University of Washington, Seattle; 2003 (Updated 2026 Feb 12). [NCBI Bookshelf NBK1325]
- [5] Hartill V, Szymanska K, Sharif SM, Wheway G, Johnson CA. Meckel-Gruber syndrome: an update on diagnosis, clinical management, and research advances. Front Pediatr. 2017;5:244. [DOI: 10.3389/fped.2017.00244]
- [6] Stokman M, Lilien M, Knoers N. Nephronophthisis-Related Ciliopathies. In: GeneReviews®. University of Washington, Seattle; 2016 (Updated 2023 Mar 2). [NCBI Bookshelf NBK368475]
- [7] Burgmaier K, Gimpel C, Schaefer F, Liebau M. Autosomal Recessive Polycystic Kidney Disease – PKHD1. In: GeneReviews®. University of Washington, Seattle; 2001 (Updated 2024 Apr 4). [NCBI Bookshelf NBK1326]
- [8] Paisey RB, Steeds R, Barrett T, Williams D, Geberhiwot T, Gunay-Aygun M. Alström Syndrome. In: GeneReviews®. University of Washington, Seattle; 2003 (Updated 2019 Jun 13). [NCBI Bookshelf NBK1267]
- [9] Zariwala MA, Despotes KA, Davis SD. Primary Ciliary Dyskinesia. In: GeneReviews®. University of Washington, Seattle; 2007 (Updated 2025 May 22). [NCBI Bookshelf NBK1122]
- [10] Malinowski J, Miller DT, Demmer L, et al. Systematic evidence-based review: outcomes from exome and genome sequencing for pediatric patients with congenital anomalies or intellectual disability. Genet Med. 2020;22(6):986-1004. [DOI: 10.1038/s41436-020-0771-z](PMID: 32203227)
関連記事



