

目次

「胎児致死性水頭症候群2(HLS2)」は、妊婦健診のエコーで赤ちゃんの脳や手足の異常を指摘された際に鑑別に挙がることがある疾患です。まず知っていただきたいのは、この病気は単なる「水頭症(脳に水がたまる状態)」ではなく、脳の形づくり全体が広くうまくいかない、多発奇形をともなう重い症候群だということです。原因は KIF7 という遺伝子の変化にあり、その働きは「一次線毛(せんもう)」という細胞のアンテナと、体の設計図を描く「ヘッジホッグ・シグナル」に深く関わっています。この記事では、HLS2とは何か、どんな症状が出るのか、出生前にどう診断するのか、そして遺伝や次の妊娠での再発リスクまで、一般の方にも遺伝診療に関わる方にもわかるよう、遺伝専門医の視点でていねいに解説します。
Q. 胎児致死性水頭症候群2(HLS2)とは、まず結論だけ知りたいです
A. KIF7遺伝子の両方のコピーに変化が起きて発症する、常染色体潜性(劣性)の重い先天異常症です。水頭症などの重い脳の奇形に、多指症(指が多い)・口蓋裂・小さいあごなどが組み合わさります。「線毛(せんもう)」というアンテナが関わる繊毛病(ciliopathy)の一つで、多くは胎児期〜生まれてまもなく命に関わる重い経過をたどります。ただし、同じKIF7の変化でも、より軽い病気として生存する例もあるため、遺伝子の結果だけで予後を決めつけないことが大切です。
| 正式名称 | 胎児致死性水頭症候群2(Hydrolethalus syndrome 2, HLS2)/OMIM #614120 |
| 原因遺伝子 | KIF7遺伝子(15番染色体長腕・15q26.1)の両アレル(両方のコピー)の病的な変化[3] |
| 遺伝形式 | 常染色体潜性(劣性)遺伝。ご両親がともに保因者のことが多い |
| 主な症状 | 水頭症・無脳症などの重い脳奇形、手足の多指症、口蓋裂、小顎(小さいあご)など |
| 病気の分類 | 一次線毛が関わる繊毛病(ciliopathy)/SHH(ヘッジホッグ)シグナル異常症 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。診断・治療の判断は必ず主治医・専門医にご相談ください。
1. 胎児致死性水頭症候群2(HLS2)とは
胎児致死性水頭症候群2(HLS2)は、英語では Hydrolethalus syndrome 2 と呼ばれ、KIF7遺伝子の変化によって起こる、常染色体潜性(劣性)の重い先天異常症です。国際的な遺伝病データベース OMIM では #614120 として登録されています[5]。「水頭症候群」という名前から、脳に水がたまる「水頭症」だけの病気を想像されるかもしれませんが、実際は脳の形づくりが広い範囲でうまくいかず、そこに手足や顔の奇形が加わる「多発奇形症候群」です。
💡 用語解説:水頭症(すいとうしょう)とは
脳のなかには、脳を守る「脳脊髄液(のうせきずいえき)」という液体が流れる空間(脳室)があります。水頭症とは、この液体がうまく流れず、脳室が大きくふくらんでしまう状態のことです。ただしHLS2の水頭症は、「流れが詰まっただけ」の単純なものではなく、脳そのものの設計図が広くうまく描けていないことの一部として現れます。だからこそ、水を抜く手術(シャント)だけで治せる病気ではないのです。
HLS2を理解するうえで、まず区別しておきたいことがあります。それは「1」と「2」があり、原因遺伝子が違うという点です。古くから知られる古典的な水頭致死症候群(HLS1)は HYLS1 という別の遺伝子が原因で[2]、フィンランドに多いことで知られています。一方この記事で扱うHLS2は、それとは異なり KIF7遺伝子が原因です[3]。名前が似ているため混同されやすいのですが、遺伝のしくみも再発リスクの考え方も変わるため、区別がとても重要です。
HLS2は、2011年に Putoux(プトゥー)らの研究によって、KIF7の変化が原因であることが分子レベルで明らかにされました[3]。この研究の中心になったのは、血族婚(近い血縁どうしの結婚)のあるアルジェリアの一家系で反復して見られた4人の胎児です[5]。そのため、HLS2は非常にまれな病気で、「何人に1人」といった正確な発生頻度の数値は、現時点では信頼できる形で示すことができません。古典的HLS(HLS1)のフィンランドでの高い頻度を、そのままHLS2に当てはめることはできない点にも注意が必要です。
2. HLS2の症状・特徴 ─ 「水頭症だけ」ではない
HLS2で最も特徴的なのは、重い脳の奇形と手足の多指症(指が多い状態)が組み合わさることです。原著で報告された4人の胎児では、次のようにさまざまな症状が見られました[5]。
📋 HLS2で報告されている主な症状(Putoux 2011の4胎児より)
| 部位 | みられる異常 |
|---|---|
| 脳・頭 | 水頭症、無脳症・外脳症(脳が形成されない/露出する)、脳梁欠損、嗅脳の形成不全、中脳・後脳の奇形 |
| 手足 | 手の後軸性多指症(小指側に指が多い)、足の前軸性多指症・母趾(親指)の重複 |
| 顔・口 | 口蓋裂(こうがいれつ)、小顎(小さいあご) |
※同じ家系の4人でも、「水頭症の子」と「無脳症の子」がいるなど、症状の重さや組み合わせには幅がありました[5]。「脳室が大きい=HLS2」という単純な図式では診断できません。
💡 用語解説:多指症(たししょう)の「後軸性」と「前軸性」
多指症とは、指やつま先が通常より多く形成される状態です。小指側に余分な指ができるものを後軸性(こうじくせい)、親指側にできるものを前軸性(ぜんじくせい)と呼びます。HLS2では「手は後軸性、足は前軸性」という特徴的なパターンが報告されていますが、これは他の病気(後で述べるメッケル症候群や13トリソミーなど)でも見られるため、この所見だけでHLS2と確定することはできません。
これらの症状は、妊婦健診の超音波(エコー)検査で脳の奇形と手足の多指症が同時に見つかることから疑われます。ただし重要なのは、これらをすべて満たせばHLS2と断定できる、という「検証済みの臨床診断基準」は存在しないという点です。HLS2は実質的に、「水頭致死症候群らしい所見」と「KIF7遺伝子の両アレルの変化」を合わせて確定する、分子レベルの診断だと考えるのが最も正確です。
3. 原因遺伝子 KIF7 ─ 細胞のアンテナ先端を整えるキネシン
HLS2の原因である KIF7遺伝子は、15番染色体の長腕(15q26.1)にあり、キネシン(kinesin)というタンパク質の仲間の一つ、「kinesin family member 7」の設計図です[3]。KIF7は、ショウジョウバエの Costal2 というタンパク質のヒト版(オーソログ)にあたり、一次線毛(いちじせんもう)という細胞のアンテナに関わって、体の設計図を描く信号を調整しています。
💡 用語解説:キネシンと一次線毛
キネシンは、細胞の中でレール(微小管)の上を歩いて荷物を運ぶ「運び屋」タンパク質です。一次線毛は、多くの細胞が1本だけ持つアンテナのような突起で、外からの信号を受け取り、細胞の中に伝える役割を担っています。この線毛がうまく働かないことで起こる病気を、まとめて繊毛病(ciliopathy/せんもうびょう)と呼びます。KIF7は、線毛の先端で微小管の伸長やシグナル区画を整える、一般的な輸送キネシンとは異なる働きをするキネシンです。
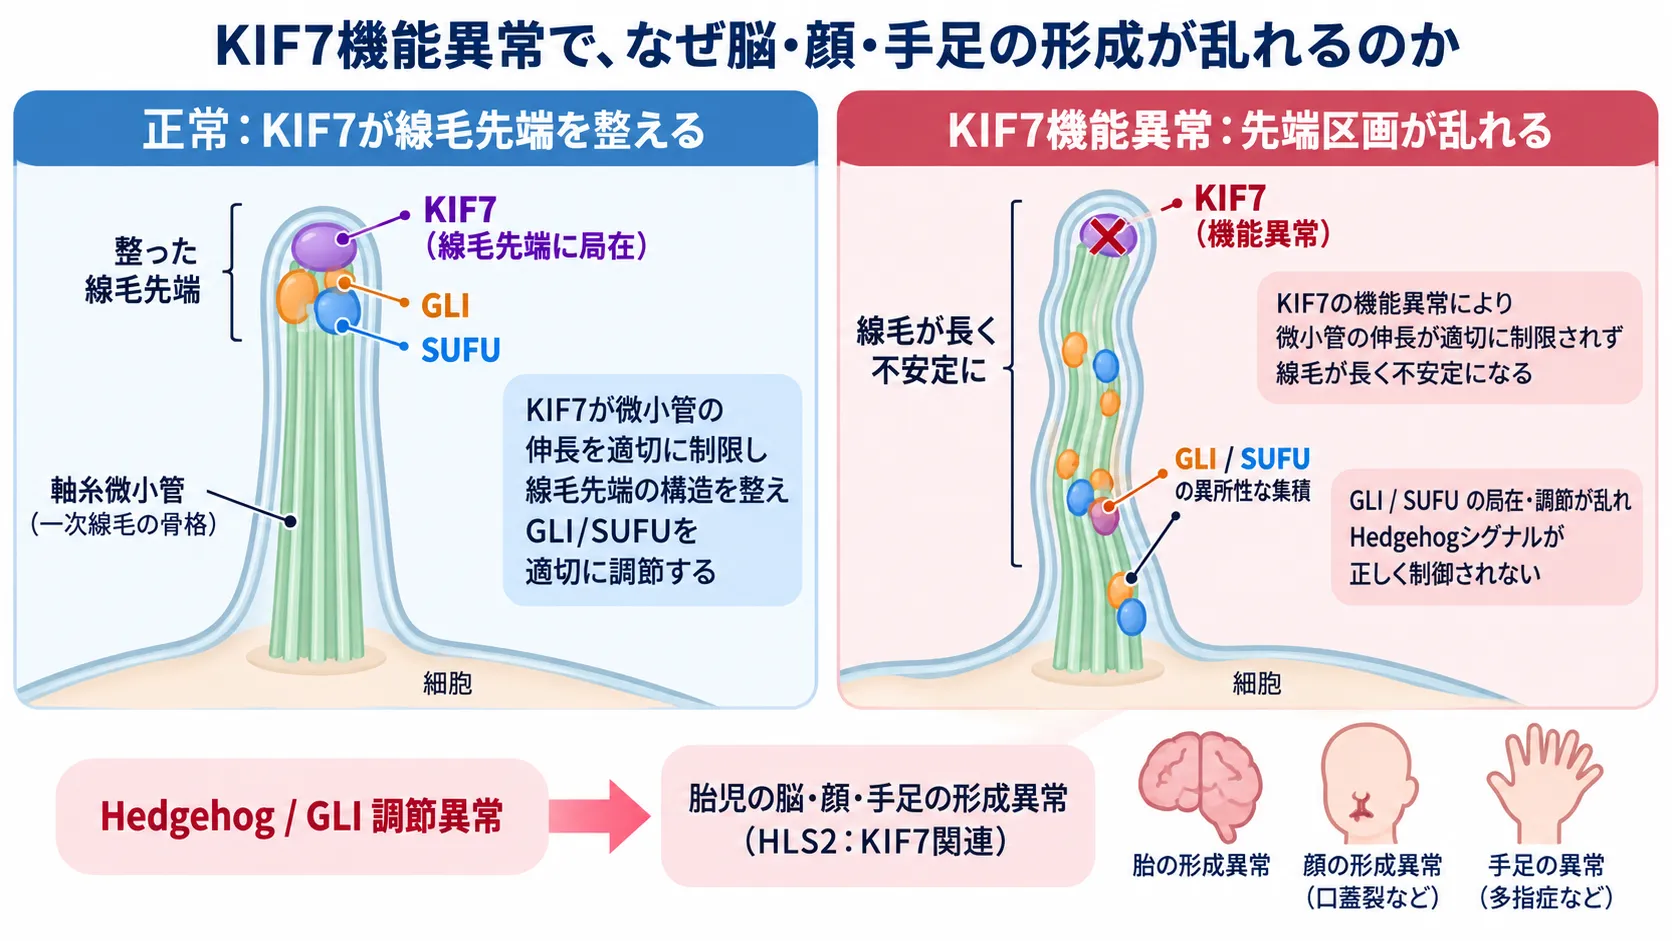
KIF7は一次線毛の先端で微小管の伸長を制御し、GLI・SUFUなどの局在を調節することでHedgehogシグナルを適切に制御します。KIF7の機能が障害されると線毛先端の構造とシグナル調節が乱れ、胎児期の脳・顔・手足のパターニングに影響し、HLS2でみられる脳形成異常、口蓋裂、多指症などにつながります。
Putouxらの解析では、HLS2の家系で見つかったKIF7の変化は、遺伝子の15番目のエクソン(読み取り単位)にある2文字の欠失で、p.Ala966Profs*81 というフレームシフト変異を生じるものでした[3]。この変化が両方のコピー(両アレル)にそろうことで発症します。
⚠️ 最重要:同じ遺伝子変化でも、結果が同じとは限らない
HLS2でいちばん大切な注意点は、「KIF7の変化がある=必ず胎児期に亡くなる」ではないということです。Putouxらの原著では、致死的だったHLS2の胎児家系とまったく同じ p.Ala966Profs*81 のホモ接合を持ちながら、思春期まで生存したアクロカロサル症候群(ACLS)の患者が報告されています[3]。つまり、遺伝子の変化の種類だけから、生まれる前に予後(見通し)を断定することはできません。予後は、実際の胎児の体の所見(脳の残り具合や重症度)とあわせて、総合的に判断する必要があります。
💡 用語解説:フレームシフト変異/ミスセンス変異
遺伝子は3文字ずつ読まれてアミノ酸に翻訳されます。フレームシフト変異は、文字が足りなくなったり増えたりして「読み枠」がずれ、それ以降の設計図が総崩れになる変化です。一方 ミスセンス変異は、1文字だけ変わって別のアミノ酸に置き換わる変化です。KIF7では、フレームシフトのような大きな変化でも致死性と生存例の両方が起こりうるため、「変化のタイプ=重症度」という単純な対応は成り立ちません[3]。
4. 病態のしくみ ─ 線毛とヘッジホッグ・シグナル
HLS2で「脳の奇形」と「多指症」がなぜ同時に起こるのか。その答えは、SHH(ソニック・ヘッジホッグ)シグナルという、体の設計図を描く信号にあります。このシグナルは、一次線毛を足場として働き、脳(前後・背腹の向き)、顔、手足などの形づくり(パターニング)を決定づけます。KIF7は、その信号を伝える GLI転写因子という「実行役」を、線毛の先端で正しく調整する役割を担っています[3]。
KIF7は一次線毛の先端でGLI転写因子を正しく調整し、SHH(ヘッジホッグ)シグナルを整えます。KIF7がうまく働かないと、この調整がくずれ、脳・顔・手足の形づくりに広く影響が出ます。
Putouxらの研究では、KIF7の変化があるとGLIの標的となる遺伝子群の働きが乱れ、線毛の機能に異常が生じることが示されました[3]。患者さんの細胞では線毛そのものは作られていた一方で、その長さや先端での信号の調整に異常が見られました。さらに2014年のHeらの研究は、KIF7が線毛の先端で微小管の伸びを抑え、「線毛の先端という特別な部屋」を作ることでヘッジホッグ・シグナルを正しく制御していることを明らかにしました[4]。
つまりHLS2は、単純な「線毛が消える病気」ではなく、線毛の先端での信号の空間的・量的な調整がくずれる病気と理解するのが正確です。この一つの信号のくずれが、脳・顔・手足という一見バラバラな部位の異常を、まとめて引き起こすのです。
5. 出生前診断 ─ どう見つけ、どう確定するか
HLS2専用の出生前診断ガイドラインはありません。そのため実際には、「重い胎児の脳奇形+多発奇形」を評価する一般的な流れのなかにKIF7を組み込んで診断していきます。国際産科婦人科超音波学会(ISUOG)は、脳の奇形のリスクや疑いがある胎児に対して、専門的な胎児神経超音波(ターゲット・ニューロソノグラフィー)を行うことを推奨しています[6]。
超音波で重点的に確認するのは、脳室の拡大(水頭症)、脳の形成、脳梁、中脳・後脳や小脳、後頭部の脳瘤の有無、手足の指の数、顔・口唇口蓋、あご、腎臓、心臓、羊水量などです。胎児の超音波スクリーニングで異常が疑われた場合、胎児MRIは、超音波では見えにくい脳の細かい構造を補って評価するのに役立ちます[6]。
確定診断には、遺伝学的検査が欠かせません。ご家族のKIF7の変化がすでに分かっていれば、それを狙った検査ができます。分かっていない場合は、羊水検査・絨毛検査で胎児の細胞を採取し、染色体検査やKIF7を含む遺伝子パネル検査、あるいは家族まとめての網羅的解析(trio解析)を検討します。なお、HLS2に特有の血液・羊水の生化学マーカーは存在せず、通常のNIPT(新型出生前診断)でHLS2を除外することはできません。
6. 鑑別すべき病気 ─ 似た所見をもつ疾患
HLS2の所見(重い脳奇形+多指症など)は、他の多くの病気でも見られます。正確な診断と再発リスクの説明のために、次のような病気との区別がとても重要です。
📋 HLS2と区別すべき主な病気
| 病気 | 共通する所見 | 区別の手がかり |
|---|---|---|
| 古典的水頭致死症候群(HLS1) | 水頭症・脳奇形、多指症、口蓋裂、致死性 | HYLS1遺伝子が原因。まず混同を避ける |
| アクロカロサル症候群(ACLS) | 同じKIF7が原因、脳梁の異常、多指症 | 出生後に生存可能。同じ変化でも生存する型 |
| メッケル症候群 | 致死性、脳奇形、多指症 | 嚢胞(のうほう)性の腎臓、後頭部の脳瘤が手がかり |
| 13トリソミー(パトウ症候群) | 全前脳胞症、口唇口蓋裂、多指症、心奇形 | 染色体検査で診断。全前脳胞症が典型的 |
| 全前脳胞症(SHH関連) | 前脳・顔の正中の形成異常 | SHH遺伝子など。妊娠初期から検出可能なことも |
| グレイグ頭蓋多合指趾症候群/パリスター・ホール症候群 | 多指症、脳・顔の形成異常 | GLI3遺伝子が原因。同じSHH経路の病気 |
| MPPH症候群 | 多指症+水頭症 | 巨脳症・多小脳回を伴う。原因遺伝子が異なる |
| スミス・レムリ・オピッツ症候群 | 脳・顔・手足・生殖器の異常 | DHCR7遺伝子。コレステロール代謝の異常が手がかり |
| X連鎖性水頭症 | 重症の水頭症 | L1CAM遺伝子。男児、中脳水道狭窄、内転母指 |
| ファウラー症候群(FLVCR2関連) | 胎児期の重い水頭症 | 血管の増殖異常に伴う。多指症は中心的でない |
※このうち「ファウラー症候群(FLVCR2関連)」は当院に専用の解説ページがまだありません。上記のリンクのある病気は、それぞれの詳しい解説ページをご覧いただけます。
🩺 院長コラム【「遺伝子が分かること」と「予後が分かること」は違う】
出生前にKIF7の変化が見つかったとき、いちばん避けたいのは「陽性だから100%亡くなります」という説明です。実際には、まったく同じ遺伝子変化を持ちながら思春期まで生存した患者が報告されています。遺伝子の結果は、あくまで診断の一部。そこに胎児の脳や体の実際の所見を重ねて、はじめて予後の見通しが立ちます。
遺伝子検査の結果は「宣告」ではなく、ご家族が選択を考えるための「材料の一つ」です。結果だけで予後を断定せず、胎児画像や臨床所見と統合して情報を整理することが重要です。
7. 予後と対応 ─ 治療と周産期のケア
「胎児致死性水頭症候群」という名前のとおり、典型的なHLS2の表現型が確認された場合、多くは胎児期または生まれてまもなく命に関わる、生命制限性(life-limiting)の重い経過をたどります。古典的なHLSは、死産や出生直後の死亡を特徴とします[1]。ただし前述のとおり、KIF7が関わる病気全体で見ると必ずしも致死性ではなく、生存する例もあるため、遺伝子の結果だけで見通しを断定しないことが大切です[3]。
⚠️ 「水を抜く手術」で治る病気ではありません
HLS2の水頭症は、KIF7とSHHシグナルの異常による広い範囲の脳の発生障害の一部です。そのため、脳室の水を抜くシャント手術などで、根本の病気を治すことはできません。胎児期の水頭症手術をHLS2の治療として標準的に行う根拠はなく、KIF7を狙った治療薬も現時点では存在しません。
出生前の管理でまず大切なのは、できるだけ早く診断の確からしさと予後の幅を明らかにすることです。そのうえで、胎児医学・臨床遺伝・胎児の画像診断・新生児科、必要に応じて小児神経外科や緩和ケアを含む、多職種でのカウンセリングが望まれます。妊娠の継続を選ぶ場合は、胎児の発育や頭のサイズ、羊水量、お母さんの体調を追いながら、母体の安全を最優先にした分娩計画を立てます。
典型的な致死的HLS2が十分な確からしさで診断された場合の選択肢には、お住まいの地域の法律・妊娠週数・ご本人の価値観に応じた妊娠の継続と妊娠の終了の双方が含まれます。妊娠を継続する場合には、周産期の緩和ケア(perinatal palliative care)という考え方があります。米国産科婦人科学会(ACOG)は、生命に関わる胎児の病気に対して、赤ちゃんの苦痛をやわらげ、ご家族の価値観を尊重するこのケアを、正式な選択肢の一つとして位置づけています[7]。
💡 用語解説:周産期の緩和ケアとは
生まれてくる赤ちゃんの命が限られていると分かったとき、無理な延命ではなく、痛みや苦しさをやわらげ、ご家族が赤ちゃんと過ごす時間を大切にするケアのことです。出生前から、分娩の方法、生まれた後にどこまで蘇生を行うか、保温や授乳、ご家族との時間や記念(メモリーメイキング)など、何を大切にしたいかを一緒に話し合っていきます[7]。ACOGは、妊娠の終了・積極的な蘇生・緩和ケアという幅広い選択肢を、ご本人に示すことが大切だとしています。
もし出生後に予想以上に安定して生存した場合には、診断を「HLS2」と固定せず、アクロカロサル症候群やジュベール症候群に近い、生存可能な型として捉え直すことが重要です。これは、同じKIF7の変化が非致死性の表現型をとりうるためです[3]。
8. 遺伝と再発リスク ─ 次の妊娠に向けて
HLS2は常染色体潜性(劣性)遺伝の病気です。ご両親がともに同じKIF7の変化の保因者(見た目には健康だが変化を1つ持つ人)であることが確認された場合、各妊娠ごとに、以下の確率になります。
常染色体潜性遺伝では、各妊娠が互いに独立して、25%が発症・50%が保因者・25%が非保因者となります。Putouxらの家系でも、血族婚の一家系に4回の罹患妊娠があり、このしくみと一致します[3]。
ご家族の病的なKIF7の変化がすでに分かっていれば、次回の妊娠では、妊娠初期の絨毛検査や中期の羊水検査で、その変化を狙った確定診断ができます。超音波での異常が出るのを待つ必要はありません。体外受精を受けるご家族では、着床前診断(PGT-M)も選択肢になります。
⚠️ 再発リスク説明での大切な注意
HLS2では、「発症する遺伝子の型を見つけること」と「致死的になると予測すること」は同じではありません。同じ p.Ala966Profs*81 が、HLS2の胎児と生存したACLS患者の両方で報告されています[3]。そのため、次の妊娠で同じKIF7の型が分かった場合も、早い時期から超音波を併用して、実際の胎児の所見を確認していくことが必要です。
また、過去の胎児が「HLSらしい」という形の診断だけで、原因遺伝子が特定されていない場合には、「前回HLSだったから再発率25%」と早く断定するのは慎重であるべきです。似た所見をもつメッケル症候群、13トリソミー、ファウラー症候群、X連鎖性水頭症などでは、遺伝形式も再発率も異なります。病理解剖・画像・分子診断をできる限り統合することが、次の妊娠のリスク推定に直結します。臨床遺伝専門医による遺伝カウンセリングを通じて、ご家族ごとの状況を整理していくことをおすすめします。
9. よくある誤解
誤解①「HLS2は水頭症だけの病気」
HLS2は「脳に水がたまるだけ」の病気ではありません。脳の形づくり全体が広くうまくいかず、そこに多指症・口蓋裂・小顎などが加わる多発奇形症候群です。だから水を抜く手術だけで治すことはできません。
誤解②「HLS1もHLS2も同じ病気」
名前は似ていますが、原因遺伝子が違います。古典的HLS(HLS1)はHYLS1、HLS2はKIF7が原因です。遺伝カウンセリングでは、まずこの2つを正しく区別することが出発点になります。
誤解③「KIF7の変化=必ず致死的」
同じKIF7の変化を持ちながら思春期まで生存した例が報告されています。遺伝子の結果だけで「100%亡くなる」と決めることはできません。予後は胎児の実際の所見とあわせて判断します。
誤解④「NIPTで分かる/除外できる」
通常のNIPT(新型出生前診断)は主に染色体の数を調べる検査で、HLS2を除外する検査ではありません。確定には、羊水・絨毛検査による遺伝子検査が必要です。
よくある質問(FAQ)
Q1. 胎児致死性水頭症候群2(HLS2)とはどんな病気ですか?
KIF7という遺伝子の両方のコピーに変化が起きて発症する、常染色体潜性(劣性)の重い先天異常症です。水頭症などの重い脳の奇形に、手足の多指症・口蓋裂・小さいあごなどが組み合わさります。細胞のアンテナ「一次線毛」が関わる繊毛病(ciliopathy)の一つで、多くは胎児期〜生後まもなく命に関わる重い経過をたどります。
Q2. HLS1(古典的な水頭致死症候群)と何が違うのですか?
いちばんの違いは原因遺伝子です。古典的なHLS(HLS1)はHYLS1という遺伝子が原因で、フィンランドに多いことで知られています。HLS2はそれとは別のKIF7遺伝子が原因です。名前が似ているため混同されやすいのですが、遺伝のしくみや再発リスクの考え方に関わるため、区別がとても重要です。
Q3. KIF7の変化があると、必ず胎児期に亡くなるのですか?
いいえ、必ずしもそうではありません。もっとも重要な注意点として、致死的だったHLS2の胎児家系とまったく同じKIF7の変化(p.Ala966Profs*81)を持ちながら、思春期まで生存したアクロカロサル症候群の患者が報告されています。そのため、遺伝子の変化だけで生まれる前に予後を断定することはできず、実際の胎児の脳や体の所見とあわせて総合的に判断する必要があります。
Q4. どうやって診断するのですか?NIPTで分かりますか?
まず妊婦健診の超音波(エコー)で、重い脳の奇形と手足の多指症などが同時に見つかることから疑います。専門的な胎児神経超音波や胎児MRIで脳を詳しく評価し、確定には羊水検査・絨毛検査で胎児の細胞を採取して、KIF7を含む遺伝子検査を行います。通常のNIPTは主に染色体の数を調べる検査で、HLS2を除外できる検査ではありません。
Q5. 次の妊娠での再発リスクはどれくらいですか?
ご両親がともに同じKIF7の変化の保因者であることが確認された場合、常染色体潜性遺伝の原則から、各妊娠ごとに25%が発症、50%が保因者、25%が変化を受け継がない、となります。ご家族の変化が分かっていれば、次回妊娠で絨毛検査・羊水検査による確定診断や、体外受精での着床前診断(PGT-M)が選択肢になります。ただし同じ変化でも重症度に幅があるため、超音波での確認も併用します。
Q6. 治療法はありますか?
現時点で、HLS2の根本を治す治療や、KIF7を狙った治療薬はありません。水頭症に対する脳室シャント手術も、この病気の根本にある広い脳の発生障害を治すものではないため、標準的な治療とはされていません。典型的な致死的HLS2と診断された場合には、妊娠の継続・終了の選択、母体の安全を優先した分娩計画、そして周産期の緩和ケアなどを、遺伝専門医を含む多職種で早めに話し合っていくことが大切です。
🏥 出生前診断・遺伝子検査のご相談
赤ちゃんの脳や手足の所見、遺伝子検査の結果の意味、
次の妊娠に向けた検査や再発リスクについて、
遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] Salonen R, Herva R, Norio R. The hydrolethalus syndrome: delineation of a “new”, lethal malformation syndrome based on 28 patients. Clin Genet. 1981;19(5):321-330. doi:10.1111/j.1399-0004.1981.tb00718.x. [PubMed 7028327]
- [2] Mee L, Honkala H, Kopra O, et al. Hydrolethalus syndrome is caused by a missense mutation in a novel gene HYLS1. Hum Mol Genet. 2005;14(11):1475-1488. doi:10.1093/hmg/ddi157. [PubMed 15843405]
- [3] Putoux A, Thomas S, Coene KLM, et al. KIF7 mutations cause fetal hydrolethalus and acrocallosal syndromes. Nat Genet. 2011;43(6):601-606. doi:10.1038/ng.826. PMID:21552264. [PMC3674836]
- [4] He M, Subramanian R, Bangs F, et al. The kinesin-4 protein Kif7 regulates mammalian Hedgehog signalling by organizing the cilium tip compartment. Nat Cell Biol. 2014;16(7):663-672. doi:10.1038/ncb2988. [PubMed 24952464]
- [5] Hydrolethalus syndrome 2; HLS2 (OMIM #614120). [OMIM 614120]
- [6] Paladini D, Malinger G, Birnbaum R, et al. ISUOG Practice Guidelines (updated): sonographic examination of the fetal central nervous system. Part 2: performance of targeted neurosonography. Ultrasound Obstet Gynecol. 2021;57(4):661-671. doi:10.1002/uog.23616. [PubMed 33734522]
- [7] ACOG Committee Opinion No. 786. Perinatal Palliative Care. Obstet Gynecol. 2019;134(3):e84-e89. doi:10.1097/AOG.0000000000003425. [PubMed 31441826]






