「微小欠失症候群」という言葉を、健診や出生前検査の説明ではじめて目にした方が多いかもしれません。読み方は「びしょうけっしつしょうこうぐん」。染色体のごく小さな一部が欠けることで起こる病気のグループです。この記事では、微小欠失症候群とは何か、なぜ起こるのか、ダウン症などのトリソミーとどう違うのか、遺伝するのか、そして検査で何がわかって何がわからないのか(自閉症との関係を含めて)を、臨床遺伝専門医の視点で順番に整理します。特定の検査をおすすめするためのページではなく、判断の材料にしていただくための解説です。
⏱️ 30秒でわかる要約
🧬 Q. 微小欠失症候群とは?
染色体のごく小さな一部(多くは100万〜300万塩基ほど)が欠けて、そこにあった複数の遺伝子の働きが不足することで起こる病気のグループです。症状や重さは「どこが欠けたか」によって大きく異なります。
🧬 Q. 原因は?母体の年齢は関係しますか?
多くは精子や卵子がつくられる過程で偶然生じる新しい変化(de novo)です。年齢が上がると増えるトリソミーと違い、母体の年齢とは関係しません。
🧬 Q. 遺伝しますか?
「微小欠失」は遺伝形式の名前ではありません。多くはde novoですが、親から受け継がれる場合もあり、再発リスクは欠失した領域・発生機序・両親の検査結果によって個別に評価します。
🧬 Q. NIPTで陽性なら確定ですか?
いいえ。NIPTは可能性を調べるスクリーニングです。陽性の場合は、羊水・絨毛などの胎児由来検体を用い、対象領域に応じてMLPAや染色体マイクロアレイ(CMA)などで確認します。
この記事でわかること
- ➤定義 → 染色体のおおむね500万塩基(5Mb)未満の小さな欠失。通常の核型分析では見つけにくく、マイクロアレイやFISHなどで調べる
- ➤原因 → 多くはde novo(新しく生じた変化)。母体年齢とは関係しない(トリソミーとの大きな違い)
- ➤遺伝 → 「微小欠失」自体は遺伝形式の名称ではない。伝わり方と再発リスクは、欠失した染色体・領域・発生機序によって異なる
- ➤検査 → NIPTはスクリーニング。陽性後は羊水・絨毛などを用い、対象領域に応じてCMA、MLPAなどで確認する
- ➤種類 → 数百種類が報告されている。代表は22q11.2欠失(最多)や1p36欠失など
🧬 微小欠失症候群の基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. 微小欠失症候群とは ─ 「染色体の小さな欠け」で起こる病気
微小欠失症候群とは、染色体のごく小さな一部が欠けることで、そこにあった複数の遺伝子の働きが足りなくなり、さまざまな症状が現れる病気のグループです。読み方は「びしょうけっしつしょうこうぐん」です。私たちの体の設計図であるDNAは、染色体という形にまとめられています。その染色体の一部分が、生まれる前の細胞分裂の段階で欠けてしまうことがあります。
欠けの大きさは、症候群によってさまざまです。通常の染色体検査(核型分析)で顕微鏡から見えるのは、おおむね500万〜1,000万塩基(5〜10Mb)以上の大きな欠けです[1]。微小欠失の多くはこれより小さく、通常の核型分析では見つけにくい変化です。多くは100万〜300万塩基(1〜3Mb)ほどで、専門の検査を使ってはじめて確認できます。「微小」という名前は、この見えにくさに由来します。
💡 用語解説:塩基(えんき)とMb(メガベース)
DNAは「塩基」という部品が長くつながってできています。その数を数える単位が塩基で、100万塩基を1Mb(メガベース)と呼びます。ヒトの染色体1本にはおよそ数千万〜2億塩基が並んでいます。微小欠失は、その中のほんの一部(数十万〜数百万塩基)が欠けた状態です。
大切なのは、「小さな欠け」だからといって影響も小さいとは限らないことです。欠けた場所に、体の発達に欠かせない遺伝子が含まれていると、知的障害や発達の遅れ、心臓などの臓器の形の異常といった症状につながることがあります。逆に、ほとんど症状が出ない小さな欠けもあります。何が起きるかは「大きさ」よりも「どこが欠けたか」で決まります。
2. 微小欠失はなぜ起こるのか ─ しくみと原因
微小欠失の多くは、精子や卵子がつくられるとき、あるいは受精のごく初期に、偶然生じる新しい変化(de novo:デノボ)です。ご両親の生活習慣や努力、年齢とは関係なく起こります。ここでは「欠失とは何か」と「なぜ起こるのか」を分けて説明します。
欠失とは何ですか?何がなくなるのですか?
欠失とは、DNAの一部がコピーされずになくなってしまう変化のことです。なくなる大きさは、1塩基だけのものから染色体まるごとのものまでさまざまです。このうち、おおむね5Mb未満の小さな欠けを「微小欠失」と呼びます。欠けた部分に複数の遺伝子が含まれていると、その遺伝子群の量が不足し、体の設計に影響します。こうしたDNAの量(コピー数)の変化を、まとめてコピー数変異(CNV)といいます。
💡 用語解説:ハプロ不全(はぷろふぜん)
遺伝子は通常、父と母から1本ずつ、計2コピー受け継ぎます。片方が欠けて1コピーになると、体に必要な量の半分しか作れなくなることがあります。この「量が足りずに働きが保てない状態」をハプロ不全と呼びます。微小欠失症候群の症状の多くは、このしくみで説明されます。
なぜ起こるのですか?年齢や生活は関係しますか?
結論から言うと、微小欠失の発生は母体の年齢とは関係しません[2]。多くはde novo、つまり親の染色体にはない変化が、子で新しく生じたものです。染色体には、よく似た配列が近くにくり返し並んでいる場所(低コピー反復配列)があり、細胞分裂のときに位置がずれてつなぎ変わることで、特定の領域で欠失がくり返し起こりやすくなります[4]。これは偶然の現象で、誰にでも起こりえます。
💡 用語解説:LCRとNAHR
LCR(低コピー反復配列)は、ゲノムの別々の場所にある非常によく似た長いDNA配列です。減数分裂のとき、似たLCRどうしが位置を取り違えたまま組換えを起こすことをNAHR(非対立遺伝子間相同組換え)と呼びます。その結果、同じ領域の微小欠失と微小重複が相反的に生じることがあります(重複のほうで起こる病気は微小重複症候群と呼ばれます)。22q11.2などで似た範囲の欠失が繰り返し起こる重要な理由です。
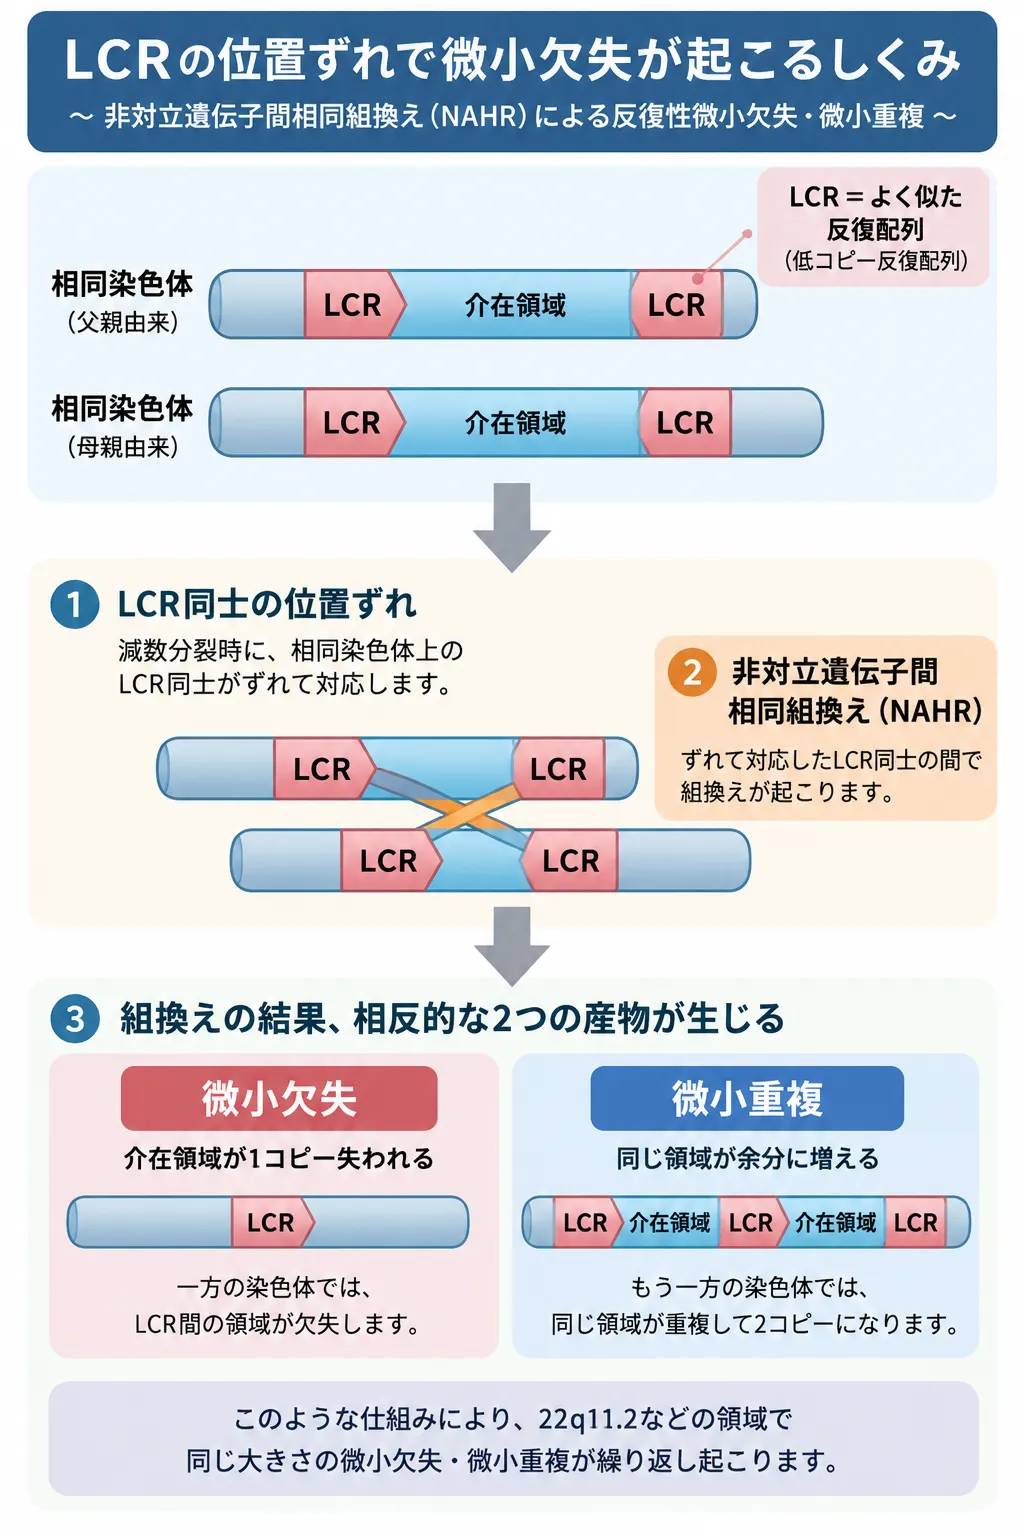
染色体上のよく似た低コピー反復配列(LCR)が減数分裂時にずれて対応し、非対立遺伝子間相同組換え(NAHR)が起こると、LCRにはさまれた領域が一方では欠失し、もう一方では重複することがあります。22q11.2欠失症候群など、同じ領域に繰り返し生じる反復性微小欠失・微小重複の代表的な発生機序です。
代表的な反復性微小欠失では、LCRを介したNAHRが重要な発生機序です。[16]一方、すべての微小欠失がNAHRで起こるわけではなく、DNA二本鎖切断の修復やDNA複製過程のエラーなどによる非反復性の欠失もあります。
実際、正常な核型(通常の染色体検査では異常なし)の妊娠でも、より細かく調べるマイクロアレイを行うと、高齢や検査で指摘のあった妊娠の約1.7%で臨床的に意味のある欠失・重複が見つかり、超音波で異常があった場合は約6.0%にのぼる、という大規模研究があります[2]。まれな一つひとつを足し合わせると、微小欠失・重複は決して珍しいものではありません。
3. トリソミー(ダウン症など)とはどう違うのか
最も大きな違いは、トリソミーは母体の年齢が上がるほど増えるのに対し、微小欠失は年齢と関係なく起こる点です。ダウン症(21トリソミー)に代表されるトリソミーは、染色体が1本多い「数の異常(染色体異数性)」で、加齢が発生のしやすさに関わることがわかっています[2]。一方の微小欠失は、染色体の一部が欠ける「構造の変化」で、年齢・性別・人種を問いません。
📊 トリソミー(染色体異数性)と微小欠失症候群の違い
流産・死産との関係はありますか?
微小欠失があると必ず流産・死産になる、ということはありません。トリソミーの多くが妊娠の経過に大きく影響しやすいのに比べると、微小欠失は生存して生まれるお子さんが多いのが特徴です。ただし「まったく関係しない」わけでもありません。微小欠失・重複がスクリーニングで陽性となった妊娠では、羊水過多・胎児発育不全・妊娠喪失・早産の頻度がやや高かった、という報告があります[13]。「トリソミーほど致死的ではないが、影響がゼロとも言い切れない」というのが、現時点での正確な理解です。
4. 微小欠失症候群は遺伝するのか
「微小欠失」は染色体領域のコピー数が減る変化を表す言葉で、それ自体が一つの遺伝形式を意味するわけではありません。多くの代表的な微小欠失症候群では片方の染色体領域が欠失することで症状が生じますが、伝わり方と再発リスクは、欠失した染色体・領域・発生機序によって異なります。
💡 用語解説:CNVと遺伝形式は別の概念
微小欠失やCNVはゲノム変化の種類を表す言葉です。一方、常染色体顕性、X連鎖などは家系内での伝わり方を表します。常染色体、X染色体、Y染色体、インプリンティングが関係する領域では遺伝の考え方が異なります。
具体的な数字は疾患によって異なります。最も多い22q11.2欠失症候群では、典型的な欠失の9割以上がde novoで、約1割が親から受け継いだものと報告されています[4]。両親の血液検査で同じ欠失が認められないde novo例では一般に再発リスクは低くなりますが、生殖細胞系列モザイクや親の染色体構造などが関係する場合があります。そのため、すべての微小欠失に一律の再発率を当てはめるのではなく、欠失領域・発生機序・両親の検査結果を踏まえて評価します。一方、1p36欠失症候群では半数以上が孤発(新たに生じた)例です。「一律に何%」ではなく、疾患と欠失の種類によって変わる点が、遺伝を考えるうえで大切です。
ここで一つ知っておいていただきたいのは、親に症状がなくても欠失を持っていることがあるという点です。微小欠失は、同じ欠失を持っていても症状の出方が人によって大きく違う(表現度が可変)ためです。お子さんに欠失が見つかったとき、ご両親を調べるかどうかは、次の妊娠のことや家系内のことを一緒に考えるための判断材料になります。こうした点は、臨床遺伝専門医による遺伝カウンセリングで整理できます。
5. 主な症状と「顔つき」の特徴
微小欠失症候群では、知的障害・発達の遅れ・特徴的な顔立ち・心臓など臓器の形の異常が共通してみられやすい症状です。ただし、どの症状がどのくらい出るかは欠けた場所によって大きく異なり、同じ症候群でも個人差があります。
たとえば22q11.2欠失症候群では、先天性心疾患が約64%、口蓋(こうがい)の異常が約67%、発達の遅れや学習の困難が70〜90%にみられ、精神面の症状のリスクも高まります[4]。1p36欠失症候群では、特徴的な顔立ち、発達の遅れ、筋緊張の低下、てんかん、心臓の異常などが組み合わさります[11]。
「顔つき(顔貌)」は、医師が特定の症候群を疑う手がかりの一つになります。ただし、顔つきだけで診断を確定することはできませんし、生まれる前に顔の特徴から病気を判断することもできません。症状の細かい内容や重さは症候群ごとに異なるため、詳しくは各症候群のページをご覧ください。
6. 検査でわかること・わからないこと
NIPT(新型出生前診断)は母体血中のcfDNAを用いて微小欠失の可能性を調べるスクリーニングで、陽性でも診断が確定したわけではありません。陽性後は羊水・絨毛などの胎児由来検体を用い、疑われる領域と検査目的に応じて染色体マイクロアレイ(CMA)、MLPA、FISHなどを使い分けて確認します。
💡 用語解説:MLPAとCMAの違い
MLPAは、あらかじめ決めた染色体領域のコピー数を標的として調べる方法です。疑われる微小欠失が明確で、対応するプローブがある場合の確認に適しています。CMA(染色体マイクロアレイ)は、ゲノム全体を広く調べてコピー数変化を検出する方法です。目的と対象領域によって使い分けます。
🏥 当院の微小欠失陽性後の確認体制
当院では、NIPTで主要な微小欠失が陽性となった場合、対象領域に対応するMLPAプローブがあるものはMLPAを用いて迅速に確認し、対応するMLPAプローブがないものなどではCMAを用いて確認しています。主要な微小欠失については3日以内の結果報告に対応しています。
NIPT(母体血)スクリーニング=可能性を調べる
▶
陽性可能性が示唆される(確定ではない)
▶
確認検査:MLPA/CMA等羊水・絨毛などで対象領域に応じて選択
生まれたあとに発達の遅れや複数の臓器の異常などがあって原因を調べる場合も、CMAが最初に選ばれる検査(第一選択)として位置づけられています[3]。CMAは核型分析では見えない小さな欠失・重複を検出でき、発達の遅れや知的障害などでは、核型分析に上乗せしておよそ12〜15%で原因となる変化が見つかると報告されています[3]。
NIPTでどこまでわかりますか?陽性なら確定ですか?
NIPTの陽性は、確定診断ではありません。微小欠失のNIPTでどれくらい「陽性のうち本当に欠失がある」か(陽性的中率=PPV)は、欠失の頻度だけでなく、検査方式や対象集団によっても変わります。22q11.2欠失では、ある大規模研究でPPVが約53%と報告され[8]、別の検査方式を用いた研究では、一般集団を想定した推定値として約12〜41%が示されています[9]。これらは各研究の条件で得られた値であり、当院を含むすべての検査にそのまま当てはめることはできません。感度・特異度などの条件が同じなら、頻度が低いほど陽性的中率は低くなります。陽性の場合は、対象領域に応じてMLPAやCMAなどによる確定検査で確認します。数字の読み方は陽性的中率のページで詳しく解説しています。
💡 学会の考え方(2026年時点)
米国産婦人科学会(ACOG)は、一般集団に対する微小欠失の一律スクリーニングは推奨していません。そのうえで、最も頻度の高い22q11.2欠失については、事前カウンセリングを受けたうえで希望する方が選ぶことは認めています[6]。米国臨床遺伝・ゲノム学会(ACMG)は、22q11.2欠失のスクリーニングをすべての妊婦に提示することを「条件付きで」推奨しています[14]。コピー数の変化について確実な情報を得たい場合は、スクリーニングではなく確定検査(羊水・絨毛のCMA)が案内されます[6]。
微小欠失の検査で「自閉症」はわかりますか?
これは誤解の多いところなので、正確に整理します。自閉スペクトラム症(ASD)の原因になる微小欠失は、確かに存在します。たとえば16p11.2欠失は、自閉症と関連する最も頻度の高いコピー数変化の一つで、自閉症の方の約1%で見つかると報告されています[10]。22q11.2欠失なども神経発達症のリスクを高めます。こうした原因となる変化は、マイクロアレイ(CMA)で実際に見つけることができます。
ただし、注意すべき点が2つあります。1つめは、こうした変化が見つかっても、その子が必ず自閉症になるとは言い切れないことです。同じ欠失を持っていても症状が出る人と出ない人がいて(浸透率が不完全)、程度もさまざまだからです[10]。集団としてのリスクの高さを、そのまま一人ひとりの発症確率に置き換えることはできません。2つめは、検査が陰性でも自閉症を否定できないことです。自閉症の多くは、検査で見つかるコピー数変化だけでは説明できません。「検査で自閉症がすべてわかる/わからない」ではなく、原因の一部は見つけられるが、発症の予測や除外はできない——これが正確な答えです。
微小欠失の検査は受けたほうがよいですか?
これは「全員が受けるべき」とも「受けないほうがよい」とも一律には言えません。前述のとおり、米国産婦人科学会(ACOG)は一般集団への一律スクリーニングを推奨しておらず、22q11.2欠失については事前カウンセリングのうえで選べる、という立場です[6]。どのリスクを知って備えておきたいかは、本来ご本人(ご夫婦)が決めることで、専門家の役割は、何がわかって何がわからないかを整理し、選べるようにすることだと考えています。判断の前に、検査で確認できること・確認できないこと・結果をどう次に生かせるかを、遺伝カウンセリングで確かめておくと、納得して選びやすくなります。

🩺 院長コラム【検査しないと、わからないことがある】
微小欠失の多くは、ご両親の年齢や生活習慣とは関係なく、精子や卵子がつくられる過程で偶然生じます。つまり、お子さんに欠失が見つかったとしても、それはご両親の何かが原因で起きたものではありません。ここは、医学的な事実として最初にお伝えしたい点です。
当院は、遺伝診療の専門クリニックとして全国からご相談を受けています。実際の診療では、症状のないご両親に欠失が見つかることも、ご両親にはなくお子さんで新しく生じていることもあります。同じ欠失でも、大学を出て社会で働いている無症状の方から、重い症状のあるお子さんまで幅があります。こうした一人ひとりの違いは、調べてはじめてわかることが少なくありません。
海外旅行に行くとき、保険に入るかどうか・どこまでかけるかは、その人が「何を心配か」で決めます。出生前の検査も同じで、どんなリスクを知って備えておきたいかは、ご本人たちが決めることだと考えています。私たちの役割は、正しく選べるように情報とカウンセリングをそろえること。受ける・受けないのどちらを選んでも、その選択を支えます。
当院は、最新のエビデンスと国際的なガイドライン(ACMG・ACOG など)を基準に診療方針を決めています(国内の制度・法令は当然に守ります)。2023年のACMGの考え方を受けて、2026年のインペリアルプラン導入にあわせ、13・18・21トリソミーだけを見るプランの取り扱いをやめました。その3つはどこでも受けられます。臨床遺伝専門医が遺伝カウンセリングのもとで一緒に考える——それが専門クリニックの役割だと考えているからです。
7. 報告されている微小欠失・微小重複症候群の一覧
これまでに数百種類の微小欠失・微小重複症候群が報告されています。マイクロアレイなどの検査技術が広まったことで、その数は増えてきました。当院では、染色体ごとに各症候群の解説ページを用意しています。代表的なものを挙げます(各リンク先で症状・原因・予後を解説しています)。
🧬 代表的な微小欠失症候群
※染色体ごとの全一覧は染色体領域と疾患のリストからご覧いただけます。Y染色体の微小欠失は、無精子症・重度乏精子症の男性で数%〜十数%に認められると報告されており、男性不妊の検査の対象になります[12]。
なお、欠失の「対になる変化」として、染色体の一部が増える微小重複症候群もあります。重複は欠失と同じ領域で起こることがあり、一般に症状は欠失より軽い傾向があります。微小重複症候群の種類と、欠失と重複の対の一覧は微小重複症候群(微細重複症候群)とはで詳しく解説しています。
当院のNIPTのうち、広い範囲を対象にするプラン(インペリアルプランなど)は、多数の微小欠失・重複領域をスクリーニングの対象にしています。ただし前述のとおり、これはあくまで可能性を調べる検査で、「検出対象=確実に診断できる」ではありません。陽性的中率は欠失の頻度や検査方式によって異なり、陽性の場合は対象領域に応じてMLPAやCMAなどによる確定検査が必要です。
8. 予後・寿命はどうなりますか
予後や寿命は、症候群によって、また同じ症候群でも欠けの大きさや合併症によって大きく異なります。そのため「微小欠失症候群全体の寿命」を一つの数字で示すことはできません。たとえば22q11.2欠失症候群では、身体的にほとんど問題のない軽い方から、重い心疾患を伴う方まで幅があり、予後は主に合併する心疾患などにどう対応できるかで変わります[5]。
つまり、集団のデータから一人ひとりの見通しを断定することはできません。特定の症候群の予後・寿命については、合併症の管理を含めて各症候群のページで個別に解説しています。診断がついている場合は、担当の医師と、そのお子さんの状態に応じて確認することが大切です。
よくある質問(FAQ)
Q1. 微小欠失症候群の読み方は?
「びしょうけっしつしょうこうぐん」と読みます。微細欠失症候群と呼ばれることもあり、英語では microdeletion syndrome です。染色体のごく小さな一部が欠けることで、そこにあった複数の遺伝子の働きが不足して起こる病気のグループを指します。
Q2. 微小欠失症候群は遺伝しますか?
微小欠失は一つの遺伝形式を意味する言葉ではありません。多くはde novoですが、親から受け継がれる場合もあります。常染色体上の代表的な微小欠失では親が同じ欠失を持つ場合に子へ50%で伝わるものがありますが、X染色体などでは伝わり方が異なります。再発リスクは欠失領域・発生機序・両親の検査結果によって個別に評価します。
Q3. 発生に母体の年齢は関係しますか?
微小欠失の発生は、母体の年齢とは関係しないと考えられています。年齢が上がると増えるトリソミー(ダウン症など)とは、この点が大きく異なります。多くは精子や卵子がつくられる過程などで偶然に生じる変化で、年齢・性別・人種を問わず起こります。
Q4. 微小欠失の検査で自閉症はわかりますか?
自閉スペクトラム症の原因になる微小欠失(16p11.2欠失など)は実際に存在し、マイクロアレイ(CMA)で見つけることができます。ただし、こうした変化が見つかっても必ず自閉症になるとは言い切れず(浸透率が不完全)、逆に検査が陰性でも自閉症を否定することはできません。自閉症の多くは、検査で見つかるコピー数変化だけでは説明できないためです。「原因の一部は見つけられるが、発症の予測や除外はできない」と理解してください。
Q5. NIPTで陽性なら、必ずその病気ですか?
いいえ。NIPTはスクリーニング(可能性を調べる検査)で、陽性は診断の確定ではありません。微小欠失の陽性的中率は、欠失の頻度、検査方式、対象集団によって変わります。22q11.2欠失では研究や推定条件により異なる値が報告されており、すべての検査に一律の数字を当てはめることはできません。陽性の場合は、羊水検査や絨毛検査で得た胎児由来検体を用い、対象領域に応じてMLPA、染色体マイクロアレイ(CMA)などで確認します。
Q6. 微小欠失の検査は受けたほうがよいですか?
一律に「受けるべき」「受けないほうがよい」とは言えません。米国産婦人科学会(ACOG)は一般集団への一律スクリーニングを推奨しておらず、最も頻度の高い22q11.2欠失については、事前カウンセリングのうえで希望する方が選べる、という立場です。どのリスクを知って備えたいかはご本人が決めることで、判断の前に、検査でわかること・わからないこと・結果の生かし方を遺伝カウンセリングで確認しておくと選びやすくなります。
Q7. 微小欠失症候群の寿命はどのくらいですか?
予後や寿命は症候群によって、また同じ症候群でも欠けの大きさや合併症によって大きく異なるため、全体を一つの数字で示すことはできません。予後は、合併する心疾患などにどう対応できるかで変わることが多いです。特定の症候群については、各症候群のページや担当医にご確認ください。
Q8. 微小欠失と微小重複の違いは何ですか?
微小欠失は染色体の一部が「欠ける」変化、微小重複は同じくらいの小さな範囲が「増える」変化です。重複は欠失と同じ領域で起こることがあり、一般に症状は欠失より軽い傾向があります。詳しくは微小重複症候群のページをご覧ください。
🏥 出生前診断・遺伝子検査を検討している方へ
微小欠失をはじめとする染色体・遺伝子の検査は、
何がわかって何がわからないかを理解したうえで選ぶことが大切です。
ミネルバクリニックでは臨床遺伝専門医が常駐し、
検査の内容・限界・結果の生かし方を遺伝カウンセリングで整理します。
参考文献
- [1] Levy B, Wapner R. Prenatal diagnosis by chromosomal microarray analysis. Fertil Steril. 2018. [PMC5856154]
- [2] Wapner RJ, et al. Chromosomal Microarray versus Karyotyping for Prenatal Diagnosis. N Engl J Med. 2012;367(23):2175-2184. [PubMed 23215555]
- [3] Miller DT, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010;86(5):749-764. [PubMed 20466091]
- [4] McDonald-McGinn DM, et al. 22q11.2 Deletion Syndrome. GeneReviews. [PubMed 20301696]
- [5] Health Supervision for Children With 22q11.2 Deletion Syndrome (Clinical Report). Pediatrics. 2025;156(2):e2025072717. [AAP Pediatrics]
- [6] American College of Obstetricians and Gynecologists. Screening for Fetal Chromosomal Abnormalities (Practice Advisory). [ACOG]
- [7] Society for Maternal-Fetal Medicine (SMFM). Consult Series #74: Cell-free DNA screening for aneuploidies: Updated guidance. 2025. [DOI 10.1002/pmf2.70139]
- [8] Dar P, et al. Cell-free DNA screening for prenatal detection of 22q11.2 deletion syndrome (SMART study). Am J Obstet Gynecol. 2022. [DOI 10.1016/j.ajog.2022.01.002]
- [9] Bevilacqua E, et al. Performance of a targeted cell-free DNA prenatal test for 22q11.2 deletion in a large clinical cohort. Ultrasound Obstet Gynecol. 2021. [DOI 10.1002/uog.23699]
- [10] Synaptic and Circuit Mechanisms Shaping Neurodevelopmental and Psychiatric Outcomes Associated with 16p11.2 Copy Number Variation. Genes (Basel). 2026. [PubMed 42353875]
- [11] 1p36 deletion syndrome: Review and mapping with further characterization of the phenotype. Am J Med Genet A. 2023. [PMC10100125]
- [12] Krausz C, et al. EAA/EMQN best practice guidelines for molecular diagnosis of Y-chromosomal microdeletions: State of the art 2023. Andrology. 2024. [PubMed 37674303]
- [13] Outcomes and Management of Pregnancies Screening Positive for Microdeletions 22q11.2, 15q11.2, 1p36, 4p, or 5p. Appl Clin Genet. 2025. [PMC13094567]
- [14] An overview of current prenatal genetic screening and diagnosis guidelines (ACOG/SMFM/ACMG/ISPD). Pregnancy (Hoboken). 2025;1(3):e70016. [PMC13344750]
- [15] McDonald-McGinn DM, et al. 22q11.2 Deletion Syndrome. GeneReviews. Updated 2025. [NCBI Bookshelf]
- [16] Watson CT, Marques-Bonet T, Sharp AJ, Mefford HC. The Genetics of Microdeletion and Microduplication Syndromes: An Update. Annu Rev Genomics Hum Genet. 2014;15:215-244. [PMC4476258]
- [17] Stuppia L, et al. Multiplex ligation-dependent probe amplification (MLPA) and prenatal diagnosis. Prenat Diagn. 2012;32(4):315-320. [PubMed 22467161]
関連記事



