
目次
17p13.3微小欠失症候群は、17番染色体の短腕の端(17p13.3)の一部が欠けることで起こる、まれな微小欠失症候群です。欠けた範囲にPAFAH1B1(LIS1)遺伝子が入るかどうかで病気の姿が大きく変わり、入っていれば脳のしわができない滑脳症を伴うミラー・ディーカー症候群(Miller-Dieker症候群、MDS)、入っていなければ滑脳症のない「遠位17p13.3微小欠失症候群」になります[3][1]。
3つのタイプの見分け方、症状と顔立ち、寿命と予後、遺伝の仕方と次のお子さんへの確率、診断に使う検査、出生前にわかるかを順にまとめました。当院の東京のNIPT(新型出生前診断)で調べられる範囲も、プラン別に載せています。ミラー・ディーカー症候群そのものの詳しい経過はミラー・ディーカー症候群のページにまとめています。
⏱️ 30秒でわかる要約
🧬 Q. 17p13.3微小欠失症候群とは?
17番染色体短腕の端(17p13.3)の欠失で起こる神経発達の病気です。PAFAH1B1(LIS1)を含む欠失はミラー・ディーカー症候群(滑脳症)、含まない欠失は遠位型と、欠けた範囲で重さが大きく違います。
🩺 Q. どんな症状?寿命は?
ミラー・ディーカー症候群は滑脳症・重い知的障害・生後数か月から始まるてんかんが中心で、多くは幼児期を超えて生きることが難しいとされます。遠位型は滑脳症がなく、成長の遅れ・大きめの頭・白質の変化が特徴で、21〜50歳の成人の報告もあります。
👪 Q. 遺伝する?次の子は?
ミラー・ディーカー症候群の約80%は新たに起こった欠失で、残りは親の染色体の組み換え(均衡型転座など)から受け継いだものです。次のお子さんの確率を知るには、両親の染色体を調べます。
🌸 Q. NIPTでわかる?
当院の双子マックス・インペリアルの「92種類の微小欠失・重複」に17p13.3欠失(ミラー・ディーカー症候群)が入っています。スタンダード・プレミアム・ダイヤモンドでは調べません。陽性なら絨毛検査(妊娠11〜13週)・羊水検査(妊娠15週から)で確かめ、院内で受けられます。
🧬 17p13.3微小欠失症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・英語・別名 | 17p13.3びしょうけっしつしょうこうぐん/17p13.3 microdeletion syndrome。ミラー・ディーカー症候群(Miller-Dieker syndrome、ミラー・ディッカー症候群とも)と遠位17p13.3微小欠失症候群を含む |
| 原因(領域・遺伝子) | 17p13.3の欠失。PAFAH1B1(LIS1)を含むかどうかが最大の分かれ目で、YWHAE・CRKの欠失も症状に関わる[3][6][12] |
| 遺伝形式 | 常染色体顕性(優性)の形。ミラー・ディーカー症候群の約80%は新たに起こった欠失、残りは親から受け継いだもの(多くは均衡型転座の保因者の親から)[11][3] |
| 頻度 | 古典型の滑脳症全体で出生10万人あたり1.18人(MRI普及前の報告)。遠位型は100万人に1人未満[15][1] |
| 主な症状 | ミラー・ディーカー症候群:滑脳症・重い知的障害・てんかん・特徴的な顔立ち。遠位型:滑脳症なし・成長の遅れ・大頭・白質の変化・軽度の知的障害[3][1] |
| 診断・検査 | 染色体マイクロアレイ(CMA)、FISH、MLPAなど。G分染法(核型)では5〜10Mbの変化でも見逃すことがある[13] |
\ 臨床遺伝専門医が直接担当します /
17p13.3欠失の検査結果の読み解き(PAFAH1B1を含むかどうか)、ご両親の染色体の確認、次の妊娠の出生前検査のご相談は、常駐する臨床遺伝専門医が担当します。陽性のときの絨毛検査・羊水検査も院内で受けられます。
※オンライン診療も対応可能です
1. 17p13.3微小欠失症候群とは|基本情報
17p13.3微小欠失症候群は、17番染色体短腕末端(17p13.3)の遺伝子欠失によって生じる神経発達疾患です。欠失の範囲と含まれる遺伝子により、重症型のMiller-Dieker症候群から軽症型の遠位欠失症候群まで、症状は大きく異なります。[3][1]
「検査で17p13.3欠失が見つかった」「お子さんに滑脳症がある」という方は、この病気について正確な情報を知ることが大切です。欠失の範囲によって予後が大きく異なるため、どのタイプの欠失かを正確に診断することが重要です。17番染色体のほかの領域の病気は17番染色体異常にまとめています。

17p13.3領域の17番染色体上の位置
💡 用語解説:「滑脳症」とは?
滑脳症(lissencephaly)とは、胎児期に神経細胞が正常に移動できなかったことで、大脳皮質の表面に通常あるべき脳回(しわ)が形成されず、脳が滑らかな状態になる重篤な脳形成異常です。重度の知的障害、難治性てんかん、筋緊張低下などを引き起こします。詳しくは滑脳症のページをご覧ください。
「微小欠失症候群」のひとつとしての17p13.3欠失
微小欠失症候群は、顕微鏡で見る染色体検査(G分染法)では見えにくい小さな範囲が欠けることで、決まった組み合わせの症状が出る病気の総称です。17p13.3欠失はその代表のひとつで、欠けた範囲に並ぶ複数の遺伝子が同時に失われる「隣接遺伝子症候群」と考えられています[15]。ほかの微小欠失症候群の種類と症状は微小欠失症候群とはに一覧があります。同じ17p13.3の範囲が増える(重複する)場合は別の病気で、17p13.3重複症候群として扱います。重複で起こる病気の全体は微小重複症候群にまとめています。
17p13.3微小欠失症候群の3つのタイプ
17p13.3領域の欠失は、その範囲と含まれる遺伝子により3つのタイプに分類されます。最も重要なのはPAFAH1B1(LIS1)遺伝子を含むかどうかです。
| タイプ | 欠失遺伝子 | 主な症状 | 予後 |
|---|---|---|---|
| Miller-Dieker症候群(MDS) | PAFAH1B1+YWHAEを含む広範な欠失 | 滑脳症、小頭症、重度知的障害、難治性てんかん、特徴的顔貌 | 不良(多くは幼児期を超えて生きることが難しい[3]) |
| 遠位17p13.3微小欠失症候群 | YWHAE・CRK(PAFAH1B1を含まない) | 白質脳症、相対的大頭症、著しい低身長、軽度〜中等度知的障害 | 比較的良好(21〜50歳の成人の報告あり[2]) |
| 孤発性滑脳症(ILS) | PAFAH1B1のみの限局的欠失 | 滑脳症、知的障害、てんかん(顔貌異常は軽度) | 中等度(滑脳症の程度はMDSより軽いことが多い[7]) |
⚠️ 最重要ポイント:PAFAH1B1遺伝子の有無が予後を決める
PAFAH1B1(LIS1)遺伝子は神経細胞の移動に必須です。この遺伝子を含む欠失では滑脳症が生じ、予後は不良です。一方、PAFAH1B1を含まない遠位欠失では滑脳症は生じず、予後は比較的良好です。検査結果を見る際は、どの遺伝子が欠失範囲に含まれるかを確認することが極めて重要です。
疾患の頻度
国内では、ミラー・ディーカー症候群を含む滑脳症は指定難病「神経細胞移動異常症(138)」に含まれ、医療費助成の対象です。助成を受けるには診断基準を満たし、重症度分類(てんかんの障害の程度と日常生活の能力で判定)で一定以上であることが必要で、満たさなくても医療費が高額になる場合は「軽症高額該当」として対象になります[14]。滑脳症は18歳未満では小児慢性特定疾病の対象にもなっています[15]。
2. 17p13.3微小欠失症候群の主な症状
本症候群の症状は欠失のタイプにより大きく異なります。Miller-Dieker症候群では滑脳症を中心とした重篤な症状を呈し、遠位欠失症候群では滑脳症を伴わない白質異常と成長障害が特徴です。
Miller-Dieker症候群(MDS)の症状
MDSは最も重症型で、PAFAH1B1とYWHAEの両方を含む広範な欠失により生じます。[3]
🧠 MDSの神経学的症状
- 滑脳症:大脳皮質の脳回が欠如し、脳表面が滑らかになる重篤な脳形成異常
- 小頭症:頭囲が著しく小さい
- 重度知的障害:発達の遅れが顕著
- 難治性てんかん:生後数か月以内に始まることが多い[3]、、薬物抵抗性
- 筋緊張低下:哺乳障害、誤嚥のリスク
👤 MDSの特徴的顔貌
- 前額部の突出
- 中顔面低形成
- 小さく上向いた鼻
- 低位耳介
- 小顎、厚い上口唇
🫀 MDSの合併症
- 先天性心疾患
- 腎奇形
- 臍帯ヘルニア
- 消化器奇形
心臓・腎臓の異常や臍帯ヘルニアは、MDSでは頻度の低い合併症とされています[3]。
ミラー・ディーカー症候群の経過や生活の工夫については、ミラー・ディーカー症候群のページで詳しく解説しています。
遠位17p13.3微小欠失症候群の症状
遠位型はPAFAH1B1を含まないため、MDSとは全く異なる臨床像を呈します。滑脳症は生じません。[1][10][6]
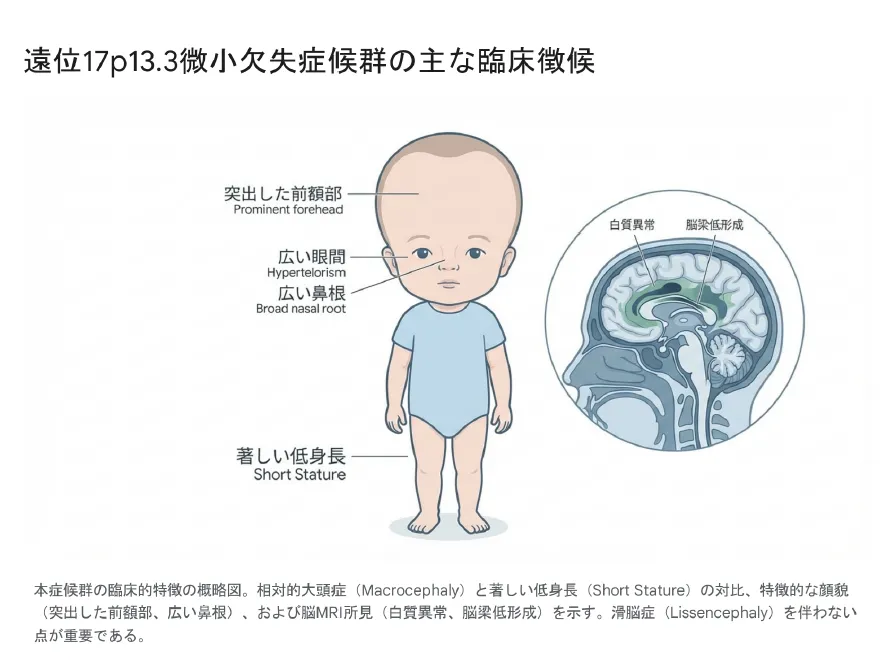
遠位17p13.3微小欠失症候群の主な臨床徴候:相対的大頭症と著しい低身長が特徴
🧠 遠位型の神経学的特徴
- 滑脳症なし:MDSとの最大の鑑別点
- 白質脳症:大脳白質の信号異常(MRIで高信号)
- 脳梁低形成:脳梁の形成不全
- Chiari I型奇形:小脳扁桃の下方偏位
- 軽度〜中等度知的障害:言語発達遅延が顕著
白質の信号変化は2歳ごろ以降に目立ってくることがあり、てんかんは新たに報告された4人中3人にみられ、薬が効きにくい例もあります[6]。キアリI型奇形についてはキアリ奇形I型をご覧ください。
📏 遠位型の成長障害
👤 遠位型の顔貌特徴
- 突出した前額部
- 眼間開離
- 広い鼻根
- 厚い口唇
💡 MDSと遠位型の決定的な違い:頭囲
MDS=小頭症、遠位型=相対的大頭症という頭囲の違いは、臨床診断における重要な手がかりです。低身長に対して頭囲が大きめに保たれている場合は遠位型を疑います。[3][1]
臨床像のまとめ(タイプ別)
報告された患者さんの所見を、器官ごとに医学用語で並べると次のとおりです。
🩺 17p13.3微小欠失症候群でみられる主な所見(臨床像のまとめ)
| 項目 | ミラー・ディーカー症候群(PAFAH1B1を含む) | 遠位型(PAFAH1B1を含まない) |
|---|---|---|
| 成長・発達 | 重度の知的障害・発達の遅れ。成長がほかの子より遅いことがある[3] | 発達の遅れ・知的障害(報告例20人全員。多くは軽度)、出生前・出生後の成長の遅れ(20人中19人)[1][8] |
| 顔立ち | 前額の突出、中顔面の低形成、小さく上向きの鼻、低位で形の異なる耳、小顎、厚い上口唇[3]。側頭部のくぼみ、四角い顔[15] | 前額の突出、眼間開離、厚い口唇[1]。内眼角贅皮、広い鼻根、小顎・下顎後退[6] |
| 頭・神経 | 滑脳症、小頭、筋緊張低下、生後数か月以内に始まるてんかん[3] | 滑脳症なし。大頭(相対的大頭を含む)、大脳白質の信号変化、キアリI型奇形、脳梁の低形成、てんかん[1][10][6] |
| 心臓 | 心臓の病気を伴うことがある(頻度は低い)[3] | 動脈管開存・心房中隔欠損など(23人中少なくとも5人)[6] |
| 腎・泌尿生殖器 | 腎臓の異常を伴うことがある[3] | 停留精巣・尿道下裂・異所性尿管が一部に[6] |
| 骨格・手足 | MedlinePlusのまとめには決まった所見は挙げられていない[3] | 第5指の内弯(短い手・皮膚性合指を伴う報告もある)[6][4] |
| 眼・耳 | 低位で形の異なる耳[3] | 眼のコロボーマが一部に[6] |
| 内分泌・その他 | 臍帯ヘルニアを伴うことがある[3] | 口蓋裂(20人中4人)[8]。CRKの欠失で成長ホルモン・IGF-1の信号が伝わりにくい(部分的な不応)[12] |
※遠位型の割合は、報告された患者さんを集めた論文のものです(Barros Fontes 2017は20人、Baker 2023は23人)。一人ひとりで出る症状と程度は違います。
染色体マイクロアレイ検査が保険で受けられる条件は、マイクロアレイ検査の保険適用にまとめています。
17p13.3微小欠失症候群の寿命と予後
寿命と予後は、タイプによってまったく違います。ミラー・ディーカー症候群では、多くの方が幼児期を超えて生きることが難しいとされています[3]。神経の症状が重く、全身の状態も悪くなりやすいため、命の見通しは厳しいとされます[15][14]。滑脳症そのものの脳の変化は進行しません[15]。
一方、PAFAH1B1を含まない遠位型では滑脳症がなく、患者会Uniqueの資料には21歳から50歳までの成人4人の報告と、18歳を超えた会員2人(20歳・28歳)が紹介されています[2]。ただし報告数が少なく、寿命を数字で示せるほどのデータはありません。てんかんが薬で抑えにくい場合や、白質の変化の経過には注意が必要です[6]。
🩺 院長コラム【欠失範囲の確認が最重要】
17p13.3欠失と診断された場合、まず確認すべきは「PAFAH1B1遺伝子が欠失範囲に含まれているか」です。この遺伝子の有無で予後は天と地ほど違います。
MDSであれば滑脳症による重篤な神経障害は避けられません。一方、遠位型であれば成人まで生存し、ある程度の自立した生活が期待できる症例も報告されています[2]。
臨床遺伝専門医として、検査結果の正確な解釈と、それに基づく適切な予後説明を行うことが私の使命だと考えています。
3. 原因と遺伝的背景|3つの責任遺伝子
本症候群の原因は、17p13.3領域に位置するPAFAH1B1(LIS1)・YWHAE・CRKの3遺伝子のハプロ不全です。どの遺伝子が欠失に含まれるかで臨床像が決まります。ミラー・ディーカー症候群の約80%は新たに起こった欠失(新生突然変異)で、残りは親から受け継いだもの(多くは親の均衡型転座)です[11]。
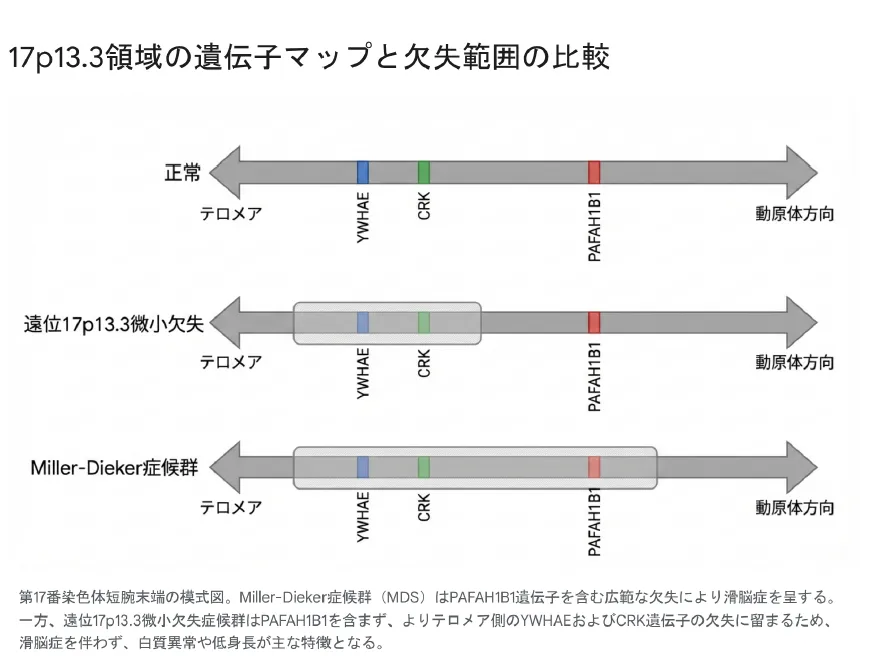
17p13.3領域の遺伝子マップと欠失範囲の比較:MDSと遠位型の違い
💡 用語解説:「ハプロ不全」とは?
通常、遺伝子は父母から1本ずつ、計2コピー持っています。「ハプロ不全」とは、1コピーが欠失または機能しなくなることで、残り1コピーだけでは正常な機能を維持できない状態を指します。詳しくはハプロ不全をご覧ください。
3つの責任遺伝子の機能
| 遺伝子 | 主な機能 | 欠失による影響 |
|---|---|---|
| PAFAH1B1(LIS1) | 神経細胞遊走に必須。微小管ダイニン複合体の調節 | 滑脳症(この遺伝子の欠失がMDSの核心) |
| YWHAE(14-3-3ε) | NDEL1-LIS1経路の調節、シナプス機能 | 白質脳症、神経細胞遊走の軽微な障害、MDSの重症度を増加[9][3] |
| CRK | IGF-1Rシグナル経路、Reelinシグナル経路 | 著しい低身長(成長ホルモンシグナル伝達障害)[12][8] |
PAFAH1B1(LIS1):滑脳症の原因遺伝子
PAFAH1B1遺伝子は神経細胞遊走の最重要因子です。胎児期の脳では、神経細胞が生まれた場所から大脳皮質の適切な位置へ移動する必要があります。この移動にPAFAH1B1タンパク質は不可欠です。[3][7]ミラー・ディーカー症候群の決め手になる範囲は、PAFAH1B1からYWHAEまでの約1.3Mbとされています[7]。
🧬 PAFAH1B1の機能
- 微小管の安定化:細胞骨格の維持に関与
- ダイニン複合体の調節:神経細胞の移動に必要なモーター機能
- ハプロ不全→神経細胞遊走障害→滑脳症
PAFAH1B1の欠失や遺伝子の中の小さな変化だけでも滑脳症(孤発性滑脳症)が起こり、孤発性滑脳症の約60%にPAFAH1B1の欠失か遺伝子内の変化が見つかります[7]。PAFAH1B1は当院のNIPTの単一遺伝子の項目には入っていません。滑脳症の原因遺伝子を調べる検査は滑脳症NGS遺伝子パネル検査で解説しています。
YWHAE(14-3-3ε):MDSの重症度修飾因子
YWHAE遺伝子は14-3-3εタンパク質をコードし、NDEL1を介してLIS1経路を調節します。YWHAEの欠失は単独では滑脳症を引き起こしませんが、LIS1欠失と組み合わさるとMDSの重症度を増加させます。[3][9]
💡 遠位欠失症候群の病態
遠位型ではPAFAH1B1は正常に存在するため、神経細胞遊走の重篤な障害(滑脳症)は生じません。しかしYWHAEの欠失により、白質の形成不全や脳構造の微細な異常が生じます。これがマウスモデルでも確認されている白質脳症の病態基盤です。[5][6]
CRK:成長障害の原因遺伝子
CRK遺伝子はIGF-1R(インスリン様成長因子1受容体)シグナル経路に関与し、遠位欠失症候群における著しい低身長の主因と考えられています。[8][12]
💡 CRK欠失と成長障害のメカニズム
CRK欠失患者では、血中の成長ホルモン(GH)やIGF-1の濃度が正常範囲内であっても、細胞レベルでのシグナル伝達効率が低下しているため、重度の成長不全を呈します。これが外因性のGH投与で部分的に改善できる可能性の根拠となっています。[12]
欠失の発生機序と遺伝形式
17p13.3領域には低コピー反復配列(LCR)が存在し、減数分裂時に非対立遺伝子間相同組換え(NAHR)を誘発することで欠失が生じやすくなっています。[7]
新たに起こった欠失(約80%)
両親は正常な核型で、患児で新たに発生した欠失。次のお子さんへの再発の確率は低いものの、親の卵子・精子のもとになる細胞にだけ欠失がある可能性(性腺モザイク)があるためゼロではありません。
親の均衡型転座などから受け継いだもの(残り)
片親が均衡型転座の保因者。親自身は無症状でも、配偶子形成時に不均衡転座が生じ、子に欠失が伝わる。次子への再発リスクは高い。[11][3]均衡型転座の考え方は均衡型構造異常にまとめています。
⚠️ 重要
本症候群は常染色体優性(顕性)遺伝形式をとります。すなわち、17番染色体の片方に欠失があれば発症します。親の検査(核型分析・FISH)により、新生突然変異か転座由来かを判別することが再発リスク評価に不可欠です。
4. 17p13.3微小欠失症候群の診断方法
本症候群の確定診断には染色体マイクロアレイ検査(CMA)が不可欠です。従来のG分染法(核型)は3Mbほどの変化が見えることもありますが、5〜10Mbの変化でも見逃すことがあり、小さな欠失はわからないことが多い検査です[13]。臨床的に滑脳症や特徴的顔貌が疑われた場合に検査が行われます。
診断のきっかけ
🔍 検査を行う場面
- 胎児超音波で脳奇形:脳溝の消失、脳室拡大などが示唆された場合
- 新生児のMRIで滑脳症:大脳皮質の平滑化が確認された場合
- 特徴的顔貌+発達遅滞:MDSを疑う臨床所見がある場合
- 著しい低身長+相対的大頭症:遠位型を疑う所見がある場合
- 原因不明のてんかん+知的障害:包括的遺伝学的検査として
遺伝学的検査の種類
| 検査方法 | 特徴 | 17p13.3欠失の検出 |
|---|---|---|
| 染色体マイクロアレイ(CMA) | ゴールドスタンダード。数十kb〜数Mbの微細CNVを高解像度で検出。発達の遅れや先天異常の原因がわかる割合は15〜20%で、G分染法(約3%)より高い[13] | ◎ 検出可能 |
| G分染法(核型分析) | 3Mbほどの変化が見えることもあるが、5〜10Mbの変化でも見逃すことがある[13]。大きな転座の検出に有用 | ✕ 小さな欠失は検出困難(MDSでは顕微鏡で見える大きさの欠失もある[7]) |
| FISH法 | LIS1領域の特異的プローブで欠失を可視化 | ○ 検出可能(確認検査として有用) |
| MLPA法 | 特定領域のコピー数を定量。比較的安価 | △ 専用キットで可能 |
💡 用語解説:染色体マイクロアレイ(CMA)とは?
CMAは、従来のG分染法では検出できない微細な染色体の重複・欠失(コピー数変異:CNV)を検出する検査です。発達遅滞や先天異常の原因検索として保険適用検査となっています(条件はマイクロアレイ検査の保険適用)。欠失の正確な範囲と含まれる遺伝子を同定できるため、MDSと遠位型の鑑別に必須です。結果の読み方は染色体マイクロアレイ(CMA)検査結果の見方で解説しています。
診断後の追加検査
17p13.3欠失が確認されたら、以下の追加検査が推奨されます。
🧠 画像検査
- 頭部MRI:滑脳症、白質異常、脳梁形成の評価
- 脳波検査:てんかんの評価
🫀 合併症検索
- 心エコー:先天性心疾患の評価
- 腹部エコー:腎奇形の評価
- 眼科検査、聴力検査
👪 家族検査
- 両親の核型分析:均衡型転座の有無
- FISH検査:欠失の由来確認
お子さんの発達や検査結果が気になっていませんか?
17p13.3欠失の検査結果の解釈には専門的知識が必要です。欠けた範囲にPAFAH1B1・YWHAE・CRKが入っているかの読み解きと、ご両親の染色体検査の必要性を、臨床遺伝専門医がご説明します。
※オンライン診療も対応可能です
5. 治療と長期管理
本症候群には根本的な治療法は存在せず、症状に応じた対症療法・早期療育・包括的ケアが中心となります。遠位型では成長ホルモン療法で身長の遅れが縮まったという報告がありますが、効果がなかった報告もあり、成人身長のデータはまだありません[12][8]。
Miller-Dieker症候群(MDS)の管理
MDSは予後不良であり、緩和ケアと合併症管理が治療の主軸となります。抗てんかん薬・発達のためのリハビリ・呼吸や栄養の管理などの全身のケアと遺伝カウンセリングが治療の基本で、てんかんは抑えにくいことが多く、薬を増やしすぎて生活の質を下げないことも大切とされています[14]。
⚡ てんかん管理
- 抗てんかん薬による発作コントロール
- 多くは難治性のため複数薬剤が必要
- 定期的な脳波モニタリング
🍼 栄養・呼吸管理
- 経管栄養・胃瘻造設の検討
- 誤嚥性肺炎の予防
- 気道確保・呼吸管理
遠位型の管理:成長ホルモン療法の可能性
遠位型では予後が比較的良好であり、成長ホルモン(GH)療法で低身長が改善した報告があります[12]。
💉 GH療法のエビデンス
- 症例報告:17p13.3欠失(CRKを含む)の2人で、成長ホルモン療法により1人は身長の遅れが一部縮まり、もう1人は追いつき成長がみられた[12]。一方、成長ホルモン療法で追いつき成長がなかった報告もある[8]
- メカニズム:CRK欠失による末梢シグナル障害を外因性GHで部分的に代償[12]
- 注意点:Chiari I型奇形合併例では頭蓋内圧亢進リスクあり、MRIモニタリング必須
成長ホルモンの働きは成長ホルモンで解説しています。
ライフステージ別の管理
| ライフステージ | MDS | 遠位型 |
|---|---|---|
| 乳児期 | 栄養管理、呼吸管理、てんかん治療開始 | 早期療育開始、心エコー、発達評価 |
| 幼児期 | 緩和ケア、感覚刺激、家族支援 | PT・OT・ST、GH療法検討、特別支援教育準備 |
| 学童期〜成人期 | (多くは幼少期を超えて生存できない) | 教育支援、就労支援、移行期医療、精神的サポート |
🏥 多職種連携チーム
- 遺伝診療科:遺伝カウンセリング、家族への説明
- 小児神経科:てんかん管理、神経学的評価
- リハビリテーション科:PT・OT・ST(理学療法・作業療法・言語療法)
- 小児循環器科:心疾患の評価・フォロー
- 内分泌科:成長ホルモン療法の検討(遠位型)
6. 遺伝カウンセリングの重要性
17p13.3欠失では欠失範囲の正確な把握と親の検査による由来確認が極めて重要です。MDSと遠位型で予後が大きく異なるため、遺伝カウンセリングで正確な情報を提供することが不可欠です。
遺伝カウンセリングで伝えるべきポイント
📋 カウンセリングの要点
- 欠失範囲の確認:PAFAH1B1を含むか否かで予後は天と地の差
- 親の検査:新生突然変異か転座由来かで再発リスクが大きく異なる
- 予後の説明:MDSは予後不良、遠位型は成人例あり
- 治療オプション:対症療法、早期療育、遠位型ではGH療法の可能性
- 心理的サポート:診断後の家族への継続的支援
再発リスク
| 状況 | 次子への再発リスク |
|---|---|
| 両親とも正常核型(新生突然変異) | 低い(ただし性腺モザイクの可能性があるためゼロではない) |
| 片親が均衡型転座保因者 | 有意に上昇(転座の種類により異なる、要専門評価)[11] |
⚠️ 重要
ミラー・ディーカー症候群の約20%は親から受け継いだもの(多くは親の均衡型転座)です[11]。この場合、同一家系から複数の患児が生まれる可能性があります。再発リスク評価のため、両親の核型分析は必須です。
🩺 院長コラム【遺伝カウンセリングで大切にしていること】
17p13.3欠失症候群の遺伝カウンセリングで最も重要なのは、正確な情報提供と家族の意思決定支援です。MDSと遠位型では予後が全く異なるため、まず検査結果の正確な解釈が不可欠です。
私が臨床遺伝専門医として30年以上、のべ10万人以上のご家族の意思決定と向き合ってきた経験から言えるのは、「正しい情報を持つことで、ご家族は自分たちに合った決断ができる」ということです。
出生前診断で見つかった場合、妊娠継続の判断を迫られることもあります。どのような決断をされても、私はご家族に寄り添い続けます。一人で悩まず、ぜひご相談ください。
7. 出生前診断について|NIPTと羊水検査
17p13.3欠失は出生前診断で検出可能です。当院のNIPTでは、双子マックスプランとインペリアルプランで調べる「92種類の微小欠失・重複」に17p13.3欠失(ミラー・ディーカー症候群)が入っています(欠失・重複を見る項目です)。スタンダード・プレミアム・ダイヤモンドプランの微小欠失の項目には入っておらず、PAFAH1B1の点の変化はどのプランの単一遺伝子の項目にも入っていません。陽性なら絨毛検査(妊娠11〜13週)か羊水検査(妊娠15週から)で確かめ、確定検査まで院内で受けられます。また、胎児超音波で脳奇形が疑われた場合に羊水検査でのCMAが行われます。確定診断後は欠失範囲の正確な把握と遺伝カウンセリングが重要です。
🔬 当院のNIPTで17p13.3微小欠失症候群を調べられるか
| プラン | 17p13.3欠失(ミラー・ディーカー症候群) | PAFAH1B1(LIS1)の点の変化 |
|---|---|---|
| スタンダード | 調べない(6種類7疾患の微小欠失に入っていない) | 調べない |
| プレミアム | 調べない(12種類の微小欠失に入っていない) | 調べない |
| ダイヤモンド | 調べない(12種類の微小欠失に入っていない) | 調べない(56遺伝子に入っていない) |
| 双子マックス | 調べる(92種類の微小欠失・重複に17p13.3欠失が入っている) | 調べない |
| インペリアル | 調べる(双子マックスと同じ92種類) | 調べない(最大155遺伝子202疾患に入っていない) |
※92種類の項目は「17p13.3欠失(ミラー・ディーカー症候群)」です。PAFAH1B1を含まない小さな遠位型の欠失がこの項目で見つかるかは確かめられていません。微小欠失・重複の陽性的中率は数の異常より低め(項目により60〜70%程度)で、陽性なら確定検査で確かめます。
⚠️ NIPTでの検出について
当院のNIPTでは、双子マックスプラン・インペリアルプランの「92種類の微小欠失・重複」に17p13.3欠失(ミラー・ディーカー症候群)が入っています。スタンダード(6種類7疾患)・プレミアム・ダイヤモンド(12種類)の微小欠失の項目には入っていません。また、PAFAH1B1を含まない小さな遠位型の欠失がこの項目で見つかるかは確かめられていないため、遠位型が心配な場合は羊水検査・絨毛検査でのCMAが確実です。ダイヤモンドプランのCOATE法は12種類の微小欠失と56遺伝子を調べる方式で、17p13.3は対象外です。胎児超音波で脳奇形が疑われた場合は、羊水検査での確定診断が必要です。
知っておいていただきたい点があります。
- NIPTはスクリーニング検査です:NIPTは胎盤から出たDNAを見ているため、胎盤だけに変化がある場合(胎盤限局性モザイク)は陽性でも赤ちゃんは正常なことがあり、逆に赤ちゃんの一部の細胞だけの変化は見逃すことがあります。陽性のときは絨毛検査・羊水検査で確かめます。
- ご両親のどちらかが均衡型転座を持っているとき:次の妊娠では、絨毛検査・羊水検査で赤ちゃんの染色体を直接調べる方法が確実です。できれば妊娠前にご両親の染色体検査で転座の有無を確かめておきます。
- 受けられる時期:NIPTは妊娠9週から受けられます(6〜8週は臨床研究として)。
- 費用の補助:NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。
滑脳症が妊娠中のいつ・どの検査でわかるのかは、滑脳症はNIPTでわかる?で詳しく解説しています。
出生前検査での検出方法
| 検査 | 検出可能性 | 備考 |
|---|---|---|
| 胎児超音波 | △ 間接的 | 脳溝の消失、脳室拡大、小頭症などの所見で疑う |
| 羊水検査+CMA | ◎ 検出可能 | 確定診断のゴールドスタンダード。欠失範囲も同定可能。妊娠15週から |
| 絨毛検査+CMA | ◎ 検出可能 | 妊娠11〜13週に実施可能 |
| 羊水検査+FISH | ○ 検出可能 | LIS1領域の欠失を直接可視化、迅速な確認に有用 |
出生前診断で見つかった場合の対応
🔍 出生前診断後の対応
- 欠失範囲の確認:PAFAH1B1を含むか(MDS)か、含まないか(遠位型)を明確に
- 遺伝カウンセリング:予後、治療オプション、再発リスクの説明
- 両親の検査:均衡型転座の有無を確認(次子への再発リスク評価)
- 出生後管理計画:周産期管理、出生後の検査・療育計画の準備
⚠️ 重要
出生前診断で17p13.3欠失が見つかった場合、欠失範囲により予後が大きく異なります。MDSであれば滑脳症による重篤な神経障害は避けられませんが、遠位型であれば比較的良好な予後が期待できます。正確な情報に基づいた意思決定のため、臨床遺伝専門医による遺伝カウンセリングを受けることを強くお勧めします。
8. ミネルバクリニックのサポート体制
ミネルバクリニックには、臨床遺伝専門医が常駐しています。染色体異常の検査から、結果説明、フォローまで一貫してサポートいたします。
👩⚕️ 臨床遺伝専門医が常駐
臨床遺伝専門医が検査前後の遺伝カウンセリングを担当。結果の正確な解釈から今後の選択肢まで、専門家が寄り添います。
🏥 院内で確定検査まで対応
羊水検査・絨毛検査も院内で受けられます(絨毛検査は妊娠11〜13週、羊水検査は妊娠15週から)。転院の必要がなく、心理的負担を軽減できます。
🔬 17p13.3欠失を調べられるNIPT
双子マックス・インペリアルは92種類の微小欠失・重複(17p13.3欠失を含む)と5Mb以上の欠失・重複を全染色体で調べます。ダイヤモンドはCOATE法で12種類の微小欠失と56遺伝子を調べます(17p13.3は対象外)。
💰 互助会制度で費用面も支援
NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。
🧬 その他の染色体異常(トリソミー・部分モノソミー)について
各染色体の異数性や微小欠失・重複による特徴的な疾患、および予後については以下のリンクから詳細をご確認いただけます。
よくある質問(FAQ)
Q1. 17p13.3微小欠失症候群とは何ですか?
17番染色体の短腕の端(17p13.3)の一部が欠けて起こる微小欠失症候群です。欠けた範囲にPAFAH1B1(LIS1)が入ると滑脳症を伴うミラー・ディーカー症候群、入らないと滑脳症のない遠位型になり、症状の重さが大きく違います。
Q2. Miller-Dieker症候群と遠位型の違いは何ですか?
最大の違いはPAFAH1B1遺伝子の欠失の有無です。MDSはPAFAH1B1を含む広範な欠失で滑脳症を発症し、予後不良です(多くは幼児期を超えて生きることが難しい)。一方、遠位型はPAFAH1B1を含まないため滑脳症は生じず、著しい低身長と相対的大頭症が特徴で、成人例も報告されています。
Q3. 17p13.3欠失は遺伝しますか?
ミラー・ディーカー症候群の約80%は新たに起こった欠失で、両親の染色体は正常です。この場合、次のお子さんへの再発の確率は低いものの、性腺モザイクの可能性があるためゼロではありません。一方、残りは親から受け継いだもの(多くは親の均衡型転座)で、この場合は次のお子さんへの再発の確率が高くなります。親の検査(核型分析・FISH)で由来を確かめることが重要です。
Q4. 通常の染色体検査で17p13.3欠失は見つかりますか?
小さな欠失は通常のG分染法(核型分析)では見つからないことが多いです。G分染法は3Mbほどの変化が見えることもありますが、5〜10Mbの変化でも見逃すことがあります。確定診断には染色体マイクロアレイ検査(CMA)が必要です。
Q5. NIPTで17p13.3欠失は検出できますか?
当院のNIPTでは、双子マックスプラン・インペリアルプランの「92種類の微小欠失・重複」に17p13.3欠失(ミラー・ディーカー症候群)が入っています。スタンダード・プレミアム・ダイヤモンドでは調べません。PAFAH1B1を含まない小さな遠位型の欠失がこの項目で見つかるかは確かめられていません。NIPTはスクリーニング検査なので、陽性なら絨毛検査(妊娠11〜13週)か羊水検査(妊娠15週から)で確かめ、確定検査まで院内で受けられます。胎児超音波で脳奇形が疑われた場合は、羊水検査でのCMAによる確定診断が必要です。
Q6. 遠位型の低身長に成長ホルモン療法は有効ですか?
身長の遅れが縮まったという報告があります。CRKを含む17p13.3欠失の2人の報告では、1人は身長の遅れが一部縮まり、もう1人は追いつき成長がみられました。一方、追いつき成長がなかった報告もあり、成人身長のデータはまだありません。CRK欠失による成長ホルモン・IGF-1の信号の伝わりにくさを外から補える可能性があります。ただし、Chiari I型奇形合併例では頭蓋内圧亢進リスクがあるため、脳MRIモニタリングが必須です。
Q7. Miller-Dieker症候群の予後はどのくらいですか?
MDSは予後不良です。滑脳症による重篤な神経障害のため、難治性てんかん、呼吸器感染症、哺乳障害などの合併症を呈し、多くは幼児期を超えて生きることが難しいとされています。一方、遠位型では21歳から50歳までの成人の報告があります。
Q8. 出生前診断で17p13.3欠失が見つかりました。どう考えればいいですか?
まず欠失範囲の確認が最重要です。PAFAH1B1を含む欠失(MDS)か、含まない欠失(遠位型)かで予後は全く異なります。MDSであれば滑脳症による重篤な障害は避けられません。遠位型であれば比較的良好な予後が期待できます。NIPTで陽性になった場合も、確定検査のCMAで欠けた範囲を確かめます。正確な情報に基づいた意思決定のため、遺伝カウンセリングを受けることを強くお勧めします。
Q9. 日本に患者会はありますか?
日本国内に17p13.3欠失症候群に特化した患者会は現時点で確認されていません。海外では英国のUnique(Rare Chromosome Disorder Support Group)が詳細な情報提供と家族支援を行っています。日本では希少疾患全般を支援する団体や、滑脳症関連の患者会を通じて情報を得ることも有効です。
Q10. 17p13.3微小欠失症候群はどのくらいの頻度ですか?
ミラー・ディーカー症候群だけの頻度ははっきりしていません。ミラー・ディーカー症候群を含む古典型の滑脳症全体で出生10万人あたり1.18人という報告(MRIが普及する前の調査)があり、遠位型は100万人に1人未満とされる、とてもまれな病気です。
Q11. ミラー・ディーカー症候群は指定難病ですか?
ミラー・ディーカー症候群を含む滑脳症は、指定難病「神経細胞移動異常症(138)」に含まれ、医療費助成の対象です。助成を受けるには診断基準を満たし、重症度分類で一定以上であること(満たさなくても医療費が高額になる場合は軽症高額該当として対象)が必要です。滑脳症は小児慢性特定疾病の対象にもなっています。
まとめ
17p13.3微小欠失症候群は、17番染色体短腕の端の欠失で起こる微小欠失症候群です。欠けた範囲にPAFAH1B1(LIS1)が入るかどうかで、滑脳症を伴い命の見通しが厳しいミラー・ディーカー症候群と、滑脳症がなく成長の遅れ・大頭・白質の変化が特徴の遠位型に分かれます[3][1][6]。診断と範囲の確認には染色体マイクロアレイ(CMA)を使います[13]。
ミラー・ディーカー症候群の約80%は新たに起こった欠失で、残りは親の均衡型転座などから受け継いだものです[11]。次のお子さんの確率を知るにはご両親の染色体を調べます。当院のNIPTでは、双子マックス・インペリアルの92種類に17p13.3欠失(ミラー・ディーカー症候群)が入っており、陽性なら絨毛検査・羊水検査まで院内で受けられます。
🏥 一人で悩まないでください
17p13.3欠失症候群について心配なこと、検査結果の解釈に困っていること、
どんなことでもお気軽にご相談ください。
臨床遺伝専門医があなたとご家族に寄り添います。
当院には臨床遺伝専門医が常駐し、マイクロアレイ検査の結果の読み解き(PAFAH1B1・YWHAE・CRKを含むか)、ご両親の染色体検査の必要性、次の妊娠の確率の説明まで行います。17p13.3欠失を調べられるNIPT(双子マックス・インペリアル)と、陽性のときの絨毛検査・羊水検査も院内で受けられます。
参考文献
- [1] Distal 17p13.3 microdeletion syndrome (ORPHA:261257). Orphanet. [Orphanet]
- [2] Unique (Rare Chromosome Disorder Support Group). 17p13.3 microdeletions. 2013 (Version 1.1). [RareChromo.org]
- [3] Miller-Dieker syndrome. MedlinePlus Genetics. National Library of Medicine. [MedlinePlus]
- [4] Candelo E, Caicedo G, Mejia L, Pachajoa H. Chromosome 17p13.3 microdeletion syndrome with unaltered PAFAH1B1 gene. Neurologia (Engl Ed). 2019;34(7):482-484. doi:10.1016/j.nrleng.2018.10.003 [Elsevier]
- [5] Enomoto K, Kishitani Y, Tominaga M, et al. Expression analysis of a 17p terminal deletion, including YWHAE, but not PAFAH1B1, associated with normal brain structure on MRI in a young girl. Am J Med Genet A. 2012;158A(9):2347-2352. doi:10.1002/ajmg.a.35542 [PubMed 22887762]
- [6] Baker EK, Brewer CJ, Ferreira L, et al. Further expansion and confirmation of phenotype in rare loss of YWHAE gene distinct from Miller-Dieker syndrome. Am J Med Genet A. 2023;191(2):526-539. doi:10.1002/ajmg.a.63057 [PMC10099970]
- [7] Blazejewski SM, Bennison SA, Smith TH, Toyo-oka K. Neurodevelopmental Genetic Diseases Associated With Microdeletions and Microduplications of Chromosome 17p13.3. Front Genet. 2018;9:80. doi:10.3389/fgene.2018.00080 [Frontiers]
- [8] Barros Fontes MI, Dos Santos AP, Rossi Torres F, et al. 17p13.3 Microdeletion: Insights on Genotype-Phenotype Correlation. Mol Syndromol. 2017;8(1):36-41. doi:10.1159/000452753 [PMC5260540]
- [9] YWHAE gene. MedlinePlus Genetics. National Library of Medicine. [MedlinePlus]
- [10] Distal 17p13.3 microdeletion syndrome. GARD (Genetic and Rare Diseases Information Center). [GARD/NIH]
- [11] Kim YJ, Byun SY, Jo SA, et al. Miller-Dieker Syndrome with der(17)t(12;17)(q24.33;p13.3)pat Presenting with a Potential Risk of Mis-identification as a de novo Submicroscopic Deletion of 17p13.3. Korean J Lab Med. 2011;31(1):49-53. [KoreaMed Synapse]
- [12] Deodati A, Inzaghi E, Germani D, Fausti F, Cianfarani S. Crk Haploinsufficiency Is Associated with Intrauterine Growth Retardation and Severe Postnatal Growth Failure. Horm Res Paediatr. 2021;94(11-12):456-466. doi:10.1159/000521629 [PubMed 35086092]
- [13] Miller DT, Adam MP, Aradhya S, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010;86(5):749-764. doi:10.1016/j.ajhg.2010.04.006 [PMC2869000]
- [14] 難病情報センター. 神経細胞移動異常症(指定難病138). https://www.nanbyou.or.jp/entry/4397
- [15] 小児慢性特定疾病情報センター. 滑脳症 概要. https://www.shouman.jp/disease/details/11_04_006/
※本記事の内容は医学的情報の提供を目的としており、特定の医学的アドバイスを意図するものではありません。症状や治療に関する具体的なご相談は、必ず専門医にご相談ください。