

目次

「全前脳胞症3型(HPE3)」と診断名を告げられ、あるいは胎児の超音波で全前脳胞症(ぜんぜんのうほうしょう)の可能性を指摘されて、この記事にたどり着いた方が多いと思います。まず知っておいていただきたいのは、HPE3の「3」は重症度の番号ではないということです。これは原因遺伝子(SHH遺伝子)にもとづく分類名で、同じ変化を持っていても、生命に関わる重い脳の形成異常から、外見ではまず気づかれない軽微な特徴、さらには症状のない保因者まで、あらわれ方は大きく異なります。この記事では、HPE3とは何か、なぜ同じ遺伝子の変化で症状の幅がこれほど広いのか、そして検査・遺伝・再発リスク・療育まで、現在の医学的知見にもとづいて説明します。
Q. 全前脳胞症3型(HPE3)とは何ですか?まず結論だけ知りたいです
A. 全前脳胞症3型(HPE3)とは、SHH(ソニック・ヘッジホッグ)という遺伝子の変化が原因で起こる、脳の前方(前脳)が左右に分かれきらない先天的な脳形成異常です。「3型」は重症度ではなく原因遺伝子による分類名で、常染色体顕性(優性)という形式で遺伝します。最大の特徴は、同じSHHの変化でも症状の重さが大きく異なることです。生命に関わる重い脳形成異常から、上あごの中央に前歯が1本だけできる程度の軽い特徴、まったく症状のない保因者まで、あらわれ方に大きな幅があります。そのため「遺伝子の変化があること」だけでは、脳の状態や将来の見通しを正確に予測することはできません。
- ➤正体 → SHH遺伝子の変化で前脳の左右分離がうまくいかない先天性脳形成異常。「3型」は原因遺伝子による分類名
- ➤症状の幅 → 同じ変化でも、重い脳形成異常から無症状の保因者まで、家族内でも大きく異なる
- ➤遺伝形式 → 常染色体顕性(優性)。親から受け継ぐことも、新たに生じることもある
- ➤検査 → 画像で全前脳胞症を確認したうえで、染色体検査と遺伝子検査を組み合わせて原因を調べる
- ➤大切な原則 → 遺伝子診断は「原因」は特定できても、「重症度」までは確定できない
🧬 全前脳胞症3型(HPE3)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ぜんぜんのうほうしょう3がた/HPE3(holoprosencephaly 3)。SHH関連全前脳胞症とも呼ばれる |
| 原因遺伝子 | SHH(Sonic Hedgehog/ソニック・ヘッジホッグ)遺伝子。7番染色体の末端(7q36.3)にある[1] |
| 遺伝形式 | 常染色体顕性(優性)遺伝[3] |
| 主な病態 | SHHシグナルの機能低下(ハプロ不全)による、胎生初期の前脳・顔面正中構造の形成障害[3] |
| 症状の特徴 | 同じ変化でも重症度が大きく変動。重い脳形成異常から、無症状の保因者まで幅広い[4] |
| 医療との関わり | 出生前・出生後の画像診断、染色体・遺伝子検査、遺伝カウンセリング、多職種による支持療法 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. 全前脳胞症3型(HPE3)とは ─ 「3」は重症度ではありません
全前脳胞症(HPE)は、妊娠のごく初期、おおむね妊娠3〜4週ごろに、脳のもっとも前方にあたる前脳(ぜんのう)が左右に分かれる過程がうまく進まないために起こる、先天的な脳の形成異常です。影響は大脳半球だけでなく、脳の深いところにある視床(ししょう)や基底核(きていかく)、左右の脳をつなぐ脳梁(のうりょう)、嗅覚や視覚に関わる神経など、正中(体の真ん中)の構造に広く及ぶことがあります。
この全前脳胞症のうち、SHH遺伝子の変化が原因となるタイプを、全前脳胞症3型(HPE3)と呼びます。ここで多くの方が誤解しやすいのが「3」という数字です。これは症状の重さの段階を表す番号ではなく、原因遺伝子によって割り振られた分類上の番号です。全前脳胞症の原因となる遺伝子は複数知られており、それぞれに1型、2型、3型…と番号が付けられています。3型はそのうちSHH遺伝子に対応する、というだけの意味です。
💡 用語解説:SHH遺伝子(ソニック・ヘッジホッグ)
SHHは、胎児の体の設計図をつくるうえで中心的な役割を果たす遺伝子のひとつです。とくに脳の前方や顔の真ん中の構造、手足、脊髄などが正しい形に育つよう、細胞に「位置の情報」を伝える信号(シグナル)のもとになるタンパク質をつくります。この信号が足りないと、前脳が左右にうまく分かれず、全前脳胞症につながります。SHHはヒトで最初に見つかった全前脳胞症の原因遺伝子で、1996年に報告されました[1][9]。同じ年に、マウスでSHHの働きをなくすと単眼症や前脳の正中形成障害が生じることが示され、SHHの不足が前脳の左右分離不全を直接引き起こしうることが実験的にも裏づけられました[8]。
SHH遺伝子の変化と全前脳胞症の関係は、非常にしっかりと確立されています。遺伝子と疾患の関係を専門家が評価する国際的な枠組み(ClinGen)では、2026年にSHHとHPE3の関係が最上位の「Definitive(決定的)」と評価され、主な仕組みはSHHシグナルの機能低下(ハプロ不全)であると結論づけられています[3]。つまり「SHHの変化が全前脳胞症を起こす」という因果関係そのものには、疑いの余地がほとんどありません。
その一方で、次の点がこの病気を理解するうえで決定的に重要です。SHHに変化があること自体は確かでも、その人にどんな症状がどの程度あらわれるかは、変化の名前からは予測できません。同じ家系のなかで、生命に関わる重い脳形成異常のお子さんと、症状にほとんど気づかれない親御さんが同時に存在することが、実際に数多く報告されています[2][4]。この記事全体を通して、この「原因は確定できても重症度は確定できない」という原則を軸に説明していきます。
2. 全前脳胞症の分類 ─ 重い型から軽い特徴まで
全前脳胞症は、脳の分かれ方の程度によっていくつかの型に分けられます。これは連続したスペクトラム(帯)で、型と型の境界は必ずしもはっきりしていません。HPE3は特定の型を指すのではなく、この帯のどこにでもあらわれうる遺伝学的なカテゴリーである、という点が大切です。まず、大まかな重さの流れを見てみましょう。
もっとも重いのが全脳胞症(ぜんのうほうしょう/alobar HPE)です。大脳半球がほとんど分かれず、脳室がひとつにつながり、左右を隔てる溝が大きく欠けます。視床など脳の深部が融合していることも多く、単眼症(たんがんしょう)や鼻の形成異常など、顔の真ん中の高度な異常を伴うことがあります[1]。次に重いのが半葉全脳胞症(semilobar HPE)で、前方は融合が残るものの後方には溝ができます。葉状全脳胞症(lobar HPE)では、脳の大部分は分かれ、主に前方の一部にだけ非分離が残ります。この型は出生前の超音波では見逃されることもあります。
そしてもっとも軽い側にあるのが微小型(マイクロフォーム)です。画像上ははっきりした脳の形成異常がなく、上あごの中央に前歯が1本だけできる単一上顎中切歯(SMMCI)、両目の間隔がやや狭い、においを感じにくい、といった軽い特徴だけが見られます。HPE3ではこの微小型がとくに重要で、重症のお子さんの「一見なんの症状もない親御さん」を診察し直すきっかけになります[4]。このほか、脳の中間部で異常な融合が起こる中間半球融合型など、古典的な分類にあてはまりにくいパターンも知られています。
💡 用語解説:単一上顎中切歯(SMMCI)
上あごの前歯は通常、真ん中の左右に1本ずつ、あわせて2本あります。SMMCIは、これが正中に1本だけできる状態です。一見すると歯並びの個性のように見えますが、全前脳胞症のもっとも軽い特徴(微小型)としてあらわれることがあり、SHHの変化と関連することが知られています[10]。家系内にSMMCIの人がいることが、遺伝子診断の手がかりになる場合があります。
全前脳胞症全体の発生頻度は、発生のごく初期と出生時とで大きく異なります。妊娠のごく初期では約250人にひとりと高い頻度で生じていると推定される一方、その多くが流産・死産となるため、生まれてくる赤ちゃんでの頻度はおおむね1万〜1万6千人にひとり程度と報告されてきました[1][5]。全前脳胞症全体の25〜50%には染色体の異常があり、なかでも13トリソミー(パトウ症候群)が重要です[2]。SHHの変化は、染色体異常や症候群によらない全前脳胞症のうち、およそ5〜6%を説明すると推定されています[2]。
🧬 全前脳胞症の遺伝や検査についてのご相談
全前脳胞症の遺伝の仕組みや、遺伝子検査で何が分かるのかについて
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
3. SHH遺伝子の働きと、変化が起こす仕組み
SHH遺伝子は7番染色体の末端にあり、前脳・脊髄・手足・顔の正中構造などの発生を調整する、分泌性のモルフォゲンというタンパク質の設計図です[1]。モルフォゲンとは、濃度の濃い・薄いによって細胞に「ここはどこか」という位置の情報を伝える信号分子のことです。SHHタンパク質は、つくられたあと自分自身を切断し、信号として働くN末端側の部分(活性領域)と、C末端側の部分に分かれます。この過程と連動して、コレステロールや脂肪酸(パルミチン酸)による修飾を受け、はじめて適切に分泌され、拡散し、位置情報の勾配をつくれるようになります[7]。
HPE3の基本的な仕組みは、「SHHの信号が、胎児の前脳が正しく左右に分かれるために必要な最低ラインを下回ってしまうこと」と考えると理解しやすくなります。ClinGenは主な仕組みをハプロ不全(遺伝子の働きが半分になること)と評価していますが[3]、分子のレベルで見ると、単純に「タンパク質の量が半分になる」だけにとどまりません。
💡 用語解説:ハプロ不全(haploinsufficiency)
ヒトは同じ遺伝子を父由来・母由来で2つずつ持っています。ハプロ不全とは、2つのうち1つが働かなくなり、残る1つだけでは必要な量をまかないきれず、症状が出てしまう状態を指します。SHHのように「量が足りるかどうか」が発生の成否を分ける遺伝子では、片方の変化だけでも影響が出ることがあります。
SHHに起こる変化には、タンパク質づくりを途中で止めてしまうナンセンス変異、設計図の読み枠がずれるフレームシフト変異、部品を1つだけ別のものに置き換えるミスセンス変異、切り貼りの位置を狂わせるスプライス変異、遺伝子の一部が失われる欠失などがあります。これらは、①SHHの量そのものの低下、②タンパク質が正しく折りたたまれない、③受容体との結合や信号を伝える力の低下、④自己切断がうまくいかない、⑤コレステロールなどの修飾の異常、⑥分泌や長距離への信号伝達の障害、という複数の経路を通じて、共通して「機能の喪失」を引き起こします[6]。100種類を超える変化が、タンパク質のさまざまな部位に広く分布しており、ここだけが集中的に変わるという単純な「ホットスポット」のある病気ではありません[6]。
ミスセンス変異のなかには、実験的な機能解析で機能にほとんど影響しないものも含まれます。ある研究では、報告されていたミスセンス変異を直接くわしく調べたところ、あるものは異常な切断を引き起こして信号を弱め、別のものはタンパク質の折りたたみ不全や小胞体への滞留を起こす一方で、当時HPEとの関連が疑われていた一部の変化は明確な機能異常を示しませんでした[7]。これは、稀なSHHのミスセンス変異を見つけただけでは病的とは言い切れず、集団での頻度や家系での分離、機能データなどを総合して判断する必要があることを、よく示しています。
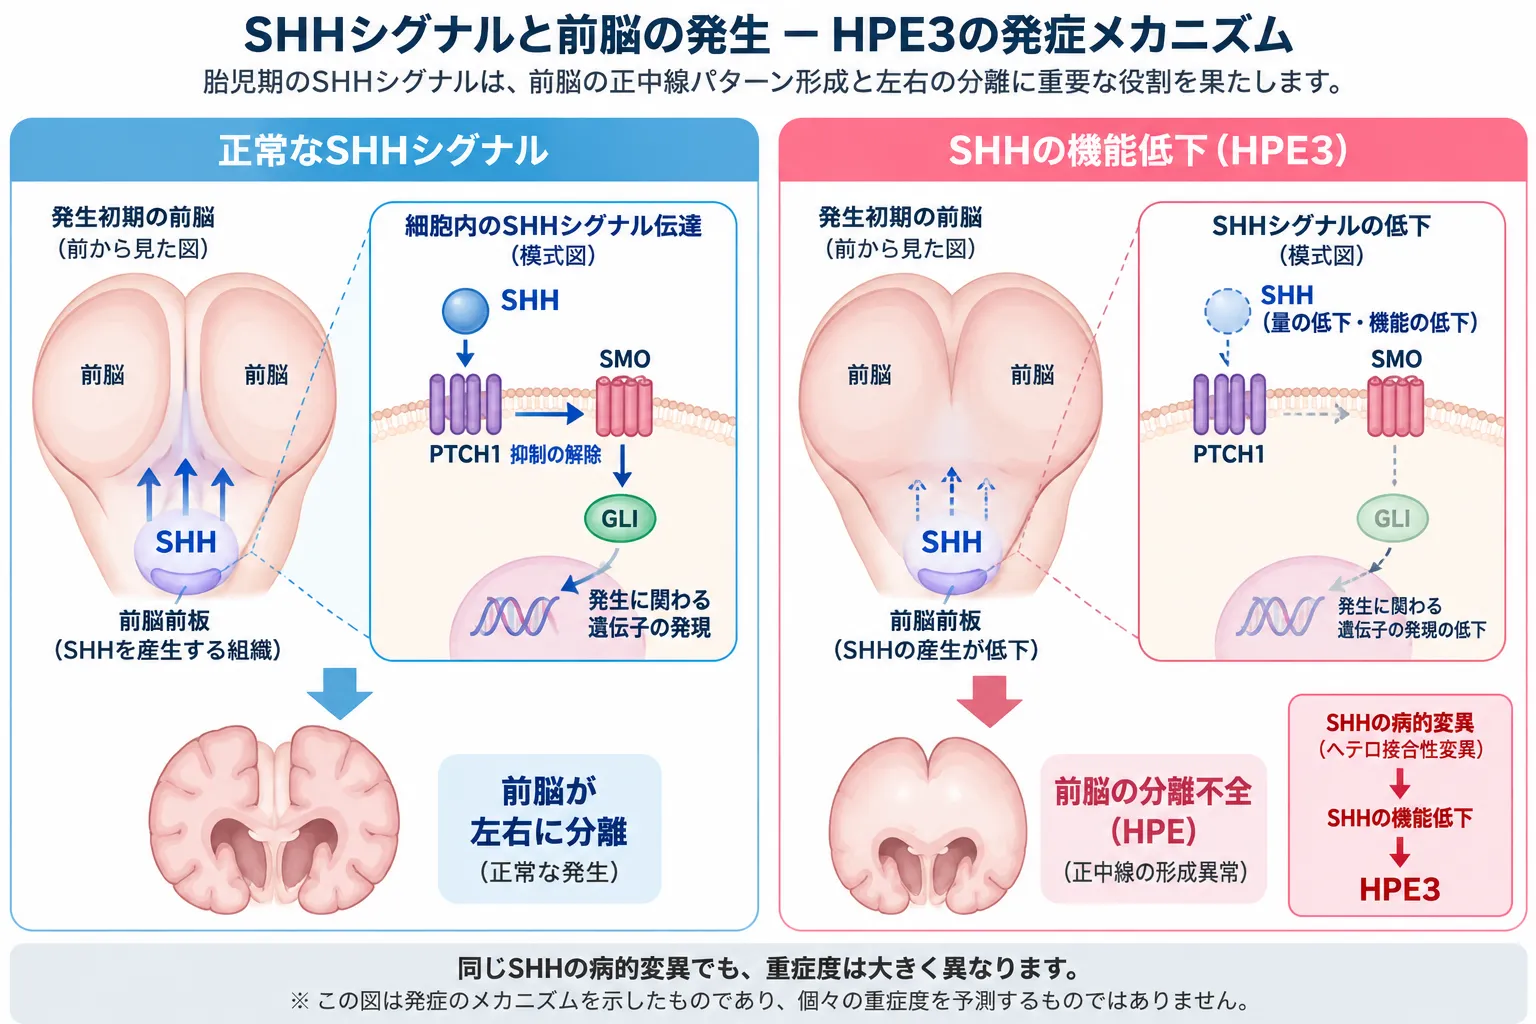
正常な胎生期では、SHHシグナルがPTCH1・SMO・GLIを介して前脳の正中線形成と左右への分離を支えます。HPE3ではSHHの病的バリアントによってSHHシグナルが低下し、前脳の正中構造の形成と左右分離が障害されます。ただし、同じSHHの病的バリアントでも表現型には大きな幅があり、遺伝子の変化だけから個々の重症度を予測することはできません。
4. なぜ同じ変化で症状の幅がこれほど広いのか
HPE3をほかの病気と分けて考えるべき最大の理由が、この症状の幅の広さ(可変的表現度)です。同じSHHの変化を持つ人のあいだで、あらわれ方がまったく異なることが珍しくありません。この現象を理解するうえで、2つのキーワードが役立ちます。
💡 用語解説:不完全浸透と可変的表現度
不完全浸透とは、病的な変化を持っていても症状が出ない人がいることを指します。可変的表現度(表現型の多様性)とは、症状が出る人のあいだでも、その重さや内容が大きく異なることを指します。HPE3は、この両方が非常に強くあらわれる代表的な病気です。
この症状の幅を、大規模なデータではっきりと示したのが、SHHに変化を持つ396人を解析した研究です[4]。この研究では、変化を持つ人全体のうち、画像ではっきりした脳の形成異常があったのは一部で、もっとも軽い微小型が約4割を占め、まったく異常が見られない人も含まれていました。HPE3は「重い脳奇形の患者さんだけ」の病気ではなく、家系をたどると軽い特徴の人や無症状の保因者が非常に多いことが、この数字からわかります。
この研究では、変化のタイプと重症度のあいだに、統計的な傾向は認められました。タンパク質づくりを途中で止めるタイプ(切断型)の変化は、そうでないタイプ(ミスセンスなど)より、はっきりした脳の形成異常を伴う割合が高かったのです(49%対35%)[4]。次のグラフはその傾向を示しています。
📊 変化のタイプ別・構造的な全前脳胞症を伴う割合(396人の研究)
※これは集団レベルでの傾向です。個々の胎児やお子さんの重症度を予測する道具ではありません[4]。
ただし、ここで立ち止まって強調したいことがあります。この傾向は集団全体で見たときの話であり、目の前のひとりの見通しを決めるものではありません。同じ変化を持つ家系のなかに、重い全脳胞症のお子さんと、微小型あるいは無症状の家族が同時に存在することが、くり返し報告されています[4][5]。実際、明らかな葉状全脳胞症のお子さんが、臨床的には正常な保因者の親から変化を受け継いだ例も知られています。
なぜこれほど幅が出るのでしょうか。SHHの信号は、単独で働いているわけではありません。ほかの複数の遺伝子や、コレステロール代謝、受け手側の分子など、さまざまな仕組みと相互に作用しながら前脳の形づくりを進めています。そのため、SHH以外の遺伝的な要素(修飾する遺伝子)、2つ目の変化、母体側の環境などが組み合わさって、最終的なあらわれ方を左右すると考えられています。母体側の要因としては、妊娠前からの糖尿病が全前脳胞症のリスク因子として確立しており、とくにインスリン治療を要する妊娠前糖尿病ではリスクが大きく上昇するとされています[2]。これはSHHの変化を持つ人に特有の効果が証明されたという意味ではありませんが、全前脳胞症が複数の要因の積み重ねで起こりうる、という考え方を理解するうえで重要です。
🩺 院長コラム【遺伝子の名前だけで、将来は決められません】
遺伝医学では、「同じ遺伝子の変化でも、表現型や必要な対応は人によって異なりうる」という原則が重要です。検査で変化の名称や原因遺伝子が分かることと、その人に今後どのような症状があらわれるかを予測できることは、同じではありません。
とくにHPE3では、この差が大きくあらわれます。そのため、変化の名前だけを見て見通しを断定するのではなく、胎児や脳の画像、家族の診察や遺伝学的検査、ほかの原因の評価を組み合わせて情報を整理することが欠かせません。原因や重症度に不確実性が残る場合には、利用できる客観的な判断材料を一つずつ確認することが重要です。
5. 症状と画像所見 ─ 出生前と出生後で分けて考える
HPE3には「SHHでなければ起こらない」という固有の画像所見はありません。むしろ特徴は、古典的な全前脳胞症のほぼ全スペクトラムを、SHHという1つの遺伝子だけで再現できてしまう点にあります[2]。ここでは、出生前と出生後に分けて見ていきます。
出生前(胎児期)の所見
重い全脳胞症であれば、妊娠初期の段階から超音波で検出できることがあります。妊娠10〜14週ごろに、顔の異常や、正常なら左右に見えるはずの構造(脈絡叢の「バタフライサイン」)が消えていることが手がかりになります[2]。一方で、半葉型、とくに葉状型は、超音波だけでは確実に否定することが難しく、中枢神経の異常が疑われた場合には胎児MRIが補助的な検査として役立ちます。胎児MRIは、脳の半球の融合、深部の灰白質、後頭蓋窩などをくわしく評価し、全前脳胞症のタイプを見きわめるのに有用です。
⚠️ 大切なポイント:胎児に変化があっても重症度は確定できません
出生前の遺伝子検査で胎児がSHHの変化を持っているとわかった場合、それは全前脳胞症を発症する可能性があることを示しますが、重症度を確定する検査ではありません。そのため、遺伝子検査の結果は、専門家によるくわしい胎児の超音波・MRIと組み合わせて解釈する必要があります。変化があるという事実だけで、脳の状態や将来を断定することはできません[2]。
出生後の所見
出生後はMRIがもっとも情報量の多い検査です。半球や脳室の分かれ方だけでなく、視床の非分離、基底核の異常、脳梁の無形成・形成不全、嗅球・嗅索の低形成、視覚路の異常、水頭症などを系統的に評価します。全前脳胞症の神経発達の見通しは、「全脳胞症・半葉・葉状」というラベルだけでなく、脳の深部の核や視床下部、脳幹といった構造が実際にどれだけ保たれているかとも関係します[1]。
出生後に問題となりやすい合併症には、全般的な発達の遅れ、けいれん、筋緊張の異常、飲み込み・摂食の障害と誤嚥、呼吸調節の障害、睡眠の障害、視床下部・下垂体の機能障害、水頭症などがあります。とくに内分泌の面では、中枢性尿崩症(にょうほうしょう)が代表的な障害として知られています[4]。SHHに変化を持つ人でよく見られる所見としては、単一上顎中切歯、口唇裂・口蓋裂などが報告されていますが、これらは紹介された症例を集めた数字であり、HPE3全体の厳密な頻度とみなすべきではありません[4]。微小型では、知的に正常な人から発達の遅れがある人まで幅があり、同じ家系内で重症のお子さんと知的に正常な保因者が共存しうることも、あらためて確認されています。
6. 診断と検査 ─ 「画像の確認」と「原因の特定」を分ける
全前脳胞症の診断では、「画像で全前脳胞症を確認すること」と「その原因を特定すること」を分けて考えることが大切です。画像診断が全前脳胞症であっても、その原因は13トリソミーなどの染色体異常、コピー数の変化(CNV)、SHHを含む単一遺伝子の変化、症候群、あるいは未解明の要因とさまざまです。逆に、SHHに変化があっても、MRIで全前脳胞症が見られない微小型の保因者も存在します[2]。
実際の検査の進め方は、おおむね次のようになります。まず高解像度の超音波やMRIで解剖学的に分類し、顔・心臓・手足・腎尿路など全身を確認し、3世代の家族歴や流産・新生児死亡歴、母体の糖尿病などを確認します。そのうえで、13トリソミーなどを強く疑う場合は染色体検査(核型分析)を先行し、それ以外では染色体マイクロアレイ(CMA)を優先する、という考え方が示されています[2]。
染色体の異常が見つからなければ、単一遺伝子を調べる段階に進みます。全前脳胞症の遺伝子パネル検査には、少なくともSHH・ZIC2・SIX3を含めることが推奨されており、これらを含む包括的なパネルが実際の臨床では合理的です[2]。実際、SHH・ZIC2・SIX3・TGIFといった主要遺伝子をまとめて調べる分子スクリーニングの有用性は、以前から報告されてきました[11]。パネルで原因が見つからない場合には、より広く調べる全エクソーム・全ゲノム解析を検討します。当院では、全前脳胞症に関わる遺伝子を調べる全前脳胞症NGS遺伝子パネル検査を用意しています。
💡 用語解説:意義不明の変化(VUS)を「診断確定」と混同しない
遺伝子検査で見つかった変化は、ACMG/AMPという国際的な枠組みにもとづき、病的・おそらく病的・意義不明(VUS)・おそらく良性・良性の5段階で分類されます[12]。SHHでは機能低下が病気の仕組みとして確立しているため、適切な位置にある明らかな機能喪失型の変化は強い根拠になります。ただし、SHHのミスセンス変化のなかには機能がほぼ保たれるものも実在するため、VUS(意義不明の変化)をそのまま「HPE3確定」と扱ってはいけません。家系での分離、新たに生じたかどうか、集団での頻度、機能データなどを総合して判断します。
鑑別が必要な主な病気
🔬 HPE3と区別すべき主な病気
| 鑑別すべき病気 | 区別の手がかり |
|---|---|
| 13トリソミー等の染色体異常 | 多発する先天奇形、心疾患など。核型分析・CMAが決定的。全前脳胞症全体では非常に重要 |
| ほかの遺伝子による全前脳胞症(ZIC2・SIX3・TGIF1など) | 脳の所見はほぼ完全に重なる。遺伝子検査で区別する。全前脳胞症2型(ZIC2型)など |
| Hartsfield(ハーツフィールド)症候群 | 全前脳胞症に裂手裂足(手足の指の欠け)を伴うことが重要な手がかり |
| GLI2関連疾患(Culler-Jones症候群) | 現在は、典型的な全前脳胞症の原因というより、下垂体異常・多指・全前脳胞症様の顔つきを伴う独立した表現型として整理されている |
| 水無脳症・重症の破壊性脳病変 | 全前脳胞症は発生上の「非分離」、水無脳症は形成後の「破壊」が本態。falx(大脳鎌)や残存皮質、視床の形などをMRIで区別 |
7. 遺伝の仕組みと再発リスク
HPE3は通常、常染色体顕性(優性)遺伝です。SHH関連の全前脳胞症のうち、新たに生じた変化(新生突然変異)はおよそ10〜30%と推定され、残りの相当数は親から受け継がれます[2]。家族性のHPE3が診断されにくいのは、先に述べた不完全浸透と可変的表現度が強く、重症のお子さんの親が単一上顎中切歯だけ、両目の間隔がやや狭いだけ、あるいは臨床的に正常、ということがあるためです。
再発リスクは、次のように整理できます。親がSHHの病的な変化を持っている場合、各妊娠でその変化を伝える確率は50%です。ただし、変化を受け継いだお子さんが、全脳胞症・半葉・葉状・微小型・臨床的に正常のどれになるかを、あらかじめ正確に予測する方法はありません[2]。GeneReviewsも、常染色体顕性の全前脳胞症について、50%の伝達リスクに加えて、全前脳胞症・微小型・正常のすべてが生じうる経験的なリスクを提示しており、不完全浸透を遺伝相談に必ず組み込むべきことを示しています[2]。
発端者のお子さんだけが変化を持ち、両親の血液検査では変化が見つからない場合、多くは新たに生じた変化と考えられ、次回妊娠の再発リスクは、変化を持つ親の場合の50%より大幅に低くなります。ただし、両親の生殖細胞(卵子や精子のもとになる細胞)の一部だけに変化があるモザイクの可能性があるため、再発リスクはゼロにはなりません[2]。
家系内でSHHの変化が確定していれば、妊娠前の着床前遺伝学的検査や、妊娠後の絨毛・羊水などを用いた出生前診断を検討できます[2]。ここでもっとも大切なのは、くり返しになりますが、胎児が変化を持っていることは発症の可能性を示すものの、重症度を確定するものではない、という点です。そのため、遺伝子検査と、専門家によるくわしい胎児の超音波・MRIを組み合わせて説明する必要があります。
🏥 遺伝カウンセリングのご案内
次の妊娠の再発リスクや、家系内での遺伝子検査、出生前診断について
正確な情報にもとづいて考えたい方は、臨床遺伝専門医による
遺伝カウンセリングをご利用いただけます。
8. 治療と療育 ─ 現在は「症状に応じた支持療法」が中心
現在のところ、胎児期に成立してしまった前脳の分離異常を元に戻す、SHHに特化した根本的な治療はありません。全前脳胞症は前脳の形づくりの極めて早い段階で成立するため、出生後にSHHの信号を活性化して半球の分離を回復させる治療は存在しません[2]。そのため治療は、あらわれている症状に応じた多職種による支持療法が中心になります。
具体的には、神経の評価を行い、けいれんには通常のてんかん診療に沿った治療を行います。筋緊張の異常や運動発達の障害には、理学療法・作業療法を組み合わせます。水頭症が問題となれば脳神経外科的な評価が必要です。飲み込み・摂食の障害と誤嚥は重要な問題で、嚥下の評価、食形態の調整、栄養管理、必要に応じた経管栄養などを検討します。
とくに内分泌の評価は重要です。視床下部・下垂体系の形成異常により、中枢性尿崩症をはじめとする下垂体機能の障害が起こりうるため、多尿・脱水、成長の問題、甲状腺・副腎・性腺の機能異常などを臨床的に見守り、疑われれば小児内分泌科で評価します。とくに副腎系の障害を見逃さないことは、急な体調不良のときの安全に直結します。口唇裂・口蓋裂などには頭蓋顔面外科・形成外科・耳鼻科・歯科が関わり、眼や聴覚のスクリーニング、発達支援や特殊教育、ご家族への心理社会的な支援も、早い段階から組み込んでいくことが望まれます[2]。
見通しは非常に幅があります。単眼症などを伴うもっとも重い例では出生前後の死亡が多い一方、葉状・半葉を含む例では成人まで生存する例も存在します[1]。過去の研究では1年生存率が30〜50%程度と報告されたこともありますが、これらは古い時代の紹介症例や複数の原因を混ぜた数字であり、SHHによるHPE3の個人の見通しをそのまま示す数値ではありません。予後を決めるのは「SHHの変化があるかどうか」そのものよりも、脳の形成異常や、視床・基底核・脳幹・視床下部の状態、飲み込み・呼吸の障害、内分泌の異常といった、実際の解剖学的・機能的な重症度です。
9. よくある誤解
誤解①「3型だから、1型・2型より重い(軽い)」
「3」は重症度ではなく原因遺伝子による分類番号です。SHHに対応するタイプというだけで、番号の大小と症状の重さは関係ありません。
誤解②「遺伝子検査で重症度がわかる」
遺伝子検査は「原因」は特定できても、「重症度」までは確定できません。同じ変化でも、重い脳形成異常から無症状まで幅があります。
誤解③「親が軽いから、子も軽い」
あてはまりません。臨床的に正常な保因者の親から、明らかな葉状全脳胞症のお子さんが生まれた例が実際に報告されています。親の状態から子の重症度は予測できません。
誤解④「変化があれば必ず発症する」
そうとは限りません。HPE3は不完全浸透が強く、病的な変化を持っていてもまったく症状のない保因者が存在します。
まとめ ─ 「原因は確定できても、重症度は確定できない」
全前脳胞症3型(HPE3)の診療で、もっとも大切な原則があります。それは「遺伝子診断は原因を確定できても、重症度を確定できない」ということです。SHHの病的な変化と全前脳胞症の因果関係はきわめて強く確立している一方で、同じ変化が、全脳胞症・葉状全脳胞症・単一上顎中切歯・無症状という、まったく異なる転帰を生みうるからです[3][4]。
だからこそ、出生前・出生後を問わず、判断材料は一つではありません。信頼できる変化の分類、くわしい胎児・脳のMRI、両親・家族の遺伝子検査と微小型の評価、染色体・CNVを含むほかの原因の除外、不完全浸透と可変的表現度を明示した遺伝カウンセリングを組み合わせて評価することが重要です。当院では、臨床遺伝専門医が中立の立場で、こうした判断材料を整理し、正確な診断と医学的情報にもとづく意思決定を支援します。
よくある質問(FAQ)
Q1. 全前脳胞症3型(HPE3)の「3」はどういう意味ですか?
「3」は重症度の段階ではなく、原因遺伝子による分類番号です。全前脳胞症の原因遺伝子は複数あり、それぞれに番号が付けられています。3型はSHH(ソニック・ヘッジホッグ)遺伝子に対応するタイプという意味で、番号の大小と症状の重さは関係ありません。
Q2. 遺伝子検査でSHHの変化が見つかれば、赤ちゃんの重症度がわかりますか?
いいえ。遺伝子検査は原因を特定できますが、重症度を確定することはできません。同じSHHの変化でも、生命に関わる重い脳形成異常から、外見でほとんど気づかれない軽い特徴、無症状の保因者まで、あらわれ方は大きく異なります。重症度の評価には、専門家によるくわしい胎児の超音波・MRIなどを組み合わせる必要があります。
Q3. 親に症状がなくても、子どもに遺伝することはありますか?
あります。HPE3は不完全浸透が強く、病的な変化を持っていても症状のない保因者が存在します。臨床的に正常な親から、明らかな全前脳胞症のお子さんが変化を受け継いだ例も報告されています。親の状態から子の重症度を予測することはできません。
Q4. 次の妊娠での再発リスクはどれくらいですか?
親がSHHの病的な変化を持っている場合、各妊娠でその変化を伝える確率は50%です。ただし、受け継いだお子さんがどの程度の症状になるかは予測できません。両親に変化がない新生突然変異の場合は、再発リスクは50%より大幅に低くなりますが、生殖細胞のモザイクの可能性があるためゼロにはなりません。くわしくは臨床遺伝専門医にご相談ください。
Q5. 全前脳胞症3型に治療法はありますか?
胎児期に成立した脳の分離異常を元に戻す、SHHに特化した根本的な治療は現在ありません。治療は、けいれん・摂食や飲み込みの障害・内分泌の異常など、あらわれている症状に応じた多職種による支持療法が中心になります。とくに中枢性尿崩症などの内分泌の評価は重要です。治療方針は主治医とご相談ください。
参考文献
- [1] Mutations in the human Sonic Hedgehog gene cause holoprosencephaly. Nat Genet. 1996. [PubMed 8896572]
- [2] Holoprosencephaly Overview. GeneReviews. [NCBI Bookshelf NBK1530]
- [3] SHH — holoprosencephaly 3 (Definitive). ClinGen Gene-Disease Validity. [ClinGen/GenCC SGC-180499.1]
- [4] Genotypic and phenotypic analysis of 396 individuals with mutations in Sonic Hedgehog. J Med Genet. 2012. [PubMed 22791840]
- [5] The mutational spectrum of the sonic hedgehog gene in holoprosencephaly: SHH mutations cause a significant proportion of autosomal dominant holoprosencephaly. Hum Mol Genet. 1999. [PubMed 10556296]
- [6] The Mutational Spectrum of Holoprosencephaly-Associated Changes within the SHH Gene in Humans Predicts Loss-of-Function. Hum Mutat. 2009. [PMC2772877]
- [7] Molecular mechanisms of Sonic hedgehog mutant effects in holoprosencephaly. Proc Natl Acad Sci U S A. 2005. [PubMed 16282375]
- [8] Cyclopia and defective axial patterning in mice lacking Sonic hedgehog gene function. Nature. 1996. [PubMed 8837770]
- [9] Identification of Sonic hedgehog as a candidate gene responsible for holoprosencephaly. Nat Genet. 1996. [PubMed 8896571]
- [10] SHH mutation is associated with solitary median maxillary central incisor: a study of 13 patients and review of the literature. Am J Med Genet. 2001. [PubMed 11471164]
- [11] Molecular screening of SHH, ZIC2, SIX3, and TGIF genes in patients with features of holoprosencephaly spectrum: Mutation review and genotype-phenotype correlations. Hum Mutat. 2004. [PubMed 15221788]
- [12] Standards and guidelines for the interpretation of sequence variants (ACMG/AMP). Genet Med. 2015. [PubMed 25741868]






