

目次

📍 クイックナビゲーション
パリスター・ホール症候群(Pallister-Hall syndrome:PHS)は、7番染色体にあるGLI3遺伝子の変化によって、脳の視床下部にできる「過誤腫(かごしゅ)」・手足の特徴的な多指症(指の数が多い)・喉頭蓋が二つに割れる二分喉頭蓋などが組み合わさって起こる、とてもまれな常染色体顕性(優性)遺伝の先天性疾患です。症状の重さには非常に大きな幅があり、多指症だけの軽い方から、新生児期に命に関わる方までさまざまです。この記事では、病気のしくみから症状、よく似た病気との見分け方、生まれる前の検査(NIPT)でわかること・わからないこと、そして新生児期に見逃すと命に関わる「副腎不全」への備えまでを、臨床遺伝専門医が医学文献に基づいて解説します。
🧠Q. パリスター・ホール症候群(PHS)とは?
7番染色体のGLI3遺伝子の変化で、視床下部過誤腫・特徴的な多指症・二分喉頭蓋などが組み合わさって起こる常染色体顕性遺伝の先天性疾患です。症状の重さの幅がとても広く、多指症だけの軽い方から、新生児期に治療を要する方までいます。
🚨Q. いちばん気をつけることは?
家族歴のない新生児では、下垂体の働きの低下による「副腎不全(コルチゾール不足)」が見逃されると命に関わります。PHSが疑われたら、まず内分泌(ホルモン)の評価を早急に行うことが最優先です。
🌸Q. NIPTで調べられますか?
染色体の数を調べる従来のNIPTではわかりません。単一遺伝子を調べるタイプのNIPTで対象遺伝子・対象バリアントに含まれる場合にスクリーニングの対象となり得ますが、GLI3/PHSとしての具体的な報告範囲は検査時点の仕様確認が必要です。NIPTはスクリーニングのため、陽性の場合は羊水検査・絨毛検査による確認が必要です。
1. パリスター・ホール症候群とは:まず全体像をつかむ
パリスター・ホール症候群(PHS、OMIM 146510)は、脳・手足・内臓など体のいくつもの器官に同時に影響が出る、多面発現性(ためんはつげんせい:一つの遺伝子の変化が多くの臓器に影響する性質)の先天性疾患です[1]。1980年にHall、Pallisterらが、6人の新生児に共通する特徴的な組み合わせとして初めて報告したことにちなんで名づけられました[2]。国際的な希少疾患データベースOrphanetでは、発症頻度は100万人に1人未満、これまでの報告例はおよそ100例とされる、非常にまれな病気です[3]。
最も特徴的な所見は、視床下部過誤腫(脳の視床下部にできる神経細胞のかたまり)と、中軸性(ちゅうじくせい)多指症とよばれる特徴的な指の増え方です[1]。このほかに、喉頭蓋(のどのふた)が縦に割れる二分喉頭蓋、肛門が開いていない鎖肛(さこう)、腎臓・泌尿生殖器の奇形などを伴うことがあります[1][4]。
「命に関わる重症」から「多指症だけの軽症」まで――幅の広い病気
かつてPHSは、新生児期に亡くなる重い病気の一群として捉えられていました。しかし研究が進むにつれ、PHSの重症度は新生児期に命に関わる喉頭気管裂や未診断の下垂体機能低下を伴う重症例から、症状がほとんどなく多指症だけの軽症例まで、ひと続きの幅広いスペクトラムを形づくっていることがわかってきました[1]。実際、GeneReviewsのまとめでは、GLI3関連PHSは「多指症・無症状の二分喉頭蓋・視床下部過誤腫といった軽い側から、新生児死亡に至る喉頭気管裂という重い側まで」の連続体として整理されています[1]。
この「幅の広さ」はとても大切なポイントです。過去の医学文献では重症例のほうが報告されやすいという偏り(確認バイアス)があり、そのため必要以上に悲観的な印象が持たれがちでした[1]。軽症の大家系では、正常な寿命を全うし、良好な健康状態を保っている方も多く報告されています[1]。だからこそ、まず「どのタイプなのか」を正確に見きわめることが、その後の見通しを大きく左右します。
この記事は疾患の全体像を解説するページです。原因となるGLI3遺伝子そのものの詳しい分子生物学(ソニック・ヘッジホッグ経路の二面性や別の関連疾患など)はGLI3遺伝子の解説ページで、同じGLI3が原因で起こる別の病気はグレイグ頭蓋多合指趾症候群(GCPS)のページで、それぞれより深く扱っています。あわせてお読みいただくと理解が立体的になります。
💡 用語解説:視床下部過誤腫(かごしゅ)とは
「過誤腫」は、がん(悪性腫瘍)ではありません。その部位にもともと存在する成熟した組織が、発生の過程で不規則に増殖・配列してできた「かたまり」で、過誤腫の解説はこちら。視床下部過誤腫は脳の視床下部にでき、多くは無症状ですが、症状が出ると特徴的な「笑い発作」やホルモンの異常(思春期早発症など)を起こすことがあります。周囲の脳とほぼ同じ成長速度で、悪性化はしません[1]。
2. 原因遺伝子GLI3と「暴走したブレーキ役」のしくみ
🔍 関連記事:ヘッジホッグシグナル伝達経路とは/一次繊毛とは/ナンセンス変異とは
PHSの原因は、7番染色体(7p14.1)にあるGLI3遺伝子の、片方のコピーだけに起こる変化(ヘテロ接合性の病的バリアント)です[5]。GLI3は、転写因子(遺伝子のスイッチをオン・オフする調節役のタンパク質)で、体づくりの重要な合図であるソニック・ヘッジホッグ(SHH)シグナルのもとで働きます[1]。手足の指の並び、脳(とくに前脳)、心臓、腎臓など、胎児期のさまざまな器官の形づくりに深く関わっています[8]。
GLI3のいちばんの特徴は、状況に応じて「アクセル(遺伝子をオンにする活性化役)」にも「ブレーキ(遺伝子をオフにする抑制役)」にもなる二面性をもつ点です[1]。SHHの合図がないときは、GLI3はタンパク質の一部を切り取られ、後半(活性化する部分)を失った「短いブレーキ型(GLI3-R)」になって、標的遺伝子をオフに保ちます。SHHの合図があるときは切り取られずに全長のまま残り、「アクセル型(GLI3-A)」として遺伝子をオンにします。この切り替えは、細胞の表面に生えたアンテナ状の小器官一次繊毛の上で厳密に制御されています[8]。
💡 ここが核心:PHSは「ブレーキが効きっぱなし」で起こる
PHSの病的バリアントの多くは、GLI3遺伝子の「中間3分の1」、とくにジンクフィンガーDNA結合ドメインより3′側に生じる切断型変異です。これによりC末端側の活性化領域を欠いた短縮タンパク質が生じ、その結果、抑制型としての作用が相対的に強くなり、SHHシグナル下流の遺伝子発現が過剰に抑えられます[6]。同じGLI3でも、遺伝子全体が失われて量が半分になる(ハプロ不全)と、まったく別の病気「グレイグ頭蓋多合指趾症候群(GCPS)」になります[6]。「どこに・どんな変異か」で運命が分かれるのです。
GLI3の変異が「どこに起こるか」で、できるタンパク質のふるまいが変わり、まったく別の病気になります。PHSは、中間部の切断型変異によって短縮した抑制型タンパク質が生じ、抑制作用が相対的に強くなることが病態の中心です。
この関係を分子レベルで最初に示したのが、1997年にKangらが報告した研究です。GLI3遺伝子のフレームシフト変異が常染色体顕性のPHSを引き起こすことを突き止めました[7]。さらに2005年、Johnstonらは89人のGCPS患者と46人のPHS患者を解析し、「ブレーキ型(短縮リプレッサー)を作る変異はPHS、GLI3の量が半減する変異はGCPS」という遺伝子型-表現型の対応を明確に示しました[9]。
3. PHSの主な症状:脳・手足・のど・内臓にわたる特徴
PHSは一つの臓器にとどまらず、複数の器官に同時に影響が及ぶのが特徴です。症状の現れ方や重さには、同じ家系のなかでも大きな個人差(可変的表現度)があります[1]。ここでは、代表的な所見を器官ごとに整理します。
脳・ホルモン(内分泌)の症状
- ➤視床下部過誤腫(HH):PHSの中核となる所見です。多くは無症状ですが、症状が出る場合、突然の引きつった笑いを伴う「笑い発作(gelastic seizure)」を起こすことがあります。PHSに伴うHHのてんかんは、単独のHHに比べて比較的軽く、薬物治療によく反応することが報告されています[10]。
- ➤下垂体機能低下・副腎不全(最重要):視床下部・下垂体の働きが低下し、コルチゾール(副腎皮質ホルモン)が不足することがあります。家族歴のない新生児でこれが見逃されると、急性副腎クリーゼで命に関わります[1]。
- ➤思春期早発症・成長ホルモン不足など:HHの影響で思春期が早く始まる「中枢性思春期早発症」や、成長ホルモン不足による低身長、甲状腺機能低下などがみられることがあります[1]。
手足の症状(特徴的な多指症)
PHSの多指症は、単に指が多いだけでなく「どこに増えるか」が診断上とても重要です。中軸性多指症は、手足の中心(中指・薬指のあたり)に指が挿入される形で増えるもので、PHSに最も特徴的です[1]。一方、後軸性多指症(小指側・小趾側に増える)も高い頻度でみられ、後軸性多指症だけの軽症PHSは、孤発性の後軸性多指症A1・B型と誤診されることがあります[1]。指の間の皮膚がつながる皮膚性合指症を伴うこともあります。なお、親指側に増える前軸性多指症IV型もGLI3の変化で起こりますが、これはGCPSに近いタイプとして知られています[9]。
のど(呼吸器)・内臓の症状
二分喉頭蓋は、喉頭蓋が正中で縦に割れる奇形で、多くは無症状ですが、ほかの病気ではきわめてまれなためPHSに「ほぼ特異的」な手がかりになります[1]。じつはPHS患者では、こうした喉頭の無症状の奇形が高頻度に見つかることが報告されています[11]。より重い喉頭気管裂を伴うと、出生直後から重い呼吸障害や誤嚥を起こし、新生児死亡の主要な原因になります[1]。内臓では、鎖肛(肛門が開いていない)、腎無形成・腎異形成などの先天性腎尿路異常(CAKUT)、男児の小陰茎、女児の水膣子宮瘤などの泌尿生殖器奇形がみられることがあります[1][12]。

4. よく似た病気との違い(鑑別)
PHSは、多指症や視床下部過誤腫、あるいは同じ一次繊毛・SHH経路の異常をもつ他の病気と見分けることが、とても重要です。とくに同じGLI3が原因のGCPSと、見た目がよく似た口腔顔面指症候群6型(OFD6)との区別が臨床的に大切です。
OFD6は歴史的にPHSとの鑑別が難しい病気でした。中軸性多指症と視床下部過誤腫を合併しうるためです[13]。しかし次世代シーケンサーの普及により、OFD6はCPLANE1(C5orf42)遺伝子などの変異による常染色体潜性の繊毛病(ciliopathy)で、ジュベール症候群と重なりあう一群であることがわかっています[13]。脳MRIで「大臼歯サイン」がみられる場合は、PHSではなくOFD6やジュベール症候群など、他の繊毛病を強く疑う手がかりになります。
5. 遺伝のしくみと次世代への再発リスク
PHSは常染色体顕性(優性)遺伝の病気です。原因のGLI3は性別を決める染色体ではなく7番染色体(常染色体)にあり、父由来・母由来の2つのコピーのうち片方に変化があるだけで症状が現れます(ヘテロ接合体)[1]。したがって、片方の親がPHSの場合、子どもの性別に関係なく各妊娠で50%の確率で受け継がれます[3]。
💡 用語解説:受け継ぐ場合と「新たに生じる変異(de novo)」
PHSは親から受け継がれることも、受精のころに新たに生じる変異(de novo)で起こることもあります。GeneReviewsのまとめでは、家族性に受け継ぐ例が多い一方、de novoで発症する例もあり、de novo例は家族性例より重症になる傾向があるとされています[1]。受け継いだ場合でも、発症したご本人からは次の世代へ50%の確率で伝わります。遺伝形式の解説はこちら。
もう一つ大切なのが症状の出方の幅(可変的表現度)です。同じ変異をもっていても、新生児期に治療を要する重い方から、多指症だけで大人になって初めて気づかれる軽い方まで、重症度は大きく異なります[1]。そのため、親が軽症でも子が重症になる可能性を完全には否定できません。背景には、SHHシグナルに影響する他の遺伝的・環境的要因が関わると考えられています(修飾遺伝子と可変的表現度の解説)。この幅の広さこそ、遺伝カウンセリングで丁寧に共有すべき情報です。
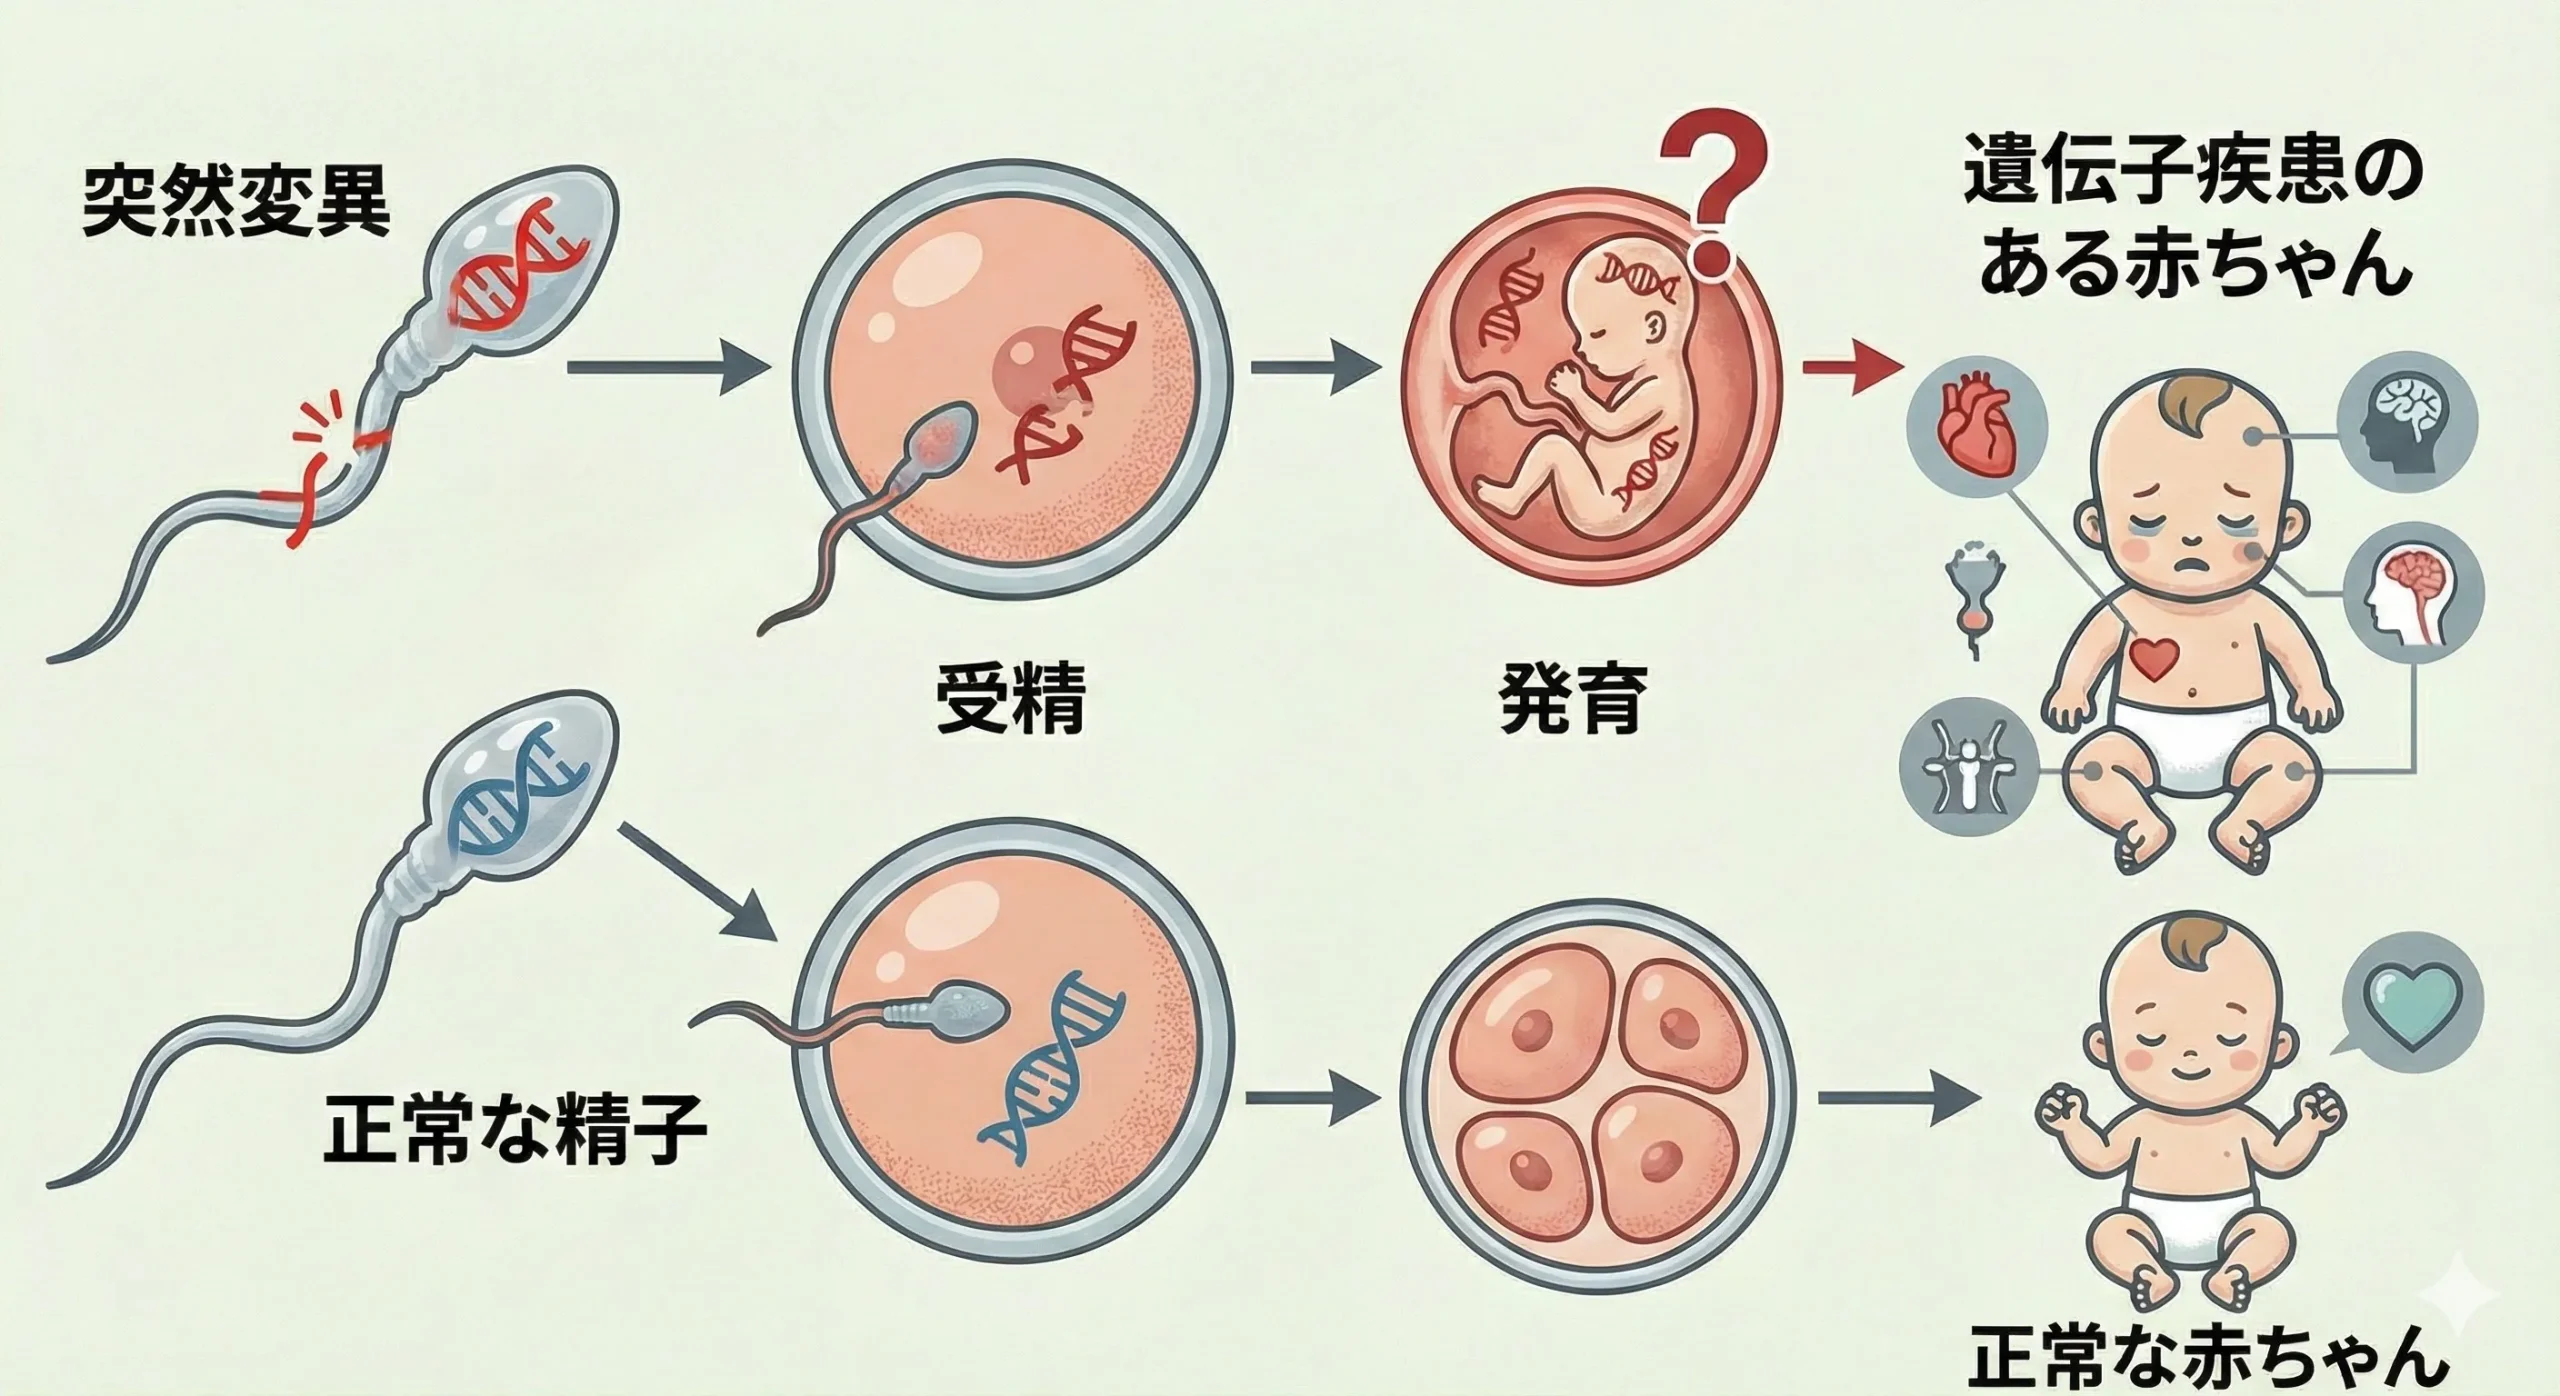
(新たに生じた遺伝子変異が子へ伝わるイメージ)
6. NIPT・検査・診断:生まれる前と生まれた後で分けて理解する
PHSの診断は、臨床所見と分子遺伝学的検査を組み合わせて行われます[1]。発端者では、①視床下部過誤腫と②中軸性多指症の2つが揃えば、GLI3-PHSの臨床診断を確立できるとされています[1]。また、視床下部過誤腫・中軸性多指症・後軸性多指症・二分喉頭蓋などの示唆的所見があり、分子遺伝学的検査でGLI3にヘテロ接合性の病的または病的可能性バリアントが確認された場合には、臨床分子診断が確立します[1]。
画像では、視床下部過誤腫の評価に頭部MRIが最も有用です。HHはT1・T2強調画像で周囲の灰白質と等信号のかたまりとして描出され、造影効果を伴いません。CTや経泉門的超音波では検出感度が低く、除外には不十分です[1]。多指症の正確な分類には手足のX線、腎尿路や内臓の評価には腹部超音波が用いられます。分子診断では、GLI3の配列解析や多指症・繊毛病を含む多遺伝子パネル、あるいは全エクソーム検査(WES)が使われます。なお、GCPSでよくみられる大きな欠失・重複はPHSではまれで、染色体マイクロアレイ(CMA)の診断的価値はPHSでは限定的とされています[1]。
🚨 いちばん大切な検査:新生児の副腎不全スクリーニング
PHSが疑われる新生児、とくに家族歴がない場合は、初診時に副腎皮質機能を緊急評価し、ACTH・コルチゾールなどを確認することが最優先です。副腎不全が確認または強く疑われる場合は、専門医の判断で速やかにグルココルチコイド補充を行います。これを怠ると急性副腎クリーゼで命に関わります[1]。「指の手術」よりも先に、この評価が来ます。
生まれる前に調べる:NIPTでわかること・わからないこと
「上の子がPHSだった」「家系にPHSの方がいる」といった場合、次の妊娠における遺伝学的リスクを評価することができます。まず知っておいていただきたいのは、染色体の数を調べる従来のNIPT(ダウン症などが対象)では、GLI3のような一つの遺伝子の変化は検出できないということです。PHSは染色体の数は正常のまま、GLI3という単一遺伝子に変化が起こる単一遺伝子疾患だからです。
💡 用語解説:単一遺伝子NIPTとインペリアルプラン
当院のインペリアルプランは、単一遺伝子疾患まで対象を広げたNIPTです。単一遺伝子を解析するNIPTでは、対象遺伝子・対象バリアントに含まれている場合にスクリーニングの対象となり得ます。ただし、ある遺伝子が検査対象に含まれることと、PHSに関するすべてのバリアントが一律に報告対象になることは同義ではありません。既知の家族性バリアントがある場合を含め、GLI3/PHSとしての報告可否は、検査時点の解析・報告仕様を必ず確認する必要があります。NIPTはあくまで「可能性を調べる」スクリーニングであり、確定診断ではありません。陽性の場合は羊水検査・絨毛検査による確認が必要です。当院は「広く浅く読む」ワイドゲノム法ではなく、必要なものをターゲット法で精度よく調べることを重視しています。
家系内でPHSの原因となるGLI3の病的バリアントがすでに特定されている場合は、羊水検査・絨毛検査で採取した胎児細胞を用いて、そのバリアントを標的にした出生前遺伝学的検査が可能です[1]。胎児超音波で多指症が見つかったことをきっかけに気づかれることも多く、その場合は胎児MRIで視床下部過誤腫を描出し、出生前診断に役立った症例が報告されています[14]。どの検査が本当に必要か、受けるかどうかも含めて、まずは遺伝カウンセリングで検査の適応・限界・選択肢を整理します。NIPTを検討される際は、アフターサポートや施設選びで後悔しないためのポイントもあわせてご覧ください。
7. 治療の現状とこれから
現在、PHSの遺伝子変化そのものを治す根本治療は確立されていません。治療は、患者さんごとの臓器の症状に応じた集学的(多職種による)・対症的な管理が基本になります[1]。
- ➤内分泌管理(最優先):副腎不全があれば緊急のホルモン補充を行い、その後も小児内分泌専門医が成長ホルモン・甲状腺・思春期などを定期的に評価し、必要に応じて生涯にわたる補充を行います[1]。
- ➤視床下部過誤腫(HH):外科的な切除・生検は、医原性の下垂体機能低下や出血などのリスクが利益を上回るため、原則として推奨されません[1]。てんかんがある場合はまず抗てんかん薬で治療し、PHSのHHは薬によく反応することが多いと報告されています[10]。薬で抑えきれない場合には、MRI誘導下レーザー焼灼やガンマナイフなど低侵襲の定位的治療が選択肢になり得ます。
- ➤多指症の手術:機能・整容の改善を目的に過剰指を切除します。中軸性多指症の修復は技術的に高度で、手の外科に精通した専門医が、成長に合わせた待機的なスケジュールで行うべきとされています[1]。
- ➤気道・消化管の緊急対応:重い喉頭気管裂には出生直後の気道確保・修復が、鎖肛には新生児外科的な処置が緊急に必要になることがあります[1]。
見通し(予後)は、抱えている先天奇形の種類と重さに完全に依存します。新生児期の致命的なリスク(未診断の下垂体機能低下による副腎クリーゼ、重い喉頭気管裂、見逃された鎖肛)を乗り越えた場合、あるいはこれらがない軽症例では、その後の生命予後・全般的な健康はきわめて良好と考えられています[1]。過去の文献には重症例に偏る確認バイアスがあるため、必要以上に悲観的な予後を家族に伝えないよう留意すべきだとGeneReviewsも述べています[1]。加えて、次世代シーケンサーの普及により軽症・非典型例の診断が進めば、PHSの本当の表現型の幅や頻度がより正確にわかり、精緻な遺伝カウンセリングと先制的な医療につながると期待されます。
8. よくある誤解
誤解①「視床下部過誤腫=脳腫瘍(がん)」
過誤腫はがんではなく、発生の途中でできた組織の「かたまり」で、悪性化しません。多くは無症状です。症状が出た場合に笑い発作やホルモン異常として現れます[1]。
誤解②「GLI3の病気はみんな同じ」
同じGLI3でも、変異の場所と性質でPHSにもGCPSにもなります。まん中の変異でブレーキ型が過剰になるとPHS、量が半分になるとGCPSです[9]。
誤解③「PHSは必ず重症・予後が悪い」
重症例が報告されやすいという偏りがあるだけで、多指症だけの軽症で正常な寿命を全うする方も多くいます。新生児期の危機を越えれば予後は良好なことが多いと報告されています[1]。
誤解④「生まれる前には何も調べられない」
従来のNIPTでは調べられませんが、単一遺伝子を調べるNIPTで対象に含まれる場合はスクリーニングの対象になり得ます。ただし報告範囲は検査時点の仕様確認が必要で、NIPTは確定診断ではなく、陽性時は羊水・絨毛検査での確認が必要です。
9. 臨床遺伝専門医からのメッセージ
PHSは、GLI3という一つの遺伝子の「ブレーキとアクセルの切り替え」が乱れることで、脳・手足・のど・内臓という複数の系統に同時に影響が及ぶ病気です。長らく重症の側面ばかりが語られてきましたが、実際には多指症だけの軽症から新生児期に治療を要する重症まで、非常に幅の広いスペクトラムであることがわかっています[1]。
遺伝カウンセリングは、「50%の確率で遺伝します」という数字だけを伝える場ではありません。最新のエビデンスを正確に共有し、遺伝学的リスク、検査の選択肢、検査後に必要となる医療を整理する場です。たとえば、新生児期にまず確認すべきは指の形だけではなく、命に直結する副腎不全の有無です。原因がGLI3だとわかれば、視床下部過誤腫は原則として切除・生検を避けること、PHSに伴うHHのてんかんは薬物治療に反応しやすいことなど、具体的な管理方針を立てやすくなります。診断名がつくまでに時間を要することは、多くの希少・遺伝性疾患に共通する課題です。原因が明らかでない場合や遺伝学的検査の選択に迷う場合は、臨床遺伝専門医による評価と遺伝カウンセリングが選択肢となります。
🏥 遺伝性疾患について専門医に相談したい方へ
パリスター・ホール症候群をはじめとする遺伝性疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] GLI3-Related Pallister-Hall Syndrome. GeneReviews® [Internet]. 2000 May 25 [Updated 2024 Feb 22]. [NCBI Bookshelf NBK1465 / PubMed 20301638]
- [2] Hall JG, Pallister PD, Clarren SK, et al. Congenital hypothalamic hamartoblastoma, hypopituitarism, imperforate anus and postaxial polydactyly–a new syndrome? Part I: clinical, causal, and pathogenetic considerations. Am J Med Genet. 1980;7(1):47-74. doi:10.1002/ajmg.1320070110. [PubMed 7211952]
- [3] Pallister-Hall syndrome. Orphanet. [ORPHA:672]
- [4] Pallister-Hall Syndrome; PHS. OMIM. [OMIM 146510]
- [5] Pallister-Hall syndrome (Concept Id: C0265220). MedGen, NCBI. [NCBI MedGen 120514]
- [6] GLI3 frameshift mutations cause autosomal dominant Pallister-Hall syndrome. Nat Genet. 1997;15(3):266-268. [PubMed 9054938]
- [7] GLI3 frameshift mutations cause autosomal dominant Pallister-Hall syndrome. Nat Genet. 1997;15(3):266-268. [DOI 10.1038/ng0397-266]
- [8] Bonilla-Navarrete S, Prieto LE, Carvajal LV, et al. New Pathogenic Variant in the GLI3 Gene in the First Colombian Patient Associated With Pallister-Hall Syndrome: A Clinical Report. Mol Genet Genomic Med. 2025;13(10):e70146. doi:10.1002/mgg3.70146. [PMC12508622 / PubMed 41063613]
- [9] Molecular and clinical analyses of Greig cephalopolysyndactyly and Pallister-Hall syndromes: robust phenotype prediction from the type and position of GLI3 mutations. Am J Hum Genet. 2005;76(4):609-622. [PubMed 15739154 / PMC1199298]
- [10] Hypothalamic hamartomas and seizures: distinct natural history of isolated and Pallister-Hall syndrome cases. Epilepsia. 2005;46(1):42-47. [PubMed 15660767]
- [11] Asymptomatic laryngeal malformations are common in patients with Pallister-Hall syndrome. Am J Med Genet. 2000;94(1):64-67. [PubMed 10982485]
- [12] Genital abnormalities in Pallister-Hall syndrome: report of two patients and review of the literature. Am J Med Genet A. 2010;152A(12):3143-3147. [PubMed 21108399]
- [13] C5orf42 is the major gene responsible for OFD syndrome type VI. Hum Genet. 2014;133(3):367-377. [PubMed 24178751]
- [14] Celedin S, Kau T, Gasser J, Kraschl R, Sinzig M. Fetal MRI of a hypothalamic hamartoma in Pallister-Hall syndrome. Pediatr Neurol. 2010;42(1):59-60. doi:10.1016/j.pediatrneurol.2009.08.003. [PubMed 20004865]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






