

目次

手の小指側・足の小指側に指が1本多く生まれてくる——これが後軸性多指症(こうじくせいたししょう)です。なかでもA1型・B型(OMIM 174200)は、GLI3という1つの遺伝子の変化が原因で起こります[1]。同じ遺伝子の変化なのに、しっかり骨のある指が増えるタイプ(A型)と、骨格を伴わないことが多い小さな軟部組織性の突起にとどまるタイプ(B型)があり、その幅の広さがこの病気の大きな特徴です[2]。この記事では、原因遺伝子のはたらき、遺伝のしくみ、A型とB型の違い、診断と手術、そして遺伝カウンセリングまでを、臨床遺伝専門医が文献に基づいて解説します。
🖐️Q. 後軸性多指症A1型・B型(OMIM 174200)とは?
手足の小指側に過剰な指ができる、常染色体顕性(優性)の先天性の指の形の違いです。第7染色体にあるGLI3遺伝子の変化が原因で、骨のある完全な指(A型)から、骨格を伴わないことが多い軟部組織性の小さな突起(B型)まで幅広い形をとります。
🩺Q. A型(A1)とB型はどう違うのですか?
A型は骨(指骨)を伴う、ほぼ完全な過剰指で、爪もあり関節を作ります。B型は骨格を伴わないことが多い有茎性の軟部組織性の突起(nubbin)で、通常は機能する指にはなりません。同じOMIM 174200のなかに両方が含まれ、同じ家系内でも混在することがあります。
🌸Q. 生まれる前にわかりますか?治りますか?
妊娠中の超音波検査で過剰指として見つかることがあります。妊娠初期から描出できる場合もありますが、通常は妊娠中期の詳細な形態評価が重要です。他の異常を伴わない非症候群性であれば予後は良好で、治療が必要な場合は形態に応じた手術が検討されます。大切なのは、他の全身所見を伴う「症候群性」でないかの見きわめです。
1. 後軸性多指症A1型・B型とは:まず全体像をつかむ
多指症(たししょう/polydactyly)は、手足の指が通常の5本より多く形成される、ヒトで最も多い生まれつきの手足の形の違い(先天性四肢形態異常)のひとつです[1]。多指症は、他の全身の症状をともなわず単独で起こる「非症候群性(孤立性)多指症」と、他の奇形や発達の遅れなどをともなう「症候群性多指症」に大きく分けられます。数としては、単独で起こる非症候群性のほうが圧倒的に多く見られます[1]。
過剰な指が「どこ」に生じるかで、多指症は大きく3つに分けられます。親指(母指)側に増える前軸性多指症(橈側〈とうそく〉多指症)、真ん中の指に増える中心性多指症、そして小指(第5指)側に増える後軸性多指症(尺側〈しゃくそく〉多指症)です[1]。このうち後軸性多指症(PAP)は最も頻度の高い形のひとつで、一般的には出生1,000人あたり1〜2人ほどとされ、特にアフリカ系集団で非常に高い頻度を示すことが知られています[2]。症候群性多指症はこれまでに290種類以上の症候群(バルデー・ビードル症候群、エリス・ファンクレフェルト症候群など)の一部として報告されていますが、臨床で出会う頻度としては非症候群性のほうが高いのです[1]。
この記事の主役である「後軸性多指症A1型およびB型(OMIM 174200/PAPA1・PAPB)」は、第7染色体短腕(7p14.1)にあるGLI3遺伝子の変化によって起こる、常染色体顕性(優性)遺伝の非症候群性の後軸性多指症です[1]。骨のある完全な過剰指から、骨のない痕跡的な軟部組織の突起まで、非常に幅の広い形(表現型のグラデーション)をとるのが特徴です[2]。
この記事の位置づけ——遺伝子の話と、関連する病気の話
この記事は疾患の全体像を解説するページです。原因となるGLI3遺伝子そのものの詳しい分子生物学はGLI3遺伝子の解説ページで、同じGLI3が原因で起こる別の病気はグレイグ頭蓋多指合趾症候群(GCPS)やパリスター・ホール症候群(PHS)のページで、それぞれより深く扱っています。あわせてお読みいただくと理解が立体的になります。
💡 用語解説:後軸性(尺側)と前軸性(橈側)
手のひらを上に向けたとき、親指の側を「橈側(とうそく=前軸側)」、小指の側を「尺側(しゃくそく=後軸側)」と呼びます。後軸性多指症は小指側に、前軸性多指症は親指側に過剰指が生じます。同じGLI3遺伝子の変化でも、どちら側に指が増えるかが変わることがあり、その理由は第2章・第4章でくわしく解説します。
2. 原因遺伝子GLI3と「指の数を決めるスイッチ」のしくみ
GLI3遺伝子は、DNAにくっついて他の遺伝子のオン・オフを切りかえる「転写因子」という種類のタンパク質(ジンクフィンガー型)の設計図です[2]。とくに、胎児の手足ができる過程で「親指から小指へ」という前後の並び(前後軸)を決める、ソニック・ヘッジホッグ(SHH)シグナルという重要な仕組みの中心的な担い手です[2]。2022年に公表されたレビューでは、GLI3のバリアントが330以上報告され、そのうち約61が多指症に関連すると整理されています[2]。
手足のもと(四肢芽〈しししが〉)の小指側には、ZPA(極性化活性帯)と呼ばれる特別な場所があり、そこからSHHという「メッセージ物質」が分泌されます[23]。SHHは小指側で濃く、親指側にいくほど薄くなる濃度の坂(勾配)をつくり、この坂の高さが「ここは何番目の指になるか」を細胞に教えます[23]。
ここでGLI3が、細胞のアンテナである一次線毛のはたらきを通じて、2つの正反対の姿を使い分けます[23]。SHHが届かない親指側では、GLI3は切断されて、遺伝子のはたらきを強く抑える「ブレーキ役(GLI3R=リプレッサー)」になります[28]。反対にSHHが届く小指側では切断が止まり、遺伝子をはたらかせる「アクセル役(GLI3A=アクティベーター)」としてたまっていきます[26]。つまりSHHの濃度の坂は、「親指側で強いブレーキ/小指側で強いアクセル」という、向きの逆の2つの坂へと翻訳されるのです[26]。
GLI3は、SHHの濃さに応じて「ブレーキ役」と「アクセル役」を使い分け、指の数と種類を精密に決めています。このバランスが崩れると、多指症が起こります。
このうちブレーキ役(GLI3R)は、四肢芽でSHHシグナルが届かない領域において、標的遺伝子の発現を抑える重要な転写抑制因子です。SHH–GLI3系は細胞周期や軟骨形成に関わる因子も含めて四肢芽の増殖・分化を調節しており、そのバランスが崩れると指の形成領域が変化して多指症につながります[28]。ただし、多指症を単一の「細胞が増えすぎる」機序だけで説明することはできず、前後軸のパターン形成とGLI3の転写活性化・抑制バランスの変化として理解するのが適切です。
💡 ここが核心:どこが壊れるかで、増える「側」が変わる
GLI3は1本の分子のなかにDNA結合領域や転写調節領域をもち、病的バリアントの種類と位置によって生じる表現型には一定の傾向があります。近年の大規模解析では、C末端側のactivator domainを短縮するtruncating variantは、手足の後軸性多指症と強く関連し、一方でハプロ不全を生じやすいバリアントは前軸性の表現型と関連しました[19]。ただしGLI3関連疾患には表現型の重なりがあり、変異位置だけから個々の患者さんの表現型を完全に予測できるわけではありません[19]。
3. A型(A1)とB型の違い:見た目と中身のグラデーション
後軸性多指症の形を整理するために、1978年にTemtamy(テムタミー)とMcKusick(マキュージック)が提唱した分類が、半世紀近く標準として使われています[1]。過剰指の「骨の成熟度」と「つながり方」に注目した、2つに分ける方法です。
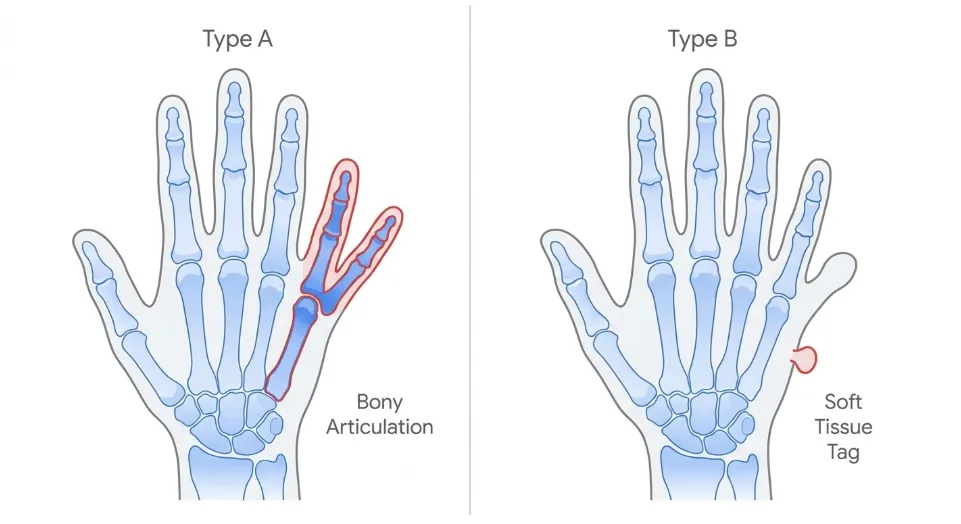
A型(PAP-A):骨のある、ほぼ完全な過剰指
A型は、指骨(指の骨)をもつ、完全またはほぼ完全に形づくられた過剰指です。重複した中手骨・中足骨や、正常な第5中手骨・中足骨と関節をつくり、爪や屈曲皺(曲げじわ)ももちます[1]。しっかりした指であるぶん、日常生活での物理的な妨げになりやすいのが特徴です。一般に常染色体顕性遺伝を示し、変異をもつ人に症状が出る割合(浸透率)は63〜100%と比較的高めです[1]。
B型(PAP-B):骨格を伴わない小さな軟部組織性の突起
B型は後軸性多指症のなかで頻度の高い形で、不完全に形成された、有茎性の軟部組織性の突起(nubbin)です[2]。通常は骨格要素を伴いませんが、神経・血管などの軟部組織を含むことがあり、機能する指ではありません。浸透率は報告によって幅があり、一部の報告では約48%とされています。アフリカ系集団では非症候群性の後軸性多指症が高頻度でみられることが知られています[6]。
近年は、A型のなかの骨のつながり方をレントゲンでさらに細かく分ける方法(CoULD分類やその他のX線形態分類など)も開発されています。骨のつながりが手のひら側の深いところ(中手骨レベル)まで及ぶほど手術が複雑になるため、こうした細かい評価が手術計画に直結します[15]。くわしくは第6章・第7章で解説します。
🔍 関連記事:浸透率とは/表現型の多様性(可変的表現度)
4. なぜ「同じGLI3」で前軸性にも後軸性にもなるのか——鑑別すべき病気
GLI3の変化が引き起こす病気は「GLI3形態異常症(GLI3 morphopathies)」と総称され、ひとつながりの連続したスペクトラム(つながった帯)を作ります[2]。GLI3のどの部分が、どんなふうに壊れるかによって、まったく違う病気になります[19]。
| 病気(OMIM) | 主な特徴 | 過剰指の側 |
|---|---|---|
| 後軸性多指症A1・B型(174200) | 孤立性の後軸性多指症(本記事)[2] | 小指側(後軸) |
| グレイグ症候群(175700) | 多指・合指+大頭・前頭部突出などの頭蓋顔面の特徴[19] | 前軸性が中心だが後軸性を伴うこともある |
| パリスター・ホール症候群(146510) | 中心性・後軸性多指、視床下部過誤腫、喉頭蓋裂など[20] | 中心・小指側 |
| 前軸性多指症IV型(174700) | 頭蓋顔面異常を伴わない、軽症型の前軸性多指症[19] | 親指側(前軸) |
前軸性と後軸性を分ける「向き」のしくみ
なぜ同じGLI3で、増える側が逆になるのでしょうか。鍵は、変異したタンパク質が「アクセル役(GLI3A)」として働けなくなるのか、「ブレーキ役(GLI3R)」として働けなくなるのか、という違いにあります[19]。
前軸性(GCPSなど):GLI3の病的バリアントのうち、ナンセンス変異・フレームシフト変異などでNMD(ナンセンス変異依存mRNA分解)が起こり、機能するGLI3量が減るハプロ不全は、前軸性の表現型と関連します[19]。これは胎生期の前後軸パターニングに必要なGLI3の抑制機能が不足することと整合します。
💡 用語解説:ハプロ不全とNMD
ハプロ不全とは、2つある遺伝子コピーのうち1つが十分に働かず、正常な1コピーだけでは必要な量のタンパク質を補えない状態です。NMD(nonsense-mediated mRNA decay)は、途中に異常な終止コドンが生じたmRNAを細胞が分解する仕組みで、結果としてその遺伝子から作られる正常機能のタンパク質量が減ることがあります。
後軸性(PAPA1・本記事):後軸性の表現型は、GLI3のC末端側のactivator domainを短縮するtruncating variantと強く関連します[19]。ただし病態を単純に「GLI3Aのアクセル不足」だけで説明することはできません。ヒトの遺伝学的解析や動物モデルからは、GLI3A/GLI3Rの量的バランス、とくにGLI3Rの用量変化を含む複数の機序が後軸性の形成異常に関与すると考えられています[19]。したがって、変異の位置は表現型を考える重要な手がかりですが、位置だけで前軸性・後軸性を完全に決められるわけではありません。
※ GLI3が原因の他の病気についてはグレイグ症候群・パリスター・ホール症候群・前軸性多指症IV型の各ページを、原因遺伝子そのものはGLI3遺伝子ページをご覧ください。
5. 遺伝のしくみと次世代への再発リスク
後軸性多指症A1型・B型は常染色体顕性(優性)遺伝の病気です。原因となるGLI3遺伝子は性別を決める染色体ではなく、第7染色体(常染色体)にあり、父由来・母由来の2つのコピーのうち片方に病的バリアントがあることで発症の原因となりえます(=ヘテロ接合体)[1]。したがって、片方の親が変異をもつ場合、子どもの性別に関係なく50%の確率で変異が受け継がれます。
💡 用語解説:「50%」に添える2つの大事な言葉
常染色体顕性遺伝とは、2つある遺伝子コピーのうち1つに病的バリアントがあることで発症の原因となりうる遺伝形式です(遺伝形式の解説)。ただし、この病気には「不完全浸透」——変異をもっていても症状が出ないことがある——という特徴があり、とくにB型では浸透率が約48%と低めです[6]。「50%で遺伝が伝わる」ことと「50%で必ず発症する」ことは同じではない、という点はカウンセリングで丁寧にお伝えします[1]。
もう一つ大切なのが症状の出方の幅(可変的表現度)です。同じ家系のなかでも、しっかりした過剰指(A型)の人もいれば、皮膚の小さな突起(B型)だけの人もいます。さらに、臨床的には純粋な多指症に見えても、家系のなかにグレイグ症候群のような軽い症状をもつ方がおられる可能性もあります[6]。だからこそ、3世代にわたる丁寧な家族歴の聞き取りと、必要に応じた分子遺伝学的な確認が重要になります(修飾遺伝子と可変的表現度の解説)。
なお、家系内に誰も同じ所見がない場合、その方だけに新たに生じた変異(de novo:新生突然変異)で起こっている可能性もあります。その場合でも、発症したご本人からは次の世代へ50%の確率で受け継がれます。どの検査が必要か、受けるかどうかも含めて、まずは遺伝カウンセリングで整理します。
6. 診断・出生前診断へのアプローチ
多指症は、妊娠中の超音波検査で出生前に見つかることがあります。妊娠初期から描出できる場合もありますが、指の本数や形態は胎児の姿勢・妊娠週数・装置などの条件に左右されるため、通常は妊娠中期の詳細な形態評価が重要です[6]。ここでとても大切なのが、それが非症候群性(単独性)なのか、それとも他の全身所見を伴う「症候群性」の一症状なのかを見きわめることです[6]。
多指症は、13トリソミーなどの染色体異常や、バルデー・ビードル症候群、エリス・ファンクレフェルト症候群、グレイグ症候群・パリスター・ホール症候群などの一部として現れることがあります[6]。そのため、胎児超音波で多指症が見つかった場合は、他の構造異常の有無を詳しく評価し、家族歴や併存所見に応じて、羊水検査・絨毛検査による染色体検査や、特定の疾患が疑われる場合の遺伝子検査を検討します。孤立した多指症だけを理由に、すべての妊娠で侵襲的検査が一律に推奨されるわけではありません。
💡 大切な整理:NIPTでわかること・わからないこと
一般的なNIPT(新型出生前診断)は、21トリソミーなど特定の染色体異常を主な対象とするスクリーニング検査です。後軸性多指症のような指の“形”そのものはNIPTでは診断できず、通常の染色体数を対象とするNIPTではGLI3の病的バリアントも直接調べません。多指症の形態評価は胎児超音波が中心です。超音波で多指症が疑われた場合、他の構造異常や家族歴を踏まえ、必要に応じて確定検査である羊水検査・絨毛検査と、目的に応じた染色体検査・遺伝子検査を検討します。検査の適応と範囲は遺伝カウンセリングで整理します。
出生後は、骨格を伴うA型や構造が不明瞭な場合、過剰指の正確な構造を知り、手術方針を決めるために、単純X線(レントゲン)による評価が有用です[6]。見た目だけでは、皮膚の下に隠れた骨の重複や関節の共有まではわからないためです。あわせて小児科医・臨床遺伝医が身体所見と家族歴を確認し、症候群性を疑う所見があれば、心臓・腎臓・尿路・中枢神経などについて必要な追加評価を行います[6]。
7. 治療とこれから:型によって変わるアプローチ
手術の目的は、単に余分なものを取り除くことではありません。つまむ・握るといった手の細やかな機能を守り、長く良い見た目を保つことが最終的なゴールです[6]。治療法は、A型かB型かによって根本的に異なります。
- ➤B型(軟部組織性の突起):新生児期に糸で縛って血流を止め、自然に脱落させる方法(結紮)は長く行われてきましたが、残存隆起や疼痛性神経腫などの問題が報告されています[29]。近年は局所麻酔下で基部を切除し、付属神経を適切に処理する方法も用いられています[29]。
- ➤A型(骨のある過剰指):単純切除だけではなく、重複のレベルや関節・靭帯・腱・筋の付着を評価して再建する必要があります。症例によっては側副靭帯や小指球筋などの軟部組織を残す指へ再付着・移行し、骨のつながりが深いタイプでは骨切りやK鋼線固定を併用します[13]。
A型の手術時期は、重複の形態や施設方針によって異なりますが、乳児期後半から1歳前後に計画されることが多いです[13]。骨のつながりが深い複雑なタイプでは、成長期を通じた長期のフォローアップが必要になります[13]。
一般に、単独(非症候群性)の後軸性多指症A型の予後は良好で、適切な時期の専門的な手術によって、多くの方が見た目にも機能的にも満足のいく手を得られます[14]。一方で、骨のつながりが深い複雑なタイプでは、年月を経てから見た目や機能のさらなる改善を希望されるケースもあることが、多施設の解析から示されています[16]。
🏥 遺伝性疾患について専門医への相談を希望される方へ
後軸性多指症をはじめとする先天性の手足の形の違い・遺伝性疾患の
遺伝子検査・遺伝カウンセリング・出生前診断は
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
8. よくある誤解
誤解①「B型(皮膚の突起)は縛って取れば十分」
新生児期の糸による結紮は手軽ですが、痛みを伴う神経腫が残ることがあります。近年は手術室で神経・血管の根元まで処理する切除が選ばれる傾向です[6]。
誤解②「多指症はぜんぶ同じ病気」
増える“側”(前軸性か後軸性か)でも、原因遺伝子でも分類が異なります。同じGLI3でも、壊れる場所によって前軸性にも後軸性にもなります[19]。
誤解③「多指症があると必ず何か大きな病気がある」
多くは他の異常を伴わない非症候群性(単独性)で、予後は良好です。ただし症候群性でないかの見きわめは大切で、そのために全身の評価を行います[6]。
誤解④「変異があれば必ず発症する」
この病気には不完全浸透があり、変異をもっていても症状が出ないことがあります(とくにB型)[6]。「遺伝が伝わる確率」と「発症する確率」は別ものです。
9. 臨床遺伝専門医からのメッセージ

よくある質問(FAQ)
関連記事
参考文献
- [1] Clinical Genetics of Polydactyly: An Updated Review. [PMC6232527]
- [2] Ahmad Z, Liaqat R, Palander O, et al. Genetic overview of postaxial polydactyly: Updated classification. Clin Genet. 2023;103(1):3-15. doi:10.1111/cge.14224. [PubMed]
- [6] Yared G, Ghazal K, Younis A, et al. Postaxial polydactyly: A case report highlighting genetic context, epidemiological trends, and management options. SAGE Open Med Case Rep. 2024;12:2050313X241282215. doi:10.1177/2050313X241282215. [PubMed]
- [13] Tawfeeq Y, Hendry JM, Wood KS. Update of surgical treatment of polydactyly. Curr Opin Pediatr. 2023;35(1):124-130. doi:10.1097/MOP.0000000000001204. [PubMed]
- [14] Pritsch T, Ezaki M, Mills J, Oishi SN. Type A ulnar polydactyly of the hand: a classification system and clinical series. J Hand Surg Am. 2013;38(3):453-458. doi:10.1016/j.jhsa.2012.12.012. [PubMed]
- [15] Ulnar polydactyly of the hand: a classification system and clinical series. [PMC12070725]
- [16] Mendenhall SD, Cordray H, Steinman SE, et al. The CoULD Ulnar Polydactyly Classification: A Multicenter Analysis. Plast Reconstr Surg. 2026;157(2):315-325. doi:10.1097/PRS.0000000000012224. [PubMed]
- [19] Baas M, Burger EB, van den Ouweland AMW, et al. Variant type and position predict two distinct limb phenotypes in patients with GLI3-mediated polydactyly syndromes. J Med Genet. 2021;58(6):362-368. doi:10.1136/jmedgenet-2020-106948. [PubMed]
- [20] Biesecker LG, Johnston JJ. GLI3-Related Pallister-Hall Syndrome. GeneReviews®. [NCBI Bookshelf]
- [23] Zhu J, Mackem S. John Saunders’ ZPA, Sonic hedgehog and digit identity – How does it really all work? Dev Biol. 2017;429(2):391-400. doi:10.1016/j.ydbio.2017.02.001. [PubMed]
- [26] Bowers M, Eng L, Lao Z, et al. Limb anterior-posterior polarity integrates activator and repressor functions of GLI2 as well as GLI3. Dev Biol. 2012;370(1):110-124. doi:10.1016/j.ydbio.2012.07.017. [PubMed]
- [28] Chinnaiya K, Burrowes E, Placzek M, et al. HES1 is a novel downstream modifier of the SHH-GLI3 Axis in the development of preaxial polydactyly. PLoS Genet. 2021;17(12):e1009982. doi:10.1371/journal.pgen.1009982. [PubMed]
- [29] Bjorklund KA, O’Brien M. Local Anesthesia Alone for Postaxial Polydactyly Surgery in Infants. Hand (N Y). 2022;17(6):1286-1291. doi:10.1177/1558944721994255. [PubMed]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






