

目次

📍 クイックナビゲーション
軸前性多指症IV型(じくぜんせいたししょうIVがた:PPD4)は、7番染色体にあるGLI3遺伝子の病的バリアントによってGLI3の機能バランスが変化することで、親指(母指)が幅広くなったり二股になったりする軽度の重複と、指どうしがくっつく合指症(ごうししょう)が同時に起こる、とてもまれな生まれつきの手足の病気です[1]。「多合指症(たごうししょう/polysyndactyly)」とも呼ばれます[1]。この病気は、同じGLI3遺伝子が原因で起こるグレイグ頭蓋多合指症候群(GCPS)という病気の、いちばん軽い側の姿でもあります[5]。この記事では、病気のしくみから症状、よく似た病気との見分け方、生まれる前にNIPTで何がわかるのか、そして手術治療の考え方までを、臨床遺伝専門医が医学文献に基づいて解説します。
✋Q. 軸前性多指症IV型(PPD4)とは?
7番染色体にあるGLI3遺伝子の変化で、親指側の軽い指の重複と、指どうしがくっつく合指症が組み合わさって起こる常染色体顕性(優性)遺伝の手足の形の違いです。足の親指側にも同じような重複や合指がよくみられます。
🩺Q. グレイグ症候群やパリスター・ホール症候群とどう違うの?
原因遺伝子は同じGLI3ですが、PPD4は手足だけに症状がとどまる最も軽いタイプです。頭やお顔の特徴を伴うのがグレイグ症候群、視床下部過誤腫・二分喉頭蓋・鎖肛・下垂体機能低下などの全身所見を伴いうるのがパリスター・ホール症候群で、診断時にはこれらの除外がとても大切です。
🌸Q. NIPTで調べられますか?
染色体の数を調べる一般的なNIPTではわかりませんが、単一遺伝子を調べる当院のダイヤモンドプランにはGLI3が対象遺伝子として含まれています。ただしPPD4としての具体的な報告範囲は検査時点の仕様確認が必要です。NIPTはスクリーニング検査のため、陽性の場合には羊水検査・絨毛検査などによる確認が必要です。
1. 軸前性多指症IV型とは:まず全体像をつかむ
軸前性多指症IV型(PPD4、OMIM 174700)は、手や足の親指側(軸前側)に指が余分にできる「多指症」と、指どうしが皮膚や骨でくっつく「合指症」が組み合わさって起こる、生まれつきの手足の形の違いです[1]。両方の特徴を合わせもつことから「多合指症(polysyndactyly)」とも呼ばれます[1]。国際的な病気の分類では、OMIM(遺伝病のデータベース)で「174700」として登録されています[1]。
多指症そのものは、生まれつきの手足の違いのなかでは決してめずらしいものではありません。しかし、そのなかでも「親指側の重複」と「合指症」が一緒に起こるPPD4は非常にまれです。とくに足の親指側の多指症は、ヨーロッパの調査で1万人あたり0.4人と報告されており、限られた頻度でしか見られません[12]。診断は、生まれたときや乳児期に手足の形から気づかれることがほとんどで、見た目の所見とX線などの画像、そして遺伝子検査を組み合わせて確認します[1]。
💡 用語解説:「軸前性」「軸後性」ってどこのこと?
手足の指は、親指側を「軸前(じくぜん)」、小指側を「軸後(じくご)」と呼びます。親指側に余分な指ができるのが軸前性多指症、小指側にできるのが軸後性多指症で、後者の一部もGLI3の病的バリアントで起こる、PPD4と同じGLI3のアレル性疾患として知られています[4]。まん中の指が増える「軸性(中央)」というごくまれなタイプもあります[6]。PPD4は、このうち「親指側」に分類される病気です。
PPD4は「GLI3という一つの遺伝子」から生まれる病気の一つ
PPD4を理解するうえでいちばん大切なのは、この病気がGLI3という一つの遺伝子の変化から生じる、いくつかの病気の「家族」の一員だということです。1999年、Radhakrishnaらは、インド・グジャラート州の4世代にわたる大きな家系を解析し、PPD4の原因がGLI3遺伝子にあることを突き止めました[5]。同じ研究のなかで、GLI3の変化はグレイグ頭蓋多合指症候群(GCPS)・パリスター・ホール症候群(PHS)・軸後性多指症A/Bという一連の病気を生むことも整理され、これらはまとめて「GLI3モルフォパチー(GLI3による形づくりの病気)」と呼ばれるようになりました[5]。
この記事は疾患の全体像を解説するページです。原因となるGLI3遺伝子そのものの詳しい分子生物学(Sonic hedgehogシグナルのしくみなど)はGLI3遺伝子の解説ページで、頭やお顔の特徴を伴うタイプはグレイグ頭蓋多合指症候群のページで、それぞれより深く扱っています。あわせてお読みいただくと、理解が立体的になります。
2. 原因遺伝子GLI3と「指の設計図」のしくみ
🔍 関連記事:ヘッジホッグシグナルとは/GLI転写因子ファミリー/ハプロ不全とは
おなかの中で手足がつくられるとき、指が「何本できるか」「どの指が親指でどれが小指か」は、とても精密に決められています。その司令塔となるのが、手足のもと(肢芽:しが)の小指側にある「極性化活性帯(ZPA)」という場所から出るSonic hedgehog(SHH)という物質です[6]。SHHは小指側から親指側へ向かってだんだん薄くなる濃度の勾配(モルフォゲン)をつくり、その濃さを「指の設計情報」として細胞に伝えます[6]。
この設計情報を最終的に読み取って指の形に翻訳するのが、GLI3というタンパク質です。GLI3遺伝子は7番染色体(7p14.1)にあり[3]、GLI3はジンクフィンガー型の転写因子(GLI1/2/3ファミリー)の一つで、SHHの濃さに応じて、まったく逆のはたらきをする2つの姿に変わります[6]。
💡 用語解説:GLI3の「アクセル」と「ブレーキ」
SHHが濃い小指側では、GLI3が短い抑制型(GLI3-R)へ切断される過程が抑えられ、全長型GLI3が保たれます。反対にSHHが届きにくい親指側では、GLI3は部分分解を受けて抑制型GLI3-Rとなり、SHH標的遺伝子の発現を抑えます[6]。この前後軸に沿ったGLI3-Rの勾配が、指の数と位置を決める重要な仕組みです。
PPD4は、GLI3のヘテロ接合性病的バリアントによって起こります。報告されている変化にはナンセンス変異、フレームシフト変異、スプライス異常、ミスセンス変異、欠失などがあり、単純にすべてを「GLI3が半分になるハプロ不全」だけで説明することはできません[5][14]。最初にPPD4とGLI3の関連を示したグジャラート州の家系では、1塩基の挿入によるフレームシフトで、全長1580アミノ酸より短い1245アミノ酸のGLI3タンパク質が生じる変異が見つかっています[5]。現在は、PPD4を含む孤立性多合指症とGCPSは連続した表現型スペクトラムとして捉えられ、GLI3の抑制型・活性型のバランスが乱れることで手足の前後軸形成に異常が生じると考えられています[7][14]。
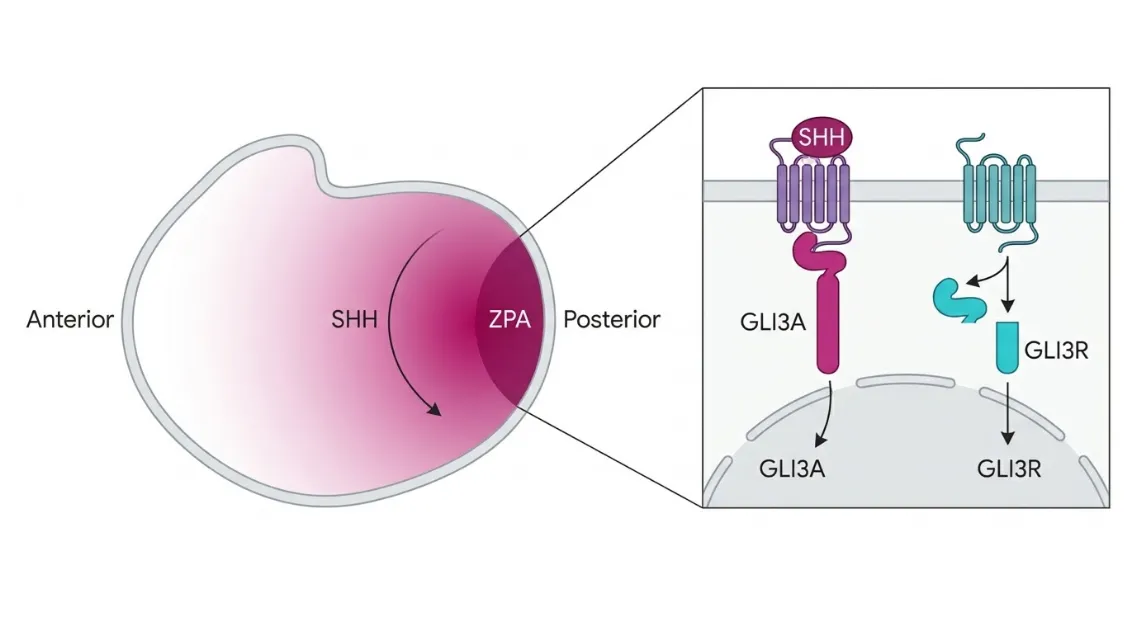
手足のもとである肢芽の断面図。小指側(Posterior)にあるZPAからSonic hedgehog(SHH)が分泌され、親指側(Anterior)へ向かって濃度勾配をつくる様子を矢印で示す。右の拡大図では、SHHが受容体に結合する小指側では全長型の活性型GLI3(GLI3A)が保たれて標的遺伝子を活性化し、SHHが届きにくい親指側ではGLI3が切断されて抑制型GLI3(GLI3R)となり遺伝子発現を抑える、という前後軸に沿ったGLI3の切り替えの図解。
PPD4では、GLI3の病的バリアントによって抑制型・活性型の機能バランスが乱れ、親指側の重複や合指症につながると考えられています。
さらに近年の研究では、GLI3が短く切れる変化の一つ(p.Gln247*)によってできた異常なタンパク質が、細胞の中にたまり込み、シグナル伝達に欠かせないSUFU(Suppressor of Fused)というパートナーと結合できなくなることも実験で示されました[8]。「ただ量が半分になる」だけでなく、「働き方そのものが変わる」しくみも少しずつ明らかになってきています。
3. 主な症状:手と足に何が起こるのか
PPD4の症状は、同じ家族のなかでも一人ひとり大きく異なります。これを医学的には「表現度の多様性(症状の出方の幅)」と呼びます[2]。とても軽い人もいれば、手術による再建が必要な人もいます。
手(母指)の特徴
手では、親指(母指)の重複は比較的軽いことが多いのが特徴です。単に親指の幅が広い(broad thumb)だけのこともあれば、爪や骨の先が二股に分かれる(bifid thumb)こともあります[1]。これに加えて、3番目(中指)と4番目(環指)の指の間に皮膚性の合指症を伴うことが、この病気らしい組み合わせです[1]。
親指の重複がどのレベルで起きているかは、Wassel分類(ワッセル分類)という国際的なものさしで評価します。詳しくは三指節母指とWassel分類の解説ページにまとめていますが、手術方針を決めるうえでとても大切な分類です。分岐する高さによってType IからType VIIまで分けられ、なかでも基節骨のレベルで分かれるType IVが最も多いとされます[9]。
💡 用語解説:「PPD4のIV型」と「Wassel Type IV」は別の分類です
この記事の病名にある「軸前性多指症IV型(PPD4)」のIV型は、遺伝学・臨床表現型による軸前性多指症の分類です。一方、「Wassel Type IV」は母指重複が骨のどの高さで分かれるかを示す手術解剖学的分類です。同じ「IV」でも意味は異なり、PPD4の患者さんが必ずWassel Type IVになるわけではありません。
| 分類 | 分かれる場所 | 特徴 |
|---|---|---|
| Type I | 末節骨の一部 | 指先だけが部分的に二股に |
| Type II | 末節骨の全部 | 第一関節から分岐 |
| Type III | 基節骨の一部 | 付け根寄りで部分的に分岐 |
| Type IV | 基節骨の全部 | 最も多いタイプ |
| Type V | 中手骨の一部 | 手のひらの骨まで分岐 |
| Type VI | 中手骨の全部 | 広い範囲の再建が必要 |
| Type VII | 三指節母指を合併 | 親指に骨が3つある特殊型 |
※Wassel分類(母指重複の分類)。分岐する高さが付け根に近いほど、再建はより複雑になります[9]。
足(母趾)の特徴
足では、親指(母趾)側の多指症が高い頻度でみられ、手よりも合指症が広い範囲に及ぶことがあります[1]。骨までしっかりできた余分な指のこともあれば、やわらかい組織だけの小さな指のこともあります。実際の症例報告でも、余分な足趾に母趾外転筋・長母趾屈筋・長母趾伸筋の腱が付着していた例が確認されており、単なる「見た目の問題」ではなく、機能に関わる構造が含まれていることがわかります[12]。
🔎 特徴的なかたち:交差型多指症(Crossed polydactyly)
PPD4のなかには、手は小指側(軸後)、足は親指側(軸前)というように、手と足で余分な指の位置が逆になる「交差型多指症1型(CP1)」という特徴的な形があります[5]。1991年にIshikiriyamaらが母と息子で報告したこのパターンは、常染色体顕性遺伝の形をとることが知られています[13]。手足で応答が違って見えるのは、前後軸の設計シグナルの乱れが上肢と下肢で異なる形にあらわれるためと考えられています。
4. 似た病気との違い・鑑別:ここが最重要ポイント
PPD4は同じGLI3が原因の病気たちと症状が連続的に重なり合っているため、「本当にPPD4なのか、それとも重い合併症を伴う別の病気なのか」を見きわめることが、診断でいちばん大切になります。ここは臨床遺伝の視点がとくに力を発揮する場面です。
① グレイグ頭蓋多合指症候群(GCPS)との連続性
グレイグ頭蓋多合指症候群(GCPS)は、多指症・合指症に加えて、大頭症・前頭部の突出・両眼のあいだが広い(眼距開離)といった頭やお顔の特徴を伴う病気です[6]。じつはGCPSは症状の幅がとても広く、顔の特徴が正常な人と見分けられないほど軽いこともあります[2]。そのためPPD4は、GCPSという病気の「最も軽い端」に位置づけられると理解されています[5]。つまりPPD4の人は、手足の多合指症はあっても、頭やお顔の特徴を欠いているか、ごくわずかにとどまっている状態だといえます。
② パリスター・ホール症候群(PHS)との鑑別が重要
同じGLI3が原因でも、パリスター・ホール症候群(PHS)は視床下部過誤腫・二分喉頭蓋・鎖肛・下垂体機能低下など、手足以外の特徴的な所見を伴うことがあるGLI3関連疾患です[6]。そのため、多指症のパターンだけでPPD4と決めず、PHSを示唆する所見の有無を確認することが臨床上重要です。
🧬 なぜ「変異の場所」が手がかりになるのか
GLI3のどこに変化が起きたかによって、あらわれやすい病型に一定の傾向があります。とくにGLI3タンパク質中央部(おおむねアミノ酸661〜1159)の切断変異はPHSと強く関連し、短い抑制型として働くタンパク質が生じると考えられています。一方、GCPSや孤立性多合指症では病的バリアントがN末端側からC末端側まで広く分布し、位置だけで両者を明確に分けることはできません[7][14]。
したがって、変異の位置だけで重症度や病型を確定的に予測することはできません。Radhakrishnaらの報告でも表現型境界の不明瞭さが指摘され[5]、その後の大規模な文献レビューでも、孤立性多合指症の病的バリアントがC末端側だけに限られないことが示されています[14]。遺伝子検査の結果は、臨床所見と合わせて解釈する必要があります。
③ その他の似た病気
多指症は、ほかにも多くの病気の一症状として現れます。たとえば心臓病を合併するホルト・オーラム症候群、腎臓や耳の異常を合併するタウンズ・ブロックス症候群、多発奇形を伴うスミス・レムリ・オピッツ症候群、骨髄の機能不全を伴うファンコニ貧血などです[6]。また、親指側の多指症でも、原因が別の遺伝子(ZRS/ZPA調節配列の変化)にあるPPD1やPPD2は、通常は合指症を伴わないタイプで、PPD4とは区別されます[6]。実際に足の親指側の多指症の患者さんでは、その約半数に何らかの併存する体の特徴があるという報告もあり[12]、「単なる多指症」と見なさず、全身をていねいに調べることが、臨床遺伝専門医や小児の専門施設で強くすすめられています[12]。
👩⚕️ 院長コラム:「同じ遺伝子でも、対応はまったく違う」
同じGLI3という一つの遺伝子から、手足に限局した所見から、視床下部過誤腫・二分喉頭蓋・鎖肛などの全身所見を伴う病型まで、幅のある表現型が生じます。臨床遺伝学では、同じ遺伝子の病的バリアントでも、変化の位置や種類、さらに個体差によって表現型が異なり得ることを前提に評価します。PPD4でも、外から見える手足の所見だけで判断せず、病的バリアントの性質と全身の状態を合わせて解釈することが、診断と管理方針を考えるうえで重要です。
5. 遺伝のしかたと再発リスク
PPD4は常染色体顕性(優性)遺伝の病気です[1]。片方の親がGLI3の変化をもっている場合、お子さんの性別に関係なく50%の確率でその変化が受け継がれます[1]。ただし、変化が受け継がれても、症状の出方には大きな幅(表現度の多様性)があり、また不完全浸透といって、変化をもっていても症状がほとんど出ないこともあります[1]。
この「同じ変化でも出方が違う」という性質があるため、正確な情報にもとづく遺伝カウンセリングが重要です。たとえばご家族内でGLI3の病的変化がすでに特定されていて、ご自身がその変化をもっていないことが確認できれば、その家族性バリアントをお子さんへ受け継ぐリスクは原則としてありません。PHSを示唆する全身所見がないか確認できているかどうかも、医学的管理を考えるうえで重要な情報です。
🔍 関連記事:NIPTアフターサポートについて/追加費用と保証制度について
6. NIPT・検査・診断
PPD4の診断は、合指症を伴う親指側の多指症という臨床所見と、GLI3遺伝子の検査を組み合わせて行います[1]。手足の表現型が似た病気が多いため、全身のスクリーニングと、必要に応じた専門施設での精密評価が欠かせません[12]。
生まれる前の検査(NIPT)でわかること
よく知られている一般的なNIPTは、ダウン症(21トリソミー)など「染色体の数」の変化を調べる検査です。PPD4は染色体の数は正常のまま、GLI3という一つの遺伝子に変化が起こる「単一遺伝子疾患」なので、数を数えるタイプのNIPTでは見つけられません。単一遺伝子を解析するNIPTで、対象遺伝子・対象バリアントに含まれている場合に、スクリーニングの対象となり得ます。当院のダイヤモンドプランではGLI3が対象遺伝子に含まれますが、PPD4としての具体的な報告範囲は検査時点の仕様確認が必要です。
NIPTはあくまで可能性を調べるスクリーニング検査であり、確定診断ではありません。陽性の場合には、羊水検査・絨毛検査による確認が選択肢となります。症状の出方に幅がある病気だからこそ、検査を受けるかどうかも含めて、遺伝カウンセリングで検査の意義・限界・選択肢を整理します。
手術前の画像評価:X線からMRIへ
従来、手術前の骨の評価にはX線(レントゲン)が使われてきました。X線は骨の並びや角度を見るのに役立ちますが、手術を受ける乳幼児の関節はまだ「軟骨」でできていて骨になりきっていないため、X線では関節の本当の分岐や軟骨レベルの変形を正確にとらえられないという弱点がありました[10]。
この課題を補うため、近年は高磁場(3.0テスラ)MRIの特殊な撮影法(3D-FS-FSPGR)を用いた術前評価が導入されています[10]。この方法なら、まだ骨になっていない軟骨や腱・靱帯まで鮮明に映し出せるため、X線では見えにくい本当の変形の角度を正確に測り、最適な骨切りの位置を決めて、手術計画の精度を高めることができます[10]。
7. 治療とこれから:手術の考え方
PPD4の根本的な治療は外科的な再建手術です[9]。目標は、単に余分な指を取り除くことではありません。生涯にわたって使う手や足の並びを整え、関節の安定と動きを確保し、見た目の自然さも高めることが本当のゴールです[9]。
手術の時期
母指重複など手の軸前性多指症の手術は、一般に生後7〜18か月ごろに行うことが推奨され、施設や病型によって7〜12か月、あるいは12〜18か月を目安とする考え方があります[9]。一方、足の多指症は形態、靴への影響、歩行、合併変形などを踏まえて時期を個別に決めます。実際の手術時期は、重複の型や軟部組織の状態を評価したうえで専門医が判断します。
⚠️ 注意:糸で縛る「結紮術」はすすめられません
余分な指を糸で縛って血流を止め、自然に脱落させる「単純結紮術」は、簡単そうに見えますが、痛みを伴う神経腫(しんけいしゅ)ができたり、不完全な壊死や感染を起こしたりするおそれがあるため、骨のある指を含む軸前性多指症の管理ではすすめられていません[9]。きちんと切除・再建する手術が基本です。
手(母指)の主な手術方法
親指の重複の形(Wassel分類)に応じて、いくつかの術式を使い分けます[9]。片方が明らかに発達していて、もう片方が小さい場合は、小さいほうを切除し、筋肉や靱帯の付着部を残った親指へ正確に付け直す「切除・再建術」が選ばれます。切除がもっとも一般的な選択で、成長にともなう変形や不安定さを防ぐために、腱や靱帯の再建を伴います[9]。
両方が同じくらい小さい対称的なタイプでは、両方の親指の中央を合わせて一本の太い親指に作り直すBilhaut-Cloquet法(ビロー・クロケ法)が使われます[9]。従来の方法は爪の中央に縦の割れ目が残りやすいなどの弱点がありましたが、現在は必要な組織だけを移す「変法(Modified Bilhaut-Cloquet法)」が広く用いられ、爪の自然な見た目や術後の感覚を改善しています。三指節母指(Type VII)には、機能的な土台と先端を組み合わせるOn-top plasty(頂部移植術)などの高度な術式が用いられます[9]。合指症に対しては、Z形成術などで水かき部分を作り直し、必要なら植皮を行います。
足(母趾)の手術でいちばん大切なこと
足の親指は、立つときのバランスと歩くときの蹴り出しで、体重を支える大切な役割を担っています。そのため足の手術では「歩行のバイオメカニクスを保つこと」が重要な焦点になります。単に余分な骨や組織を切り落とすだけでは不十分で、術後の筋力バランスの崩れによる変形を防ぐ再建が決め手になります[15]。
具体的には、内側(親指側)の指を切除する場合は母趾外転筋と内側の靱帯を残す指の骨へしっかり付け直して外反母趾を防ぎ、外側の指を切除する場合は母趾内転筋を付け直して内反(varus)を防ぐという、左右の筋肉のバランスを整える操作がとても重要です[15]。実際、足の軸前性多指症の手術で代表的な問題の一つが、術後に残る・生じる母趾内反症(hallux varus)であり、筋肉や靱帯の再建が不十分だとこの変形が起こりやすいことが複数の文献で警告されています[15][12]。
どちら側の指を残すかによって、付け直す筋肉が変わります。この筋バランスの再建が、将来の変形を防ぐカギです[15]。
このように、PPD4の治療は、分子遺伝学的な診断から、精密な画像評価、そして高度な再建技術まで、小児科・臨床遺伝科・整形外科・手の外科がチームで取り組む領域です。当院では、原因遺伝子の同定と遺伝カウンセリングを臨床遺伝専門医が担い、実際の再建手術は連携先の専門施設へおつなぎします。
8. よくある誤解
❌ 誤解:「多指症だから、余分な指を取れば終わり」
✅ 余分な指には、機能する腱や神経が含まれていることがあり、切除だけでは不十分です。残す指の並びと筋バランスを整える再建があってこそ、良い機能と見た目につながります[9][11]。
❌ 誤解:「手足だけの問題だから、詳しい検査はいらない」
✅ 同じGLI3が原因でも、視床下部過誤腫・二分喉頭蓋・鎖肛・下垂体機能低下などを伴うPHSのようなGLI3関連疾患との鑑別が必要になることがあります。とくに足の親指側の多指症では、約半数に併存する体の特徴があるという報告もあり、全身の評価が大切です[12]。
❌ 誤解:「変異の場所がわかれば、重症度も正確に予測できる」
✅ 変異の位置とあらわれやすい病型には「傾向」はありますが、例外も報告されており、位置だけからの予測はできません[5][14]。臨床所見とあわせた専門的な解釈が必要です。
9. 専門医より
PPD4は、GLI3という一つの遺伝子の病的バリアントによって、手足の指の数と形に違いが生じる病気です。見た目には手足だけの違いに見えても、その背景には、同じ遺伝子から生じる広い表現型スペクトラムがあります。したがって、「PPD4である」と判断する際には、GCPSやPHSを示唆する頭蓋顔面所見・全身所見の有無も合わせて評価することが重要です。
遺伝カウンセリングでは、「50%の確率で遺伝します」という数字だけでなく、病的バリアントの意味、表現度の多様性、検査で分かること・分からないこと、出生前診断やPGT-Mを含む選択肢を医学的情報として整理します。手足の所見や家族歴からGLI3関連疾患が疑われる場合には、臨床所見と遺伝学的検査を組み合わせて評価することが重要です。
🏥 遺伝性疾患・遺伝子検査について専門医へ相談
軸前性多指症をはじめとする先天性の手足の違い・遺伝性疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] Polydactyly, Preaxial IV; PPD4. OMIM #174700. [OMIM 174700]
- [2] Greig Cephalopolysyndactyly Syndrome; GCPS. OMIM #175700. [OMIM 175700]
- [3] GLI-Kruppel Family Member 3; GLI3. OMIM *165240. [OMIM 165240]
- [4] Polydactyly, Postaxial, Type A1; PAPA1. OMIM #174200. [OMIM 174200]
- [5] Radhakrishna U, Bornholdt D, Scott HS, et al. The phenotypic spectrum of GLI3 morphopathies includes autosomal dominant preaxial polydactyly type-IV and postaxial polydactyly type-A/B; no phenotype prediction from the position of GLI3 mutations. Am J Hum Genet. 1999;65(3):645-655. doi:10.1086/302557. [PMC1377970 / PubMed 10441570]
- [6] Kyriazis Z, Kollia P, Grivea I, et al. Polydactyly: Clinical and molecular manifestations. World J Orthop. 2023;14(1):13-22. doi:10.5312/wjo.v14.i1.13. [PubMed 36686282]
- [7] Baas M, Burger EB, van den Ouweland AMW, et al. Variant type and position predict two distinct limb phenotypes in patients with GLI3-mediated polydactyly syndromes. J Med Genet. 2021;58(6):362-368. doi:10.1136/jmedgenet-2020-106948. [PMC8142428 / PubMed 32591344]
- [8] Xiang Y, Li X, Zhan Z, et al. A Novel Nonsense GLI3 Variant Is Associated With Polydactyly and Syndactyly in a Family by Blocking the Sonic Hedgehog Signaling Pathway. Front Genet. 2020;11:542004. doi:10.3389/fgene.2020.542004. [PMC7693554 / PubMed 33304378]
- [9] Barnes CJ, Taqi M, De Cicco FL. Supernumerary Digit. StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; updated 2023 Oct 29. [NCBI Bookshelf NBK564405 / PubMed 33232075]
- [10] Li J, Yun Q, Jia Y, et al. Enhanced preoperative planning in congenital polydactyly: superior assessment of MCP/MTP joint angular deformity with 3D-FS-FSPGR MRI compared to conventional radiography. Front Pediatr. 2026;13:1679008. doi:10.3389/fped.2025.1679008. [PMC12823936 / PubMed 41585025]
- [11] Burger EB, Baas M, Hovius SER, Hoogeboom AJM, van Nieuwenhoven CA. Preaxial polydactyly of the foot. Acta Orthop. 2018;89(1):113-118. doi:10.1080/17453674.2017.1383097. [PubMed 28946786]
- [12] Silverstein ML, Burke LW, Laub DR Jr. Two Cases of Preaxial Polydactyly of the Foot: Important Implications for Plastic Surgeons. Plast Reconstr Surg Glob Open. 2021;9(2):e3358. doi:10.1097/GOX.0000000000003358. [PMC7929573 / PubMed 33680639]
- [13] Ishikiriyama S, Sawada H, Nambu H, Niikawa N. Crossed polydactyly type I in a mother and son: an autosomal dominant trait? Am J Med Genet. 1991;40(1):41-43. doi:10.1002/ajmg.1320400108. [PubMed 1887848]
- [14] Sczakiel HL, Hülsemann W, Holtgrewe M, et al. GLI3 variants causing isolated polysyndactyly are not restricted to the protein’s C-terminal third. Clin Genet. 2021;100(6):758-765. doi:10.1111/cge.14059. [PubMed 34482537 / DOI 10.1111/cge.14059]
- [15] Kleanthous JK, Kleanthous EM, Hahn PJ Jr. Polydactyly of the foot. Overview with case presentations. J Am Podiatr Med Assoc. 1998;88(10):493-499. doi:10.7547/87507315-88-10-493. [PubMed 9791954]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






