

目次

📍 クイックナビゲーション
「赤ちゃんの親指のかたちが少し違う」「心臓に穴が見つかった」——そう告げられて、手と心臓という一見無関係な2つの場所に、なぜ同時に異常が起こるのか戸惑っておられるご家族は少なくありません。Holt-Oram症候群(ホルト・オーラム症候群/心臓・手症候群)は、まさにこの「心臓」と「手・腕」が一本の糸でつながっている、生まれつきの遺伝性疾患です。私は遺伝の専門医として、この病気の「見た目の軽さ」と「心臓に潜むリスク」のギャップに、何度も向き合ってきました。
この記事では、Holt-Oram症候群がどんな病気で、なぜTBX5という一つの遺伝子から心臓と手の両方に症状が出るのか、そして見た目は軽くても油断できない不整脈のリスクや、お子さんへの伝わり方(50%)まで、一般の方にもわかる言葉で、遺伝専門医の立場から丁寧にお伝えします。
- ➤ Holt-Oram症候群がどんな病気か、なぜ心臓と手に同時に症状が出るのか
- ➤ 原因遺伝子TBX5と「ハプロ不全」という仕組み
- ➤ 親指・橈骨の異常から、心臓中隔欠損、進行する不整脈までの多彩な症状
- ➤ 似た病気(TAR症候群・Okihiro症候群など)との見分け方
- ➤ 遺伝のしくみ、家族への伝わり方(50%)、出生前診断・NIPTとの関係
🧬Q. Holt-Oram症候群とは?
TBX5遺伝子の働きが低下することで、親指側を中心とした手・腕の骨格異常と、心房中隔欠損・心室中隔欠損などの先天性心疾患や不整脈を生じる遺伝性疾患です。「心臓・手症候群」の代表的な疾患です[1][2]。
🩺Q. 手の異常が軽ければ心臓も軽症ですか?
いいえ。手の異常が軽くても、心臓の構造異常や年齢とともに進行する刺激伝導障害がみられることがあります。心臓の形に大きな異常がなくても房室ブロックや心房細動などが生じることがあるため、生涯にわたる心電図での経過観察が重要です[1]。
👨👩👧Q. 子どもに遺伝しますか?
Holt-Oram症候群は常染色体顕性遺伝で、患者さんからお子さんへ原因となるTBX5病的バリアントが伝わる確率は、妊娠ごとに50%です。ただし、同じ家族内でも症状の重さには大きな幅があり、親が軽症でもお子さんが重症になることがあります[1]。
🌸Q. NIPTで調べられますか?
染色体の数を調べる従来型のNIPTではTBX5の病的バリアントは分かりません。一方、単一遺伝子疾患を対象とするインペリアルプランにはTBX5が含まれています。また、家系内のTBX5病的バリアントが判明している場合には、絨毛検査・羊水検査による確定診断やPGT-Mも選択肢になります。検査で分かること・分からないことを含め、遺伝カウンセリングでご説明します。
Holt-Oram症候群(心臓・手症候群)とはどんな病気か
「心臓」と「手」を一本の糸でつなぐ、代表的な heart-hand 症候群
Holt-Oram症候群(Holt-Oram syndrome:HOS、OMIM 142900)は、上肢(手・腕)の親指側の骨の異常と先天性心疾患(心臓の構造や電気系統の異常)を中心的な特徴とする、常染色体顕性(優性)遺伝の希少疾患です[1]。1960年に英国の医師メアリー・ホルト(Mary Holt)とサミュエル・オラム(Samuel Oram)が、心房中隔欠損と親指の異常を合併する4世代の家系として初めて報告したことから、この名前がつきました[3]。
心臓と上肢という、体のなかでまったく別の場所に見える2つの臓器に、なぜ同時に異常が起こるのか——この一見ふしぎな組み合わせこそが本症の本質で、そのため「心臓・手症候群(heart-hand syndrome)」の代表的疾患(Type 1)として位置づけられています[1]。心房指症候群(atriodigital dysplasia)や心室橈骨症候群(ventriculo-radial syndrome)といった別名で呼ばれることもあります。
腕を手のひらを上にして見たとき、親指側(外側)を「橈側(とうそく)」、小指側(内側)を「尺側(しゃくそく)」と呼びます。「橈側列(preaxial radial ray)」とは、親指・手根骨(手首の骨)・橈骨(前腕の親指側の骨)といった親指側の骨の並びのこと。Holt-Oram症候群では、この橈側列に異常が集中するのが最大の特徴で、逆に小指側だけの異常はこの病気らしくないサインになります[1]。
同じ家系でも症状の重さがバラバラ——「表現度の多様性」
本症のもっとも臨床的に重要な性質は、まったく同じ遺伝子変異を共有する一つの家系のなかでも、症状の重さが人によって大きく異なる点です(表現度の多様性:variable expressivity)[1]。X線でようやくわかる手首の骨のわずかな癒合しかない軽症の方から、腕の大部分が欠損する重いアザラシ肢症や、出生直後から命にかかわる複雑な心臓奇形を合併する方まで、その幅はきわめて広いのです。
この「揺らぎ」があるために、軽症の方は中高年になるまで気づかれず、不整脈や心不全で初めて見つかることも珍しくありません。見た目の軽さと、内に秘めた心臓リスクのギャップこそが、この病気の診断を難しくしている要因です。
Holt-Oram症候群では、手の所見が軽くても、心臓と手の両方を必ずセットで診ておくことが大切です。「手が少しだけだから心臓は関係ない」という思い込みが、いちばん危険な落とし穴になります。
なぜ起こるのか——TBX5遺伝子と発生のしくみ
原因は、心臓と腕を同時に指揮する「司令塔」TBX5
Holt-Oram症候群の原因として現在唯一同定されているのが、第12番染色体長腕(12q24.21)にあるTBX5遺伝子です[4]。厳密な臨床診断基準を満たす患者さんの70%以上で、このTBX5にヘテロ接合性の病的バリアント(片方の遺伝子の変異)が見つかります[5]。
TBX5は「転写因子」というタンパク質の設計図です。転写因子とは、たくさんの遺伝子のスイッチをまとめて入れたり切ったりする「司令塔」のような存在。TBX5は、心臓の発生においてNKX2-5やGATA4といった他の主要な心臓の司令塔と直接手を組み、心臓の壁(中隔)づくりや電気配線(刺激伝導系)の形成を指揮します[5]。TBX5そのものの詳しい働きはTBX5遺伝子の解説ページもあわせてご覧ください。
キーワードは「ハプロ不全」——量が半分では足りない
TBX5の異常が病気を起こす主なしくみは「ハプロ不全(haploinsufficiency)」です。私たちは遺伝子を父由来・母由来で2本ずつ持っていますが、TBX5のように「量」に敏感な遺伝子では、片方が壊れて働きが半分になっただけで、心臓と腕を正常に作るのに必要な量に届かなくなり、奇形が生じます[6]。
具体的には、ナンセンス変異・フレームシフト変異・スプライス部位変異の多くは、異常なmRNAを作り、それが細胞の品質管理機構(ナンセンス変異依存mRNA分解機構=NMD)によって速やかに壊されます[6]。その結果、使えるTBX5タンパク質が半減してしまうのです。ハプロ不全という考え方をもっと知りたい方はハプロ不全の解説をご覧ください。
なお一部には、正常なTBX5やGATA4などの働きを競合的に妨げるドミナントネガティブ効果を示す変異もあります[6]。さらに興味深いのは、TBX5の「機能獲得型(働きすぎ)」変異では、典型的な親指の異常を伴わず、発作性心房細動や肩甲骨の異形成、橈骨頭の脱臼という、まったく別の特殊な症状を起こすことがわかっている点です[7]。同じ遺伝子でも、変異が「量を減らす」のか「暴走させる」のかで、まったく違う病気になりうるのです。
なぜ「心臓と上肢だけ」なのか——発生学が語る答え
「なぜ心臓と手・腕だけに異常が集中し、脚には出ないのか」——この疑問には、発生学の観点から明快な答えがあります。ヒトの胎児では、上肢のもと(上肢芽)と心臓の分化が、胎生4〜6週というごく限られた同じ時間枠のなかで並行して進みます。TBX5はこの時期、上肢芽で特異的に働いてFGF10という成長因子のスイッチを入れ、腕の成長を引き起こします[5]。
ここで決定的に重要なのは、下肢(脚)の発生にはTBX5ではなく、別の兄弟遺伝子TBX4が関わっているという点です。上肢は下肢より時間的に先に作られるため、TBX5の機能不全はこの特定の時間枠に作られる上肢と心臓だけにダメージを与え、下肢の形成には影響しません[5]。ですからもし脚に奇形が見られた場合は、Holt-Oram症候群ではなく別の多発奇形症候群を疑う強い根拠になります[1]。

症状と自然歴——上肢・心臓・不整脈の3本柱
Holt-Oram症候群の症状は、①上肢(橈側列)の骨格異常、②先天性心疾患(構造の異常)、③刺激伝導系の異常(不整脈)という3本柱で構成されます。骨格の異常は原因遺伝子を持っていればほぼ必ず現れる(浸透率が高い)のに対し、心疾患の合併は約75〜90%とされます[1]。
① 上肢(橈側列)の異常——手根骨の異常は「必発」
上肢の異常は、通常は両側に現れますがその程度は左右非対称のことが多く、右側より左側に重い奇形が生じる傾向(左側優位性)が知られています[1]。診断上とりわけ重要なのは、手根骨(手首の骨)の異常が、すべての患者さんに例外なく認められる普遍的な所見だという事実です。軽症例では、この手根骨の異常がX線でわかる唯一のサインであることもあります[1]。
欧州の先天異常監視ネットワークEUROCATのレジストリ研究では、上肢異常の頻度が次のように報告されています[2]。
EUROCATレジストリ(61例)の頻度データに基づく[2]。
重症度は連続的なグラデーションを描きます。軽度では母指球筋の低形成・斜指症・X線でのみわかる手根骨異常・肩の傾斜などで、日常生活に影響しないため見過ごされがちです。中等度では親指が他の指のように3つの節を持つ「三指節母指」や親指の欠損、前腕の回内・回外の制限など。重度では橈骨の完全欠損や、最重症例として手が肩の近くに直接付着するアザラシ肢症(phocomelia)に至ります[6]。
親指が2本になる「母指の重複(bifid thumb)」は、分子診断で確定したHolt-Oram症候群ではこれまで一度も報告がありません。この所見が見られたら、むしろ他の病気を強く疑う「除外サイン」になります[1]。
② 先天性心疾患——中隔欠損がもっとも多い
患者さんの約90%に心臓の構造的な奇形が合併し、その多くは先天性心疾患の中でも中隔(壁)の欠損です[1]。TBX5が心房・心室の中隔形成を厳密に制御しているためで、心房中隔欠損(ASD)がもっとも頻度が高く、特に二次孔型が多く見られます。次いで心室中隔欠損(VSD)が多く、筋性部の欠損が典型的です[1]。
EUROCATのデータでは、心疾患を持つ患者さんのうち約54%が単独の中隔欠損、約25%がファロー四徴症などの複雑・重症な心疾患でした[2]。大きなVSDは乳児期に重い心不全や肺高血圧を引き起こすことがあり、重症例では出生早期の手術が必要になることもあります[1]。
③ 刺激伝導系の異常——構造が正常でも油断できない
Holt-Oram症候群のリスクは、ASDやVSDといった構造の異常だけにとどまりません。構造的な心疾患があってもなくても、約30%の患者さんが心臓の電気配線(刺激伝導系)の異常を起こす内在的リスクを抱えています[1]。
出生時や乳幼児期には無症状か、洞性徐脈や第1度房室ブロックとして潜んでいることが多いのですが、この伝導障害は年齢とともに予測不能に進行し、最終的に完全房室ブロックや心房細動といった臨床的に重大な不整脈へ移行するリスクがあります[1]。実際、幼少期は軽い房室ブロックだった方が成人後に悪化し、ペースメーカーが必要になることもあります。
この「進行性」という性質こそ、壁の穴が手術で閉じたあとも、リズムの経過観察が生涯続く理由です。海外では、動悸や息切れで受診してはじめて上肢異常に気づかれ診断された若年男性や、お子さんの心臓手術に付き添ってきた母親が自身の指の異常と進行する労作時呼吸困難から偶然診断された例などが報告されており、軽微な骨格異常が見逃されたまま中年期に不整脈で顕在化する自然歴をよく物語っています[1]。
診断と鑑別——似た病気との厳密な線引き
診断は「橈側列の異常+心臓」の組み合わせから
Holt-Oram症候群の診断は、遺伝子検査をしなくても、精密な身体診察と家族歴の聴取で臨床的に確立できます。次の2つを満たす発端者は、本症と確定的に臨床診断されます[5]。①橈側列(母指・手根骨・橈骨のいずれか)の形態異常があること、②先天性の中隔欠損や刺激伝導障害の、本人または家族の病歴があること。とりわけ橈側列の異常が「必須条件」で、たとえ心臓に中隔欠損があっても橈側列の異常がまったくなければ、本症とは診断しないのが原則です[5]。
診察では、微細な手根骨異常を確認するための手のX線撮影と、心臓の構造・リズムを評価する心エコー・12誘導心電図・ホルター心電図が標準的に行われます[1]。臨床診断を裏づけたり、非典型例を確定したりするために、TBX5のシークエンス解析(第一選択、70%以上で変異を検出)や、それで陰性の場合の欠失・重複解析が段階的に行われます[5]。
臨床の診断基準を満たす方でも、最大30%では標準的なTBX5検査で変異が見つかりません[5]。この背景には、標準的検査では捉えにくい非コード領域・深部イントロン・調節領域の病的バリアントが含まれる可能性がある一方、別の疾患がHOSに似た表現型を示している可能性もあります。ですから遺伝子検査が陰性でも「Holt-Oram症候群ではない」とは言い切れず、診断はまず臨床所見から考えるのが基本です。非典型例やTBX5標準検査陰性例では、鑑別疾患を含むマルチジーンパネル、全エクソーム解析(WES)、必要に応じて非コード領域や構造異常も評価できる全ゲノム解析(WGS)が検討されます[5]。
見分けるべき「似た病気」——赤信号のサイン
診断でもっとも難しく、そして大切なのが、他の「心臓・上肢症候群」や「橈側列異常を伴う多発奇形症候群」との鑑別です。次のいずれかの所見があれば、Holt-Oram症候群の可能性は低く、他の病気を疑うべき「除外サイン(レッドフラッグ)」になります[1]。
🚩 これがあればHOSらしくない
- 尺側列(小指側)のみの異常
- 母指の重複(多指症)
- 腎臓の奇形
- 頭蓋顔面・耳・眼の異常、難聴
- 下肢(足)の奇形
- 肛門閉鎖
✅ HOSに典型的な所見
- 橈側列(親指側)の異常
- 手根骨の異常(必発)
- 心房・心室中隔欠損
- 進行しうる伝導障害
- 下肢は原則正常
- 母指の重複は「ない」
代表的な鑑別疾患を整理します。Okihiro症候群(Duane橈骨線症候群)はSALL4遺伝子の変異による病気で、橈骨欠損など上肢異常はHOSに酷似しますが、母指の重複・眼球運動障害(Duane異常)・難聴・腎異常を伴う点で区別できます[1]。Townes-Brocks症候群(SALL1遺伝子)は鎖肛・耳の奇形・難聴・下肢の奇形を特徴とし、いずれもHOSには見られません[1]。
とりわけ紛らわしいのがTAR症候群(橈骨欠損を伴う血小板減少症)です。決定的な違いは、TAR症候群では橈骨が完全に欠損していても親指は必ず存在するのに対し、HOSの橈骨欠損例ではほぼ確実に母指の低形成や欠損を伴う点です[1]。ほかに、Fanconi貧血(進行性の骨髄不全・悪性腫瘍リスク)、VACTERL連合(椎骨・肛門・心・気管食道・腎・四肢の多発奇形)、そしてサリドマイド胎芽症や胎児バルプロ酸症候群などの催奇形性因子による胎児病も鑑別に挙がります[1]。妊娠初期の母体服薬歴の丁寧な聴取が欠かせません。
治療と生涯管理——多職種チームで支える
Holt-Oram症候群は一つの科で完結する病気ではなく、臨床遺伝専門医・小児循環器科医・心臓血管外科医・整形外科医・手外科医・リハビリ職・医療ソーシャルワーカーからなる多職種チームによる包括的なアプローチが欠かせません[1]。まだ公式の国際治療ガイドラインはなく、専門家の経験に基づく管理が行われています。
上肢——「見た目」より「機能」と自立のために
骨格異常への介入の主目的は、単なる見た目の修復ではなく、日常生活動作(ADL)を最大化し、将来の自立を支えることです[1]。親指の欠損や重度の低形成で「つまむ」動作が難しい場合、人差し指を移動させて親指の機能を作り直す母指化術(pollicization)が、手外科医によって生後早期に検討されます[1]。重度の前腕短縮やアザラシ肢症で外科的再建の限界を超える場合は、成長に合わせた義肢や補助具が考慮され、生涯にわたる理学療法・作業療法で残存機能の最適化が図られます[1]。
心臓——構造の治療と、生涯続くリズムの監視
生命予後を左右する最大の因子は、心疾患とその合併症の管理です[1]。ASDやVSDには、病変の大きさや血行動態に応じてカテーテルによる経皮的閉鎖術や直視下の心臓内修復術が行われます。伝導障害については、小児期から成人期にかけて予測不能に進行するため、症状の有無を問わず、確定診断された患者さん全員に少なくとも年1回の心電図検査が推奨されます。既に伝導障害がある方はホルター心電図による年次監視が必須で、高度な房室ブロックで失神のリスクが生じれば速やかなペースメーカー植え込みが必要になります[1]。
加齢とともに心房細動のリスクが高まるため、血栓塞栓症予防の抗凝固療法の適否が慎重に評価されます。また、感染性心内膜炎予防の抗菌薬はHolt-Oram症候群だから一律に必要になるわけではなく、心臓病変の種類や手術歴などに応じて、循環器医が適応を判断します[1]。心疾患のない方でも、まれな心筋症を見逃さないよう、数年ごとの心エコーによる経過観察がすすめられます[1]。心臓の司令塔遺伝子をまとめて調べたい場合は先天性心疾患(CHD)遺伝子検査パネルもご参照ください。
遺伝カウンセリングと出生前診断・NIPT
Holt-Oram症候群は生殖細胞系列の明確な遺伝的リスクを伴うため、臨床遺伝専門医による遺伝カウンセリングが、診断直後から生涯にわたって中心的な役割を果たします[1]。
再発リスク50%と、「重症度は予測できない」という真実
常染色体顕性遺伝のため、患者さんが妊娠・出産を希望する場合、胎児の性別に関わりなく50%の確率で原因遺伝子が次の世代に伝わります[1]。ここで遺伝カウンセリングで最も重要になるのが、「重症度は予測できない」という事実です。親がごく軽い手根骨異常しかない実質無症状に近い状態でも、お子さんに重い複雑心疾患やアザラシ肢症が現れる可能性は十分にあり、その逆もまた然りです[1]。遺伝子が伝われば何らかの骨格異常はほぼ必ず出る(浸透率は高い)が、その重さは分子レベルでは予測できない——この2つを、時間をかけて丁寧にお伝えする必要があります。
また、最大60%は家族歴のない孤発例(新生突然変異=デノボ変異)として生じます[1][8]。つまり家族歴がないことは、この病気を否定する根拠には全くならないのです。なお、両親の検査が陰性でも、ごくまれに性腺(生殖細胞)モザイクのために次子で再発することがあり、遺伝カウンセリングで慎重に説明されます[1]。
見逃されてきた血縁者を早期に見つける
発端者の診断が確定したら、リスクのある第一度近親者(親・きょうだい・子)への網羅的スクリーニングを速やかに行うべきです[1]。外見上の骨格異常がごく軽微で見逃されてきた親が、実は潜在的な心臓伝導障害を抱えているケースは少なくありません。心エコーと心電図を通じて、未診断のまま致死的な不整脈や心不全のリスクにさらされている血縁者を早期に見つけ、救命につなげることが、家族スクリーニングの最大の目的です[1]。
出生前診断・NIPTとの関係——HOSで何が調べられるか
家系内のTBX5病的バリアントがすでに判明していれば、体外受精を介した着床前遺伝学的検査(PGT-M)や、妊娠成立後の絨毛検査・羊水検査による確定診断が選択肢になります[1]。原因変異が不明な家系でも、胎児超音波(胎児エコー)で上肢や心臓の著明な異常を早期にスクリーニングできます。ただし超音波が「正常」でも、将来の伝導障害や軽微な手根骨異常を完全には否定できないという限界について、事前の十分な説明(インフォームド・コンセント)が不可欠です[1]。
デノボ変異は、両親の血液などで確認されない病的バリアントが、お子さんで新たに生じるものです。ヒト全体では父親の年齢が上がるほど精子由来のデノボ一塩基変異数が増えることが知られています[9]。一方、Holt-Oram症候群について「父親の高齢が発症リスクを高める」と確立されているわけではありません。EUROCAT研究でもHOS症例の親の年齢は一般集団と有意な差を示していません[2]。HOSではデノボのTBX5病的バリアントが起こりうることと、一般的な父親年齢効果は分けて理解することが大切です。新生突然変異のくわしい解説はこちら
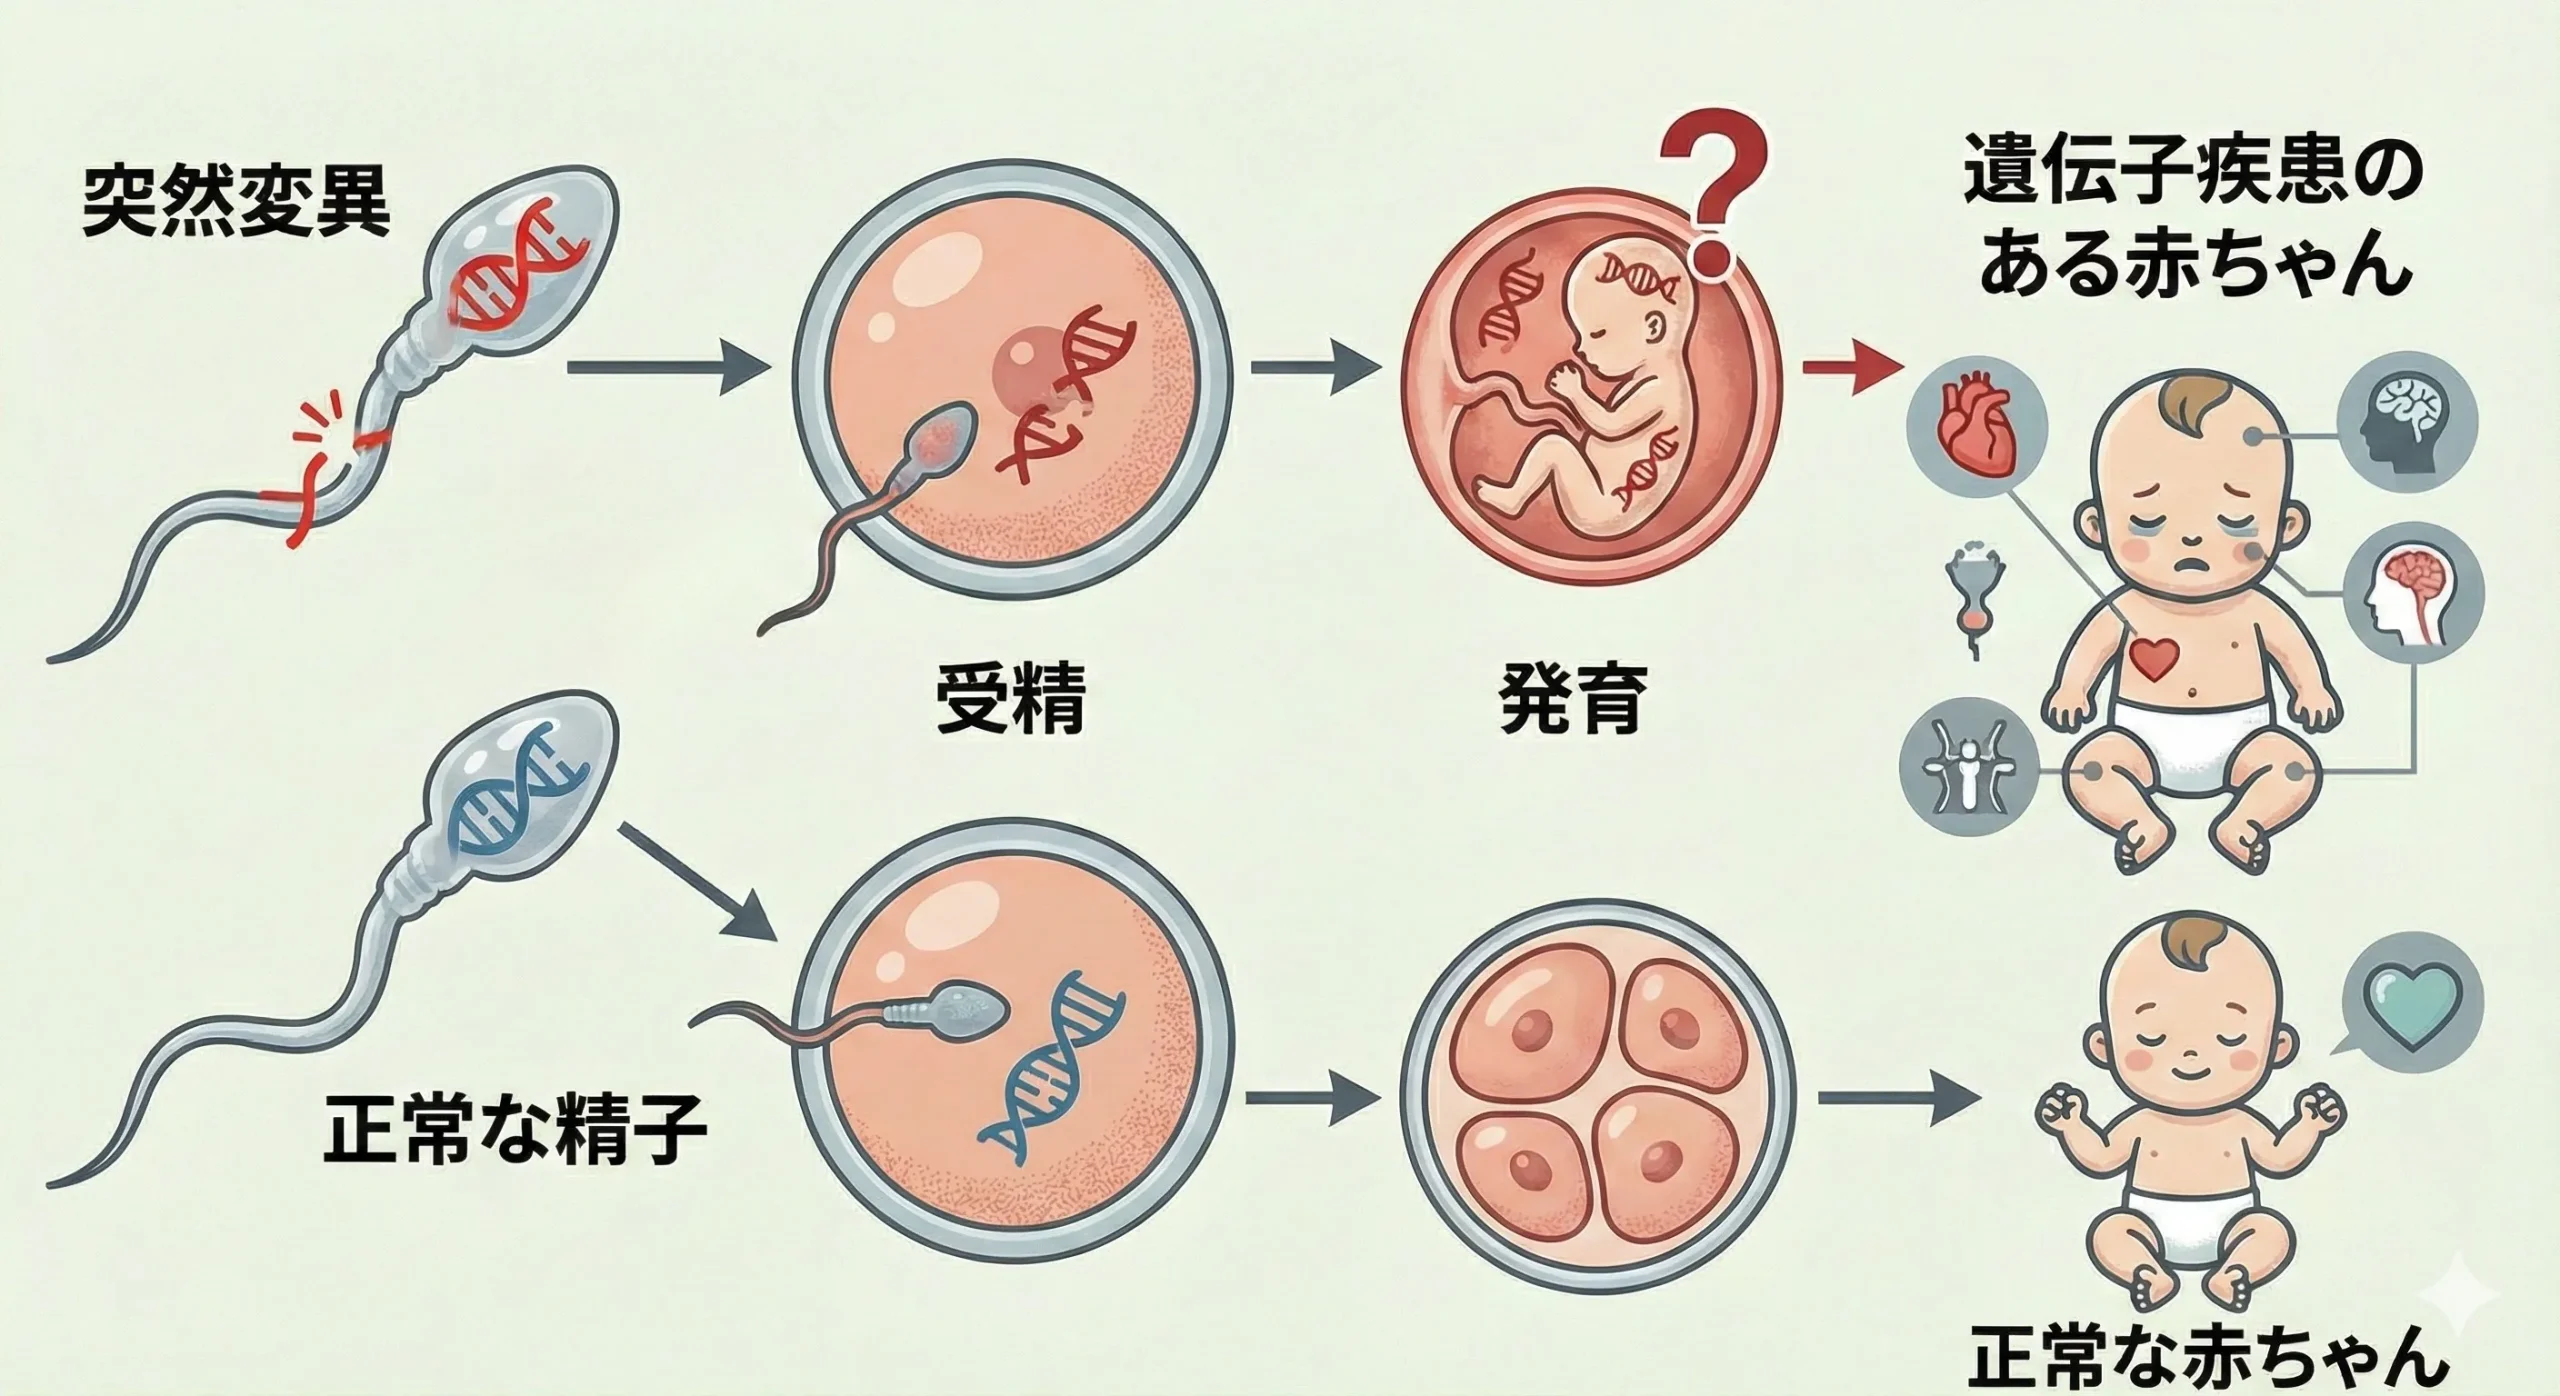
(父親由来のデノボ変異の一般的なイメージ。父親年齢とデノボ変異数の関連は知られていますが、Holt-Oram症候群に特異的な父親年齢効果が確立しているわけではありません)
従来の一般的なNIPTは、主としてダウン症など「染色体の数の変化」を調べるスクリーニングです。Holt-Oram症候群の多くはTBX5の一塩基置換や小さな挿入・欠失などで起こるため、一般的な染色体NIPTでは検出できません。当院のダイヤモンドプランには父親由来のデノボ変異を対象とする56遺伝子の単一遺伝子スクリーニングが含まれますが、現在公開されている対象遺伝子一覧にはTBX5は含まれておらず、このプランをHolt-Oram症候群のスクリーニングとして案内することはできません。HOSについて出生前に確定的に調べる場合は、家系内で判明しているTBX5病的バリアントを対象に、絨毛または羊水を用いた遺伝学的検査を行うのが基本です[1]。
当院では、検査項目に応じてターゲット解析を取り入れたNIPTを提供しています。ダイヤモンドプランの56遺伝子検査は単一遺伝子疾患を対象とするスクリーニングですが、対象遺伝子に含まれないTBX5の病的バリアントを除外する検査ではありません。また、NIPTはあくまでスクリーニングであり、陽性結果に基づいて医学的判断を行う前には、絨毛検査や羊水検査などによる確定診断が必要です。
検査を受けたあとの不安に、一人で向き合う必要はありません。当院では、陽性であってもなくても、その後のフォローや必要な確定検査(羊水検査・絨毛検査)まで、遺伝専門医が終始責任をもって支援します。ご希望があれば、遺伝カウンセリングのなかで、検査で何がわかり何がわからないのかを、ご家族の価値観に沿って丁寧にご説明します。
心理社会的サポートと、ご家族の意思決定に寄り添う
上肢や手の機能的・審美的な形態の違いは、小児期から思春期にかけて、お子さんの自己肯定感や友人関係の形成に影響を及ぼすことがあります。外見の違いに対するいじめやスティグマを防ぎ、健やかな心の発達を支えるために、公認心理師や児童精神科医による早期からの心理的介入や、患者家族会などのピアサポートへの参加が、医療と並行してすすめられます。
また、HOSに罹患している女性が妊娠を希望・妊娠した場合は、妊娠に伴う血行動態の劇的な変化(心拍出量・循環血液量の増加)が、これまで代償されていた心不全や潜在的な不整脈を顕在化させる危険があります[5]。妊娠前に包括的な循環器評価を行い、妊娠中は産科・循環器・遺伝の各専門家による協働管理を敷くことが推奨されます[1]。EUROCATのデータでは、出生前に重大な構造異常として発見された症例のうち、約55%のご両親が妊娠の中断を、45%が継続を選択したと報告されており、この統計は出生前診断がご家族にもたらす計り知れない心理的負担と倫理的葛藤の深さを物語っています[2]。だからこそ、非指示的で継続的な心理的支援がなにより大切だと、私は考えています。
よくある質問(FAQ)
🏥 ネットの情報に疲れたら、一度専門医の話を聞きに来ませんか?
心臓と手の遺伝性疾患や、次のお子さんへの遺伝のご相談は、臨床遺伝専門医が運営するミネルバクリニックへ。カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。一人で抱え込まないでください。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
「患者のための医療を実現することを貫いています」
関連記事
参考文献
- [1] Holt-Oram Syndrome. GeneReviews® [Internet]. University of Washington, Seattle. 2004 Jul 20 [Updated 2025 Jul 31]. [NCBI Bookshelf NBK1111 / PMID 20301290]
- [2] Holt Oram syndrome: a registry-based study in Europe. Orphanet J Rare Dis. 2014. [PMID 25344219 / PMC4245183]
- [3] Familial heart disease with skeletal malformations. Br Heart J. 1960. [PMID 14402857 / PMC1017650]
- [4] Holt-Oram syndrome is caused by mutations in TBX5, a member of the Brachyury (T) gene family. Nat Genet. 1997. [PMID 8988164]
- [5] TBX5 genetic testing validates strict clinical criteria for Holt-Oram syndrome. Pediatr Res. 2005. [PMID 16183809]
- [6] Molecular basis of the clinical features of Holt-Oram syndrome resulting from missense and extended protein mutations of the TBX5 gene as well as TBX5 intragenic duplications. Gene. 2015. [PMID 25680289]
- [7] A gain-of-function TBX5 mutation is associated with atypical Holt-Oram syndrome and paroxysmal atrial fibrillation. Circ Res. 2008. [PMID 18451335]
- [8] Holt-Oram syndrome: clinical and molecular description of 78 patients with TBX5 variants. Eur J Hum Genet. 2019. [PMID 30552424 / PMC6460573]
- [9] Kong A, et al. Rate of de novo mutations and the importance of father’s age to disease risk. Nature. 2012;488(7412):471-475. [PMID 22914163 / PMC3548427]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






