

目次

アクロカロサル症候群(Acrocallosal syndrome/アクロカロサルしょうこうぐん、別名シンツェル症候群〔Schinzel症候群〕)は、脳の左右をつなぐ脳梁(のうりょう)の形成異常と、手足の多指趾症(たししょう、指やつま先が多い状態)、そして発達の遅れを組み合わせて示す、非常にまれな先天性の病気です。1979年にシンツェル医師が最初に報告し、2011年に主な原因がKIF7という遺伝子であることがわかりました。この記事では、どんな症状が出るのか、なぜ起こるのか、どう診断するのか、そして遺伝や再発率、出生前診断について、臨床遺伝専門医の視点から解説します。
Q. アクロカロサル症候群とは、どんな病気ですか?
A. アクロカロサル症候群(シンツェル症候群)は、脳梁(脳の左右をつなぐ神経の束)の欠損や形成不全、手足の多指趾症(特に親指・親趾の重複)、発達の遅れや知的障害を主な特徴とする、非常にまれな先天性の多発奇形症候群です。主な原因はKIF7遺伝子が両方とも変化することで、この遺伝子は細胞の「一次線毛(いちじせんもう)」というアンテナ状の器官で、体づくりの信号(ソニック・ヘッジホッグ経路)を調整しています。症状の重さには非常に幅があり、遺伝子の変化の種類だけから見通しを正確に決めることは、現時点ではできません。
- ➤主な特徴 → 脳梁の欠損・形成不全、多指趾症(親趾の重複など)、発達の遅れ・知的障害、筋緊張の低下
- ➤主な原因 → KIF7遺伝子の両アレル性変化(常染色体潜性〔劣性〕遺伝)。一部はGLI3遺伝子の変化でも似た症状が出る
- ➤病気の分類 → 一次線毛の異常による「線毛病(せんもうびょう、シリオパチー)」の一つ
- ➤頻度 → 100万人に1人未満とされる超希少疾患。報告例は歴史的にみて50例に満たない
- ➤遺伝と再発率 → KIF7型では次の妊娠で25%。診断が確定すれば出生前診断やPGT-M(着床前診断)も選択肢に
🧬 アクロカロサル症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | アクロカロサルしょうこうぐん/シンツェル症候群(Schinzel syndrome)。英語表記はAcrocallosal syndrome(ACLS/ACS) |
| 主な症状 | 脳梁の欠損・形成不全、多指趾症(特に親趾の重複)、発達の遅れ・知的障害、筋緊張の低下、特徴的な顔つき(大頭・前額突出・両眼の間隔が広い) |
| 原因遺伝子 | KIF7(主因・常染色体潜性)/一部はGLI3(新生突然変異による常染色体顕性型) |
| 病気の分類 | 一次線毛の機能異常による線毛病(シリオパチー)。ソニック・ヘッジホッグ経路の異常 |
| 頻度 | 100万人に1人未満(Orphanet推定)。報告例は歴史的にみて50例未満[13] |
| 診断 | 脳MRI、手足・顔つき・発達の評価に加え、KIF7・GLI3などを含む遺伝学的検査 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. アクロカロサル症候群とは ─ 名前が示す2つの特徴
アクロカロサル症候群という名前は、少しむずかしく見えますが、実は病気の特徴をそのまま表しています。「アクロ(acro-)」は手足の先端を、「カロサル(callosal)」は脳梁(callosum)を指します。つまり、手足の先端の異常と脳梁の異常という2つの柱を組み合わせて示す病気、という意味です。1979年にスイスの遺伝学者アルベルト・シンツェル医師が、後軸性多指症(こうじくせいたししょう)、親趾の重複、脳梁の欠損、大頭、重い発達の遅れという組み合わせを、新しい症候群として初めて報告しました[1]。このため、シンツェル症候群とも呼ばれます。
この病気は、生まれつき体のいくつもの部分に形の違いが同時に現れる「多発奇形症候群(たはつきけいしょうこうぐん)」に分類されます。中心となるのは、脳梁の形成異常、手足の多指趾症、そして知的障害を含む発達の遅れです。加えて、大頭(頭が大きい)、前額(ぜんがく、おでこ)の突出、両眼の間隔が広い(眼間開離〔がんかんかいり〕)といった、特徴的な顔つきをともなうことがよく知られています。1997年のクルテンスらは、それまでの症例を整理し、脳梁異常・特徴的な顔つき・発達の遅れ・多指趾症という4項目のうち3項目以上という実用的な目安を示しました[10]。ただしこれは、遺伝子診断が普及した現在において前向きに検証された国際的な診断基準ではなく、除外のための基準として使うべきではありません。
💡 用語解説:脳梁(のうりょう)とは
脳梁は、脳の右半球と左半球をつなぐ、たくさんの神経線維が集まった太い束です。左右の脳が情報をやりとりするための「橋」のような役割をしています。この橋が生まれつきできていない状態を脳梁欠損(脳梁無形成)、途中までしかできていない状態を脳梁低形成・形成不全と呼びます。アクロカロサル症候群では、この脳梁にさまざまな程度の異常がみられます。
頻度については、信頼できる大規模な疫学調査はまだありません。希少疾患のデータベースであるOrphanetは、有病率を100万人に1人未満と推定しています。これまでに報告された症例は歴史的にみて50例に満たないとされています[13]。ただし、これは「これまで論文になった症例の数」であって、現在の患者さんの総数や本当の頻度を示すものではありません。診断技術が進むにつれて、典型的でない軽い症状の方も見つかるようになってきています。
2. 主な症状 ─ 脳・手足・発達・顔つき
アクロカロサル症候群の症状は、大きく「脳の異常」「手足の異常」「発達の遅れ」「特徴的な顔つき」の4つに整理できます。ただし、すべての方に4つがそろうわけではなく、どの症状がどの程度出るかには大きな個人差があります。
脳の異常
最も特徴的なのが脳梁の形成異常です。完全に欠損している場合もあれば、一部だけできている場合、全体的に薄い場合など、程度はさまざまです。このほか、脳室(のうしつ、脳の中の空間)が広がる脳室拡大や水頭症(すいとうしょう)、脳の中や左右の脳の間にできる大きな嚢胞(のうほう、液体のたまった袋)、小脳虫部(しょうのうちゅうぶ)の形成不全などが報告されています。とくにKIF7が原因の場合、脳のMRIで臼歯徴候(きゅうしちょうこう、モラーツースサイン)という特徴的な所見がみられることがあります[2]。
💡 用語解説:臼歯徴候(モラーツースサイン)
脳の断面をMRIで撮影したとき、中脳(ちゅうのう)と小脳をつなぐ部分の形が、上から見た奥歯(臼歯)のように見える所見のことです。もともとはジュベール症候群という別の線毛病で有名になった所見ですが、アクロカロサル症候群でもみられることがあり、この2つの病気がつながっていることを示す手がかりになります。
手足の異常(多指趾症)
手足では、指やつま先が通常より多い多指趾症がみられます。足では親趾(おやゆび)の重複や、親指側に余分な指ができる軸前性(じくぜんせい)多指症が特徴的とされます。手では、小指側に余分な指ができる後軸性多指症が古典的です。左右で現れ方が違ったり、指どうしがくっつく合指症(ごうししょう)をともなったりすることもあります。
発達の遅れ・知的障害
全般的な発達の遅れや知的障害、体の力が入りにくい筋緊張低下がよくみられます。程度は軽いものから重いものまで幅広く、一部にはけいれん(てんかん発作)をともなう方もいます。ただし、発作の型や自然な経過について、系統的にまとめられたデータはまだ十分ではありません。
特徴的な顔つき
大頭、前額の突出、両眼の間隔が広い眼間開離などがよくみられます。加えて、鼻の付け根が平坦、耳の位置が低い、口蓋裂(こうがいれつ、上あごの割れ)などが報告されることもあります。これらの顔つきの特徴は、診断のきっかけになることがあります。
⚠️ 大切なポイント:症状のそろい方には幅がある
アクロカロサル症候群は、「4つの特徴がすべてそろわないと診断できない病気」ではありません。遺伝子検査で確定した方の中にも、典型的な多指趾症や脳梁の完全な欠損を欠く例が報告されています。逆に、脳梁や手足の形が典型的でも、遺伝子検査で原因がはっきりしないこともあります。一つの症状の有無だけで、この病気を決めつけたり除外したりはできません。
3. 原因遺伝子 ─ KIF7とGLI3
アクロカロサル症候群の主な原因は、KIF7遺伝子の変化です。2011年、プトゥーらの研究チームが、アクロカロサル症候群の患者さんで、両方のKIF7遺伝子に病的な変化(両アレル性変異)があることを突き止め、この病気の主要な分子原因として確立しました[2]。同じ研究で、より重症で胎児期に致死的となることが多い胎児致死性水頭症候群(ハイドロレサラス症候群)にもKIF7が関わることが示されました。
💡 用語解説:両アレル性変異と常染色体潜性(劣性)遺伝
遺伝子は、父由来と母由来の2本1組で持っています。この両方(両アレル)に病的な変化がそろって初めて発症するのが、常染色体潜性(じょうせんしょくたいせんせい、旧・劣性)遺伝です。片方だけに変化がある方は「保因者(ほいんしゃ)」と呼ばれ、通常は症状が出ません。KIF7型のアクロカロサル症候群は、この潜性遺伝の形をとります。
もう一つの原因遺伝子がGLI3遺伝子です。2002年にエルソンら、2013年にスペックスナイダーらが、それぞれ新生突然変異(de novo、精子や卵子ができる過程などで新たに生じた変化)によるGLI3の変化で、アクロカロサル症候群によく似た症状を示した例を報告しています[6][7]。ただし、GLI3はグレイグ頭蓋多合指趾症候群(GCPS)という別の病気の主な原因遺伝子でもあります。このため、GLI3の変化によるアクロカロサル症候群の症状は、「重症型のグレイグ頭蓋多合指趾症候群」として扱われることもあります[12]。
💡 用語解説:新生突然変異(de novo変異)
両親のどちらも持っていないのに、子どもに新しく生じた遺伝子の変化のことです。以前は「de novo(デノボ)」とそのまま呼ばれていましたが、日本語では新生突然変異と訳します。GLI3型では、この新生突然変異によって起こることが報告されています。
KIF7以外に、典型的な常染色体潜性のアクロカロサル症候群を起こす「第3の遺伝子」として、同じくらい確立したものは、現時点では確認されていません。一方で、KIF7は「アクロカロサル症候群だけの遺伝子」ではないという点が重要です。KIF7の変化は、胎児致死性水頭症候群2型、ジュベール症候群、さらには「知的障害+軽い脳梁の形成異常だけ」というごく軽い症状まで、幅広い病気を横断して引き起こすことがわかっています[4]。2012年のアリらは、大頭・多発性骨端異形成症・特徴的な顔つきをともなう常染色体潜性の症候群でも、KIF7の変化が原因となることを報告しており、KIF7が関わる病気の幅の広さを示しています[8]。一つの遺伝子が、複数の臨床像を生み出す典型例といえます。実際、2012年のプトゥーらの追加研究では、典型的な特徴を一部欠く症例にもKIF7関連のアクロカロサル症候群を広げ、ジュベール症候群との重なりを強調しました[3]。
4. なぜ起こるのか ─ 一次線毛とヘッジホッグ信号
アクロカロサル症候群を理解する鍵は、細胞の表面にある一次線毛(いちじせんもう、primary cilium)という、アンテナのような小さな突起にあります。一次線毛は、体づくりに欠かせない信号を受け取り、伝えるためのセンサーの役割を果たしています。この一次線毛の働きが損なわれることで起こる病気をまとめてシリオパチー(線毛病)と呼び、アクロカロサル症候群もその一つに位置づけられます。
💡 用語解説:ソニック・ヘッジホッグ(SHH)経路
胎児の体づくりの「設計図」を伝える、最も重要な信号のしくみの一つです。脳の正中(中央)構造、手足の前後の向き、顔の形などが、この信号の強さや場所によって決まります。この信号を細胞の中で正しく処理する舞台が、一次線毛の先端です。
KIF7遺伝子がつくるKIF7タンパク質は、キネシンという運搬にかかわるタンパク質の仲間(キネシン4型)です。ただし、KIF7は荷物を高速で運ぶ「モーター」というより、一次線毛の先端で微小管(びしょうかん)という骨組みの長さや形を整える調整役として働くことが、近年の研究でわかってきました。2014年のヒーらの研究では、KIF7が線毛の先端に集まり、微小管の伸びを抑えて、信号を正しく処理するための「整った先端の区画」をつくることが示されました[5]。
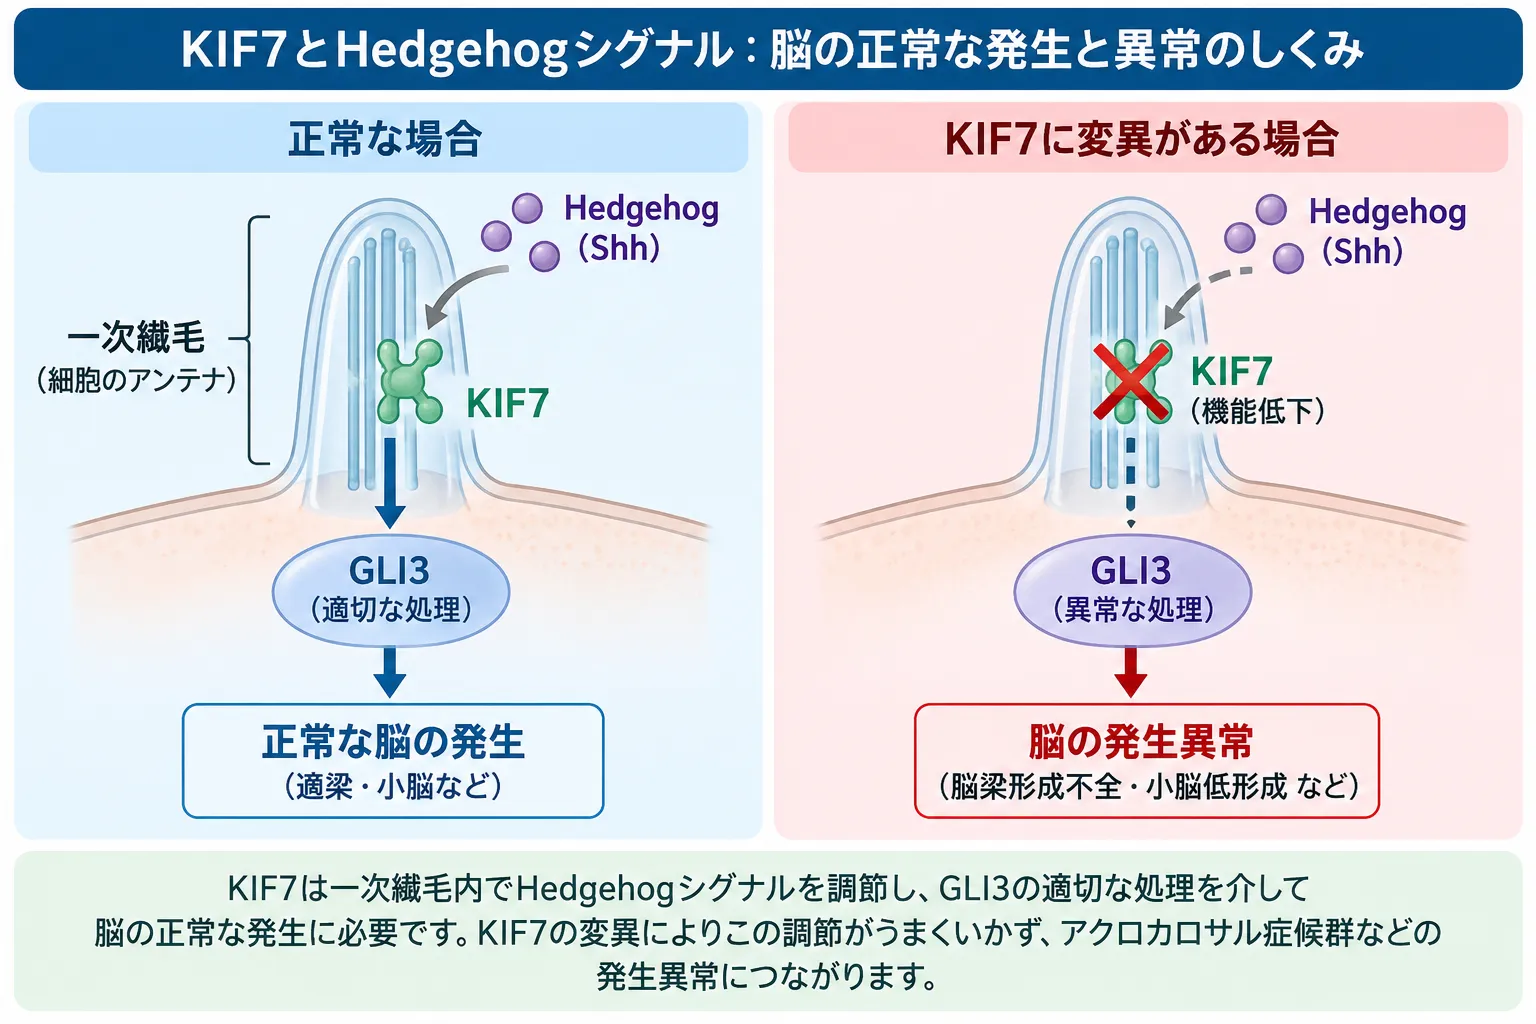
KIF7は一次線毛の先端区画を整え、Hedgehogシグナルに応じたGLI3などのGLI転写因子の適切な制御に関与します。KIF7の機能が低下すると一次線毛でのシグナル制御が乱れ、胎児期の脳や四肢などの発生に影響し、アクロカロサル症候群でみられる脳梁形成異常や多指趾症などにつながります。
KIF7が正しく働かないと、この先端の区画が乱れ、GLI3というタンパク質が正しく処理されなくなります。プトゥーらは、患者さんの組織を使った研究で、KIF7の異常によってGLIが調整する多くの遺伝子の働きが乱れ、GLI3の処理に障害が起きることを示しました[2]。ソニック・ヘッジホッグ信号のこの乱れが、脳の中央の構造、手足の前後軸、顔の形といった、胎児期のさまざまな体づくりの異常を一つに結びつける、中心的なしくみと考えられています。
5. 脳の画像所見 ─ MRIで何を見るか
病名に「脳梁(callosal)」とあるとおり、脳のMRIは診断の中心になります。ただし、単に「脳梁があるか・ないか」だけでなく、いくつもの点を系統的に評価することが大切です。
まず脳梁については、完全な欠損だけでなく、一部だけできている部分欠損、全体的に薄い低形成、形が整っていない形成異常まで、さまざまな程度がありえます。2015年のバラケらの報告では、KIF7の両アレル性変異があるのに、多指趾症などのはっきりした線毛病の所見を欠き、主な症状が知的障害と軽い脳梁の形成異常だけだった例が示されています[4]。つまり、脳梁が完全に欠損していなくても、この病気は否定できません。
後頭蓋窩(こうずがいか、脳の後ろ下側の空間)も重要な観察点です。KIF7が原因の場合、前述の臼歯徴候や小脳虫部の形成不全が比較的目立ちます。このほか、左右の脳の間にできる大きな嚢胞、皮質(脳の表面)の形成異常、水頭症・脳室拡大などが報告されています。2025年のチャウラとチャランによる新生児例では、完全な脳梁欠損、大きな半球間嚢胞、ダンディ・ウォーカー奇形、両側の小脳・虫部の形成不全が同時にみられました[11]。
⚠️ 画像だけでは診断が確定しないことも
先ほどのチャウラらの新生児例では、典型的な画像所見がそろっていたにもかかわらず、全エクソーム解析でKIF7を含む明確な原因の変化が見つかりませんでした[11]。これは、画像上のアクロカロサル症候群と、遺伝子で確定したKIF7型のアクロカロサル症候群が、完全に同じものではないことを示しています。画像・診察・遺伝子検査を組み合わせて、総合的に判断することが欠かせません。
6. 鑑別する病気 ─ 似た症状の見分け方
アクロカロサル症候群には、症状が重なる病気がいくつもあります。正確な診断のためには、これらとの見分けが重要です。
最も重要な鑑別は、グレイグ頭蓋多合指趾症候群(GCPS)です。大頭、眼間開離、軸前性の多合指症などがアクロカロサル症候群と重なり、GLI3の変化を持つ患者さんの一部は脳梁の異常や重い発達障害をともなうため、症状だけでの区別は困難です。前述のとおり、GLI3が原因の場合は「重症型のグレイグ頭蓋多合指趾症候群」として扱われることがあります[12]。同じGLI3が原因となるパリスター・ホール症候群も、鑑別に挙がります。
ジュベール症候群も非常に重要です。KIF7自体がジュベール症候群の原因遺伝子でもあり、遺伝子で確定したアクロカロサル症候群でも臼歯徴候が高い割合でみられます。このため、「臼歯徴候があるからアクロカロサル症候群ではない」という判断は誤りです。実務では、脳梁の形成異常や親趾の重複といったアクロカロサル症候群側の所見と、ジュベール症候群に典型的な後頭蓋窩の画像や全身の線毛病の所見を総合し、最終的には遺伝子の結果と合わせて、KIF7関連の病気の連続体として解釈するのが妥当です[4]。
胎児致死性水頭症候群(ハイドロレサラス症候群)は、同じKIF7スペクトラムの最も重い側に位置し、胎児期から著しい脳の奇形・水頭症、口蓋裂、多指趾などを示し、しばしば致死的です。このほか、メッケル症候群、口腔顔面指症候群、スミス・レムリ・オピッツ症候群、染色体の変化をともなう多指症・脳奇形症候群なども鑑別に挙がります。とくに出生前診断では、「脳梁の異常+多指趾」だけでアクロカロサル症候群と決めつけず、線毛病や染色体・コピー数の変化も含めて幅広く候補に残す必要があります。
🔍 主な鑑別疾患と手がかり
| 鑑別する病気 | 重なる特徴 | 見分けの手がかり |
|---|---|---|
| グレイグ頭蓋多合指趾症候群 | 大頭、眼間開離、多指趾、脳梁異常 | GLI3のヘテロ接合変異。多くは新生突然変異/常染色体顕性 |
| ジュベール症候群(KIF7型) | 臼歯徴候、発達の遅れ、筋緊張低下、多指趾 | ジュベール型の所見が前景。遺伝的には連続しており完全には二分できない |
| 胎児致死性水頭症候群 | 多指趾、脳奇形、KIF7が原因 | より重い胎児期の症状。しばしば周産期に致死的 |
| メッケル症候群など線毛病 | 多指趾、重い中枢神経の奇形 | 腎・肝の病変や脳瘤など、別の全身の線毛病パターン |
※鑑別は最終的に脳MRI・全身の診察・遺伝学的検査を総合して行います。
7. 診断の進め方 ─ 画像・診察・遺伝子検査
アクロカロサル症候群だけに特化した、根拠にもとづく診療ガイドラインは、現時点では確認されていません。以下は、これまでの報告例、KIF7・GLI3の分子遺伝学、そして先天性の脳奇形に対する一般的な遺伝診療を統合した、実務的な進め方です。遺伝子で確定した例でも典型的な症状を欠くことがあり、逆に典型的な形でも遺伝子検査で原因がはっきりしない例があることを踏まえています。
出生後の診断
生まれた後は、脳MRIが中心になります。脳梁の全体像、左右の脳の間の嚢胞、脳室、皮質、小脳虫部、脳幹の臼歯徴候、後頭蓋窩を系統的に評価します。あわせて、手足・顔つき・発達・神経の状態をていねいに評価します。
遺伝学的検査
非常に典型的な家系であればKIF7の解析から始めることもできます。実際、2015年のイビスラーらは、典型的なアクロカロサル症候群を示したチュニジア人の男児で、新たなKIF7の変化を同定し、KIF7が関わる病気の連続性をあらためて整理しました[9]。ただし現代の実務では、KIF7・GLI3に加えてジュベール症候群やメッケル症候群、口腔顔面指症候群に関連する遺伝子を含めた遺伝子パネル検査や、両親と本人の3人を同時に調べる全エクソーム/全ゲノム解析が効率的です。コピー数の変化や大きな構造の変化を見逃さない解析も必要です。当院でも、線毛病を対象とした繊毛病症候群(Ciliopathies)NGS遺伝子検査パネルや、ジュベール・メッケル症候群の遺伝子パネル検査を扱っています。
💡 用語解説:遺伝子検査の結果を読むときの注意(HGVS表記)
古い症例報告では、その当時の遺伝子の「読み方の基準(トランスクリプト)」を使っているため、変化の場所を表す記号(HGVS表記)が現在の標準と異なることがあります。臨床の検査では、必ず現行の標準(MANE/RefSeq)にもとづいて表記をそろえ直す必要があります。過去の論文の記号をそのまま使わないことが大切です。
出生前の診断
超音波検査では、多指趾、脳室拡大、水頭症、脳梁の形成異常などが手がかりになり、胎児MRIが脳の中央構造や後頭蓋窩の評価を補います。家系内で原因となる変化がすでにわかっている場合は、絨毛検査(じゅうもうけんさ)や羊水検査による遺伝子診断が可能です。ただし、明らかな画像上のアクロカロサル症候群でも全エクソーム解析で原因が見つからない例があるため、遺伝子検査が陰性でも、ただちに臨床的な診断を否定すべきではありません。
8. 遺伝と再発率 ─ 次の妊娠を考えるとき
再発率は、原因遺伝子によって大きく異なります。ここは、次の妊娠を考えるご家族にとって特に大切な情報です。
KIF7型(常染色体潜性)の場合
遺伝子検査で両方のKIF7に病的な変化が確定し、ご両親がそれぞれ1つずつ変化を持つ保因者である場合、それぞれの妊娠について、理論上、お子さんが発症する確率は25%、発症しない保因者となる確率は50%、変化を持たない確率は25%です。ご両親は通常、症状がありません。家系内の変化が確定すれば、出生前の遺伝子診断や、PGT-M(着床前遺伝学的検査、単一遺伝子疾患を対象とした受精卵の検査)を検討することもできます。
GLI3型(新生突然変異・常染色体顕性)の場合
報告された典型例では、新生突然変異によるヘテロ接合の変化で、遺伝の形は常染色体顕性(じょうせんしょくたいけんせい、旧・優性)です。ご両親の血液で変化が見つからなければ、次のお子さんへの再発率はKIF7の潜性の家系よりも大幅に低くなります。ただし、精子や卵子の一部にだけ変化が存在する「生殖細胞系列モザイク」を完全には否定できないため、「0%」とは言えません。発症された方ご自身がお子さんを持つ場合、変化を伝える確率は原理上50%です。
💡 用語解説:PGT-M(着床前遺伝学的検査)
体外受精で得られた受精卵の一部を調べ、家系内でわかっている特定の遺伝子の変化を持たない受精卵を選んで移植する方法です。単一遺伝子疾患が対象で、実施には日本産科婦人科学会の審査など、決められた手続きが必要です。適用できるかどうかは、原因となる変化が家系内で確定していることが前提になります。
これらの数字は理論上のものであり、実際のカウンセリングでは、確定した遺伝子の結果、ご家族の状況、価値観をふまえて、選択肢を一つずつ整理していきます。遺伝カウンセリングは、こうした情報を中立的な立場でお伝えし、ご家族自身が選択肢を検討するための場です。
9. ケアと見通し ─ 症状に応じた多職種のサポート
アクロカロサル症候群に対して、病気そのものを治す治療や、ランダム化比較試験、疾患に特化した管理ガイドラインは、現時点では確認されていません。したがって、ケアは症状に応じた多職種によるサポートが中心になります。中核となるのは、小児神経・臨床遺伝、発達支援・リハビリテーション、整形・手の外科であり、必要に応じて脳神経外科、眼科、耳鼻科、摂食チームなどが加わります。重症度の幅が非常に広いため、遺伝子名だけで一律の管理計画を決めるより、その方の臓器ごとの状態にもとづいて経過をみていくのが合理的です。
発達の面では、早い段階から理学療法、作業療法、言語・コミュニケーションの支援、個別の教育支援を検討します。けいれんがあれば脳波の評価と標準的な治療を、飲み込みや食事の困難があれば嚥下(えんげ)の評価と栄養面の対応を行います。水頭症や大きな嚢胞で頭の中の圧や神経の症状が問題になる場合には、脳神経外科の評価が必要になります。手足の多指趾症や親趾の重複、合指については、機能・歩行・靴の合わせやすさ・見た目・骨格の構造をふまえて、整形外科・形成外科による対応を検討します。これらは、アクロカロサル症候群だけの特別な手術法があるという意味ではなく、それぞれの形の違いに対して標準的な治療を適用する、という位置づけです。
🩺 院長コラム【同じ遺伝子でも、見通しは一つの数字にできない】
アクロカロサル症候群のように症例報告が限られる超希少疾患では、「この遺伝子だから、この経過をたどる」と単純には言えません。実際、2015年のバラケらの報告では、同じKIF7の遺伝子を短く途切れさせるタイプの変化を持つ3例が、古典的なアクロカロサル症候群、ジュベール症候群に近いもの、ほぼ脳梁の形成異常と知的障害だけ、というまったく異なる経過を示しました。
このような表現型の幅は、遺伝性疾患全般で重要な「同じ遺伝子でも変化の性質や個人差によって臨床像や対応が異なりうる」という考え方と共通します。だからこそ、遺伝子の変化の種類だけで見通しを決めつけず、その方の脳・手足・発達の状態を一つずつ評価することが大切です。診断名が確定するまでに時間を要する場合もあるため、正確な診断を土台に、脳・手足・発達などの状態を個別に評価し、利用可能な対応を整理していくことが重要です。
見通しについて最も大切なのは、「アクロカロサル症候群の予後」を単一の数字で示すことはできない、という点です。KIF7が関わる病気は、周産期に致死的となりうる胎児致死性水頭症候群の側から、典型的なアクロカロサル症候群、ジュベール症候群に近いもの、さらに軽い知的障害と脳梁の形成異常だけの例まで、連続しています。生存された方では発達の障害が長期的な主な課題となりますが、その重さは大きく異なります。寿命の中央値、成人期の合併症の割合、てんかんの累積発症率などの信頼できる自然経過のデータは、まだ確立されていません。
10. よくある誤解
誤解①「4つの特徴がそろわないと診断できない」
古典的には4項目中3項目という目安が使われてきましたが、遺伝子で確定した例でも典型的な多指趾症や脳梁の完全欠損を欠くことがあります。一つの症状の有無だけで除外はできません。
誤解②「臼歯徴候があればジュベール症候群だ」
臼歯徴候はジュベール症候群で有名ですが、KIF7型のアクロカロサル症候群でも高い割合でみられます。この2つの病気は遺伝的に連続しており、画像だけでは区別できません。
誤解③「遺伝子の変化の種類で見通しがわかる」
同じタイプのKIF7の変化でも、古典的な症状から、ほぼ脳梁の形成異常だけまで、経過は大きく異なります。変化の種類だけで予後を正確に予測することは、現時点ではできません。
誤解④「原因はKIF7だけ」
主因はKIF7ですが、GLI3の新生突然変異でも似た症状が出ます。逆に、画像上は典型的でも遺伝子検査で原因が見つからない例もあり、幅広い解析が必要です。
まとめ ─ 「スペクトラム」としてとらえる
現在のエビデンスから最も無理のない考え方は、アクロカロサル症候群を「固定された4つの徴候の病気」とみなすのではなく、KIF7に依存する一次線毛とソニック・ヘッジホッグ信号の異常を中心とした、体づくりの異常の連続体(スペクトラム)の一つの姿としてとらえることです。典型的な親趾の重複・多指趾症・脳梁の欠損・大頭は診断の強い手がかりですが、どれか一つが欠けても、KIF7が関わる病気を除外することはできません。逆に、同じ画像上のアクロカロサル症候群でもKIF7が陰性の例があり、GLI3、ほかの線毛病、コピー数や構造の変化、まだわかっていない要因も考える必要があります。
臨床的に最も役立つのは、脳MRIによる脳梁と後頭蓋窩の評価、手足・顔つきの正確な把握、KIF7とGLI3を含む幅広い遺伝子検査、そして両親を含めた確認を、一体として進めることです。一方で、自然経過、成人期の見通し、臓器合併症の頻度、遺伝子による予後予測については、依然として症例数が少なく、明確な数値を示せるだけのデータは確立されていません。だからこそ、正確な診断を土台に、その方に合わせたケアを一つずつ組み立てていくことが重要になります。
よくある質問(FAQ)
Q1. アクロカロサル症候群とは、どんな病気ですか?
脳梁(脳の左右をつなぐ神経の束)の欠損や形成不全、手足の多指趾症(特に親指・親趾の重複)、発達の遅れや知的障害を主な特徴とする、非常にまれな先天性の多発奇形症候群です。1979年にシンツェル医師が最初に報告したため、シンツェル症候群とも呼ばれます。主な原因はKIF7遺伝子の変化で、一次線毛の機能異常による線毛病の一つに位置づけられます。
Q2. 原因となる遺伝子は何ですか?
主な原因はKIF7遺伝子で、両方のKIF7に病的な変化がそろうこと(両アレル性変異)で発症します。これは常染色体潜性(劣性)遺伝の形をとります。このほか、GLI3遺伝子の新生突然変異でも、よく似た症状が出ることが報告されています。ただしGLI3が原因の場合は、重症型のグレイグ頭蓋多合指趾症候群として扱われることもあります。
Q3. 次の子どもにも遺伝しますか?
KIF7型(常染色体潜性)で、ご両親がそれぞれ保因者の場合、それぞれの妊娠でお子さんが発症する確率は理論上25%です。GLI3型(新生突然変異)の場合は、ご両親に変化がなければ再発率は大幅に低くなりますが、生殖細胞系列モザイクの可能性があるため0%とは言えません。家系内の変化が確定していれば、出生前診断やPGT-M(着床前診断)を検討することもできます。
Q4. どのように診断しますか?
脳MRIで脳梁や後頭蓋窩を系統的に評価し、手足・顔つき・発達の状態を診察します。あわせて、KIF7・GLI3などを含む遺伝子パネル検査や、両親と本人を同時に調べる全エクソーム/全ゲノム解析を行います。ただし、画像上は典型的でも遺伝子検査で原因が見つからない例があるため、遺伝子検査が陰性でも臨床的な診断をただちに否定すべきではありません。
Q5. 治療法はありますか?見通しはどうですか?
病気そのものを治す治療はまだありません。ケアは、発達支援、リハビリテーション、けいれんへの対応、手足の外科的対応など、症状に応じた多職種のサポートが中心になります。見通しは非常に幅が広く、単一の数字で示すことはできません。遺伝子の変化の種類だけから予後を正確に予測することは、現時点ではできないため、その方の状態を一つずつ見ていくことが大切です。
🏥 遺伝子や染色体に関わる検査のご相談
脳梁の形成異常や多指趾症、遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Postaxial polydactyly, hallux duplication, absence of the corpus callosum, macrencephaly and severe mental retardation: a new syndrome? Helv Paediatr Acta. 1979. [PubMed 457430]
- [2] KIF7 mutations cause fetal hydrolethalus and acrocallosal syndromes. Nat Genet. 2011. [PubMed 21552264]
- [3] Novel KIF7 mutations extend the phenotypic spectrum of acrocallosal syndrome. J Med Genet. 2012. [PubMed 23125460]
- [4] The many faces of KIF7. Hum Genome Var. 2015. [PMC4785560]
- [5] The kinesin-4 protein Kif7 regulates mammalian Hedgehog signalling by organizing the cilium tip compartment. Nat Cell Biol. 2014. [PubMed 24952464]
- [6] De novo GLI3 mutation in acrocallosal syndrome: broadening the phenotypic spectrum of GLI3 defects and overlap with murine models. J Med Genet. 2002. [PMC1735022]
- [7] A de novo GLI3 mutation in a patient with acrocallosal syndrome. Am J Med Genet A. 2013. [doi:10.1002/ajmg.a.35874]
- [8] A mutation in KIF7 is responsible for the autosomal recessive syndrome of macrocephaly, multiple epiphyseal dysplasia and distinctive facial appearance. Orphanet J Rare Dis. 2012. [PMC3492204]
- [9] Novel KIF7 Mutation in a Tunisian Boy with Acrocallosal Syndrome: Case Report and Review of the Literature. Mol Syndromol. 2015. [PMC4662294]
- [10] Acrocallosal syndrome in an Algerian boy born to consanguineous parents: review of the literature and further delineation of the syndrome. Am J Med Genet. 1997. [PubMed 9066878]
- [11] Acrocallosal syndrome: Classical findings in a case report with a literature review. Case Rep Clin Radiol. 2025. [doi:10.25259/CRCR_143_2023]
- [12] Acrocallosal syndrome. MedlinePlus Genetics. [MedlinePlus]
- [13] Acrocallosal syndrome. Orphanet. ORPHA:36. [Orphanet]






