

目次
- 1 1. 脳梁欠損症・形成不全(ACC)とは
- 2 2. 脳梁はどうやってつくられるのか ─ 軸索が正中線を越える旅
- 3 3. ACCの原因と遺伝 ─ 染色体から単一遺伝子まで
- 4 4. 出生前診断と検査の進め方
- 5 5. 画像診断でわかること ─ 特徴的なサインと鑑別
- 6 6. 合併しやすい正中線のクモ膜嚢胞
- 7 7. 孤発性ACCの発達と予後 ─ 多くは標準範囲に育つ
- 8 8. 高次の社会的な力と自閉スペクトラム症(ASD)との重なり
- 9 9. なぜ知能は保たれるのか ─ 脳の代償と可塑性
- 10 10. よくある誤解
- 11 まとめ ─ 「橋がない」だけでは語りきれない
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

脳梁欠損症・脳梁形成不全(のうりょうけっそんしょう・のうりょうけいせいふぜん)、英語でAgenesis of the Corpus Callosum(ACC/エーシーシー)は、左右の大脳半球をつなぐ最大の連絡路である「脳梁」の一部または全部が、生まれつきできていない状態です。胎児の超音波や胎児MRIで見つかることが多く、ご家族にとっては「知能や発達はどうなるのか」が最も気がかりな点だと思います。この記事では、脳梁がどうやってつくられるのか、なぜ形成されないことがあるのか、どんな検査で原因を調べるのか、そして単独で起こる「孤発性ACC」の多くは知能が正常範囲に育つ一方、複雑な社会的な力に特有の弱さが出やすいことまでを、遺伝専門医の視点でわかりやすく整理します。
Q. 脳梁欠損症・形成不全(ACC)とは何ですか?まず結論だけ知りたいです
A. ACCとは、左右の大脳半球をつなぐ最大の神経線維の束「脳梁」が、生まれつき一部または全部できていない状態です。ヒトの脳の先天的な形成異常のなかでは頻度の高いものの一つで、染色体の変化・単一の遺伝子の変化・胎内環境など原因はさまざまです。ほかに異常を伴わない「孤発性ACC」では、追跡研究の多くで7割前後が標準範囲の知能・発達を示します。一方で、成長して社会が求める課題が高度になると、情報処理の速さや相手の気持ちを読む力に特有の弱さが表面化しやすく、自閉スペクトラム症(ASD)と重なる特徴が知られています。
- ➤正体 → 左右の脳をつなぐ「脳梁」が生まれつき一部または全部欠けている状態(完全欠損と部分欠損がある)
- ➤原因 → 染色体異常・単一遺伝子の変化・胎内感染や環境要因など多彩。遺伝的要因は全体の約3〜4.5割で見つかる
- ➤検査 → 胎児MRIで精査し、染色体マイクロアレイ(CMA)→エクソーム検査(WES)と段階的に原因を探る
- ➤孤発例の予後 → 他の異常を伴わなければ、多くは知能・運動が標準範囲に育つ
- ➤注意点 → 学童期に「知能は正常」でも、思春期以降に社会的な力の弱さが出やすく、長期の見守りが大切
🧬 脳梁欠損症・形成不全(ACC)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | のうりょうけっそんしょう/のうりょうけいせいふぜん。英語 Agenesis of the Corpus Callosum(ACC)。完全欠損と部分欠損(低形成/hypogenesis)に分かれる |
| 脳梁とは | 左右の大脳半球をつなぐ最大の白質線維束。およそ2億本の神経線維からなる[1] |
| 頻度 | 報告により幅があり、一般集団で出生1万人あたり1.8人程度から、神経発達に問題のある小児では1万人あたり230〜600人まで[2] |
| 主な原因 | 染色体異常・単一遺伝子の変化・胎内感染・環境要因など。遺伝的要因は約30〜45%で同定される[2] |
| 分類 | 他の異常を伴わない孤発性(isolated)と、他の奇形や全身症状を伴う複合性・症候性(complex/syndromic) |
| 診断 | 妊娠中期の超音波で疑い、胎児MRIで精査。出生後は血液を用いた染色体・遺伝子検査を追加 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. 脳梁欠損症・形成不全(ACC)とは
脳梁(のうりょう/Corpus Callosum)は、左右の大脳半球をつなぐ、脳のなかで最も大きな神経線維の束です。およそ2億本もの軸索(じくさく=神経細胞から伸びる長い突起)が左右の半球を橋渡ししていて[1]、感覚や運動の情報をまとめたり、左右の脳が協力して複雑な考えごとや社会的なやりとりを行うための土台になっています。脳梁欠損症・形成不全(ACC)は、この橋がまるごと、あるいは一部だけできていない状態を指します。
ACCは、ヒトの脳に起こる先天的な形成異常のなかでは、比較的頻度の高いものの一つです。ただし報告される頻度には大きな幅があります。一般集団では出生1万人あたり1.8人程度と報告される一方、何らかの神経発達の問題を抱える小児のグループでは1万人あたり230〜600人(およそ1〜3%)まで跳ね上がります[2]。生涯にわたって症状が出ないまま気づかれない例もあるため、実際の頻度はこれより高い可能性があります。
💡 用語解説:完全欠損と部分欠損(低形成)
脳梁が丸ごとない状態を「完全欠損(complete ACC)」、一部だけできていない状態を「部分欠損(partial ACC)」または「低形成(hypogenesis/ていけいせい)」と呼びます。脳梁は前から後ろへと順番につくられるため、途中で形成が止まると、後ろ側(膨大部)が欠ける部分欠損になりやすいという特徴があります。
臨床的にとても大切なのが、ACCが「単独で起こるタイプ」と「他の異常を伴うタイプ」に分かれることです。脳梁の欠損だけがみられる場合を孤発性ACC(isolated ACC)、ほかの脳の奇形や全身の先天異常を伴う場合を複合性・症候性ACC(complex / syndromic ACC)と呼びます[1]。この区別は、その後の発達の見通し(予後)を考えるうえで最も重要な分かれ道になります。どちらに当てはまるかを丁寧に見極めることが、出生前・出生後の評価の出発点です。
2. 脳梁はどうやってつくられるのか ─ 軸索が正中線を越える旅
脳梁ができあがるには、神経細胞がただ増えるだけでは足りません。細胞が正しい運命を決め、グリア細胞(神経細胞を支える細胞)と協力し合いながら、軸索が脳の真ん中の境界線(正中線/せいちゅうせん)を正確に越えて反対側へ渡るという、いくつもの精密な段階を踏む必要があります[3]。
胎児の脳梁は、在胎74日目(およそ妊娠10週)ごろから形成が始まります。大脳皮質から伸びた軸索は妊娠11〜12週ごろに正中線を越え始め、在胎115日目には基本的な交差が完了し、18〜20週ごろには大人に近い形になります[1]。脳梁は原則として前から後ろへと順番につくられるため、途中で発生が妨げられると、後ろ側の膨大部(ぼうだいぶ)や吻部(ふんぶ)が欠ける部分欠損になることが多いのです。
道案内をする2つの分子シグナル
軸索が迷子にならず正しく反対側へ渡るためには、正中線にある特定のグリア細胞が「足場」を用意し、さらに「こっちへ来なさい(誘引)」「そっちへ行ってはいけません(反発)」という分子の道案内が必要です[3]。代表的なのが次の2つの仕組みです。
一つめはSlit-Robo(スリット・ロボ)経路という「反発」の仕組みです。正中線のグリア細胞から分泌されるSlit2は、脳梁の軸索が下の方(基底核や中隔)へ迷い込むのを防ぎ、正しい経路へと通り道を絞り込みます。もう一つはNetrin-DCC(ネトリン・ディーシーシー)経路という「誘引」の仕組みで、軸索の先端を正中線へと引き寄せます[3]。実際、ヒトでもNetrinの受け手であるDCC遺伝子の変化が、他の異常を伴わない孤発性のACCを起こすことが報告されています[4]。「引き寄せる力」と「押し返す力」のバランスが崩れると、脳梁の形成不全につながるのです。
プロブスト束 ─ 行き場を失った軸索の束
この道案内がうまく働かないと何が起きるのでしょうか。動物実験では、Slit/RoboやNetrin/DCCの働きが失われると、軸索は反対側へ渡れず、正中線に沿って前後方向に走る迷走した線維の束をつくることが知られています。これがプロブスト束(Probst bundles)と呼ばれる構造です[3]。MRIでプロブスト束が見えるかどうかは、脳梁がどの段階でつくられなくなったのかを推測する手がかりになります。
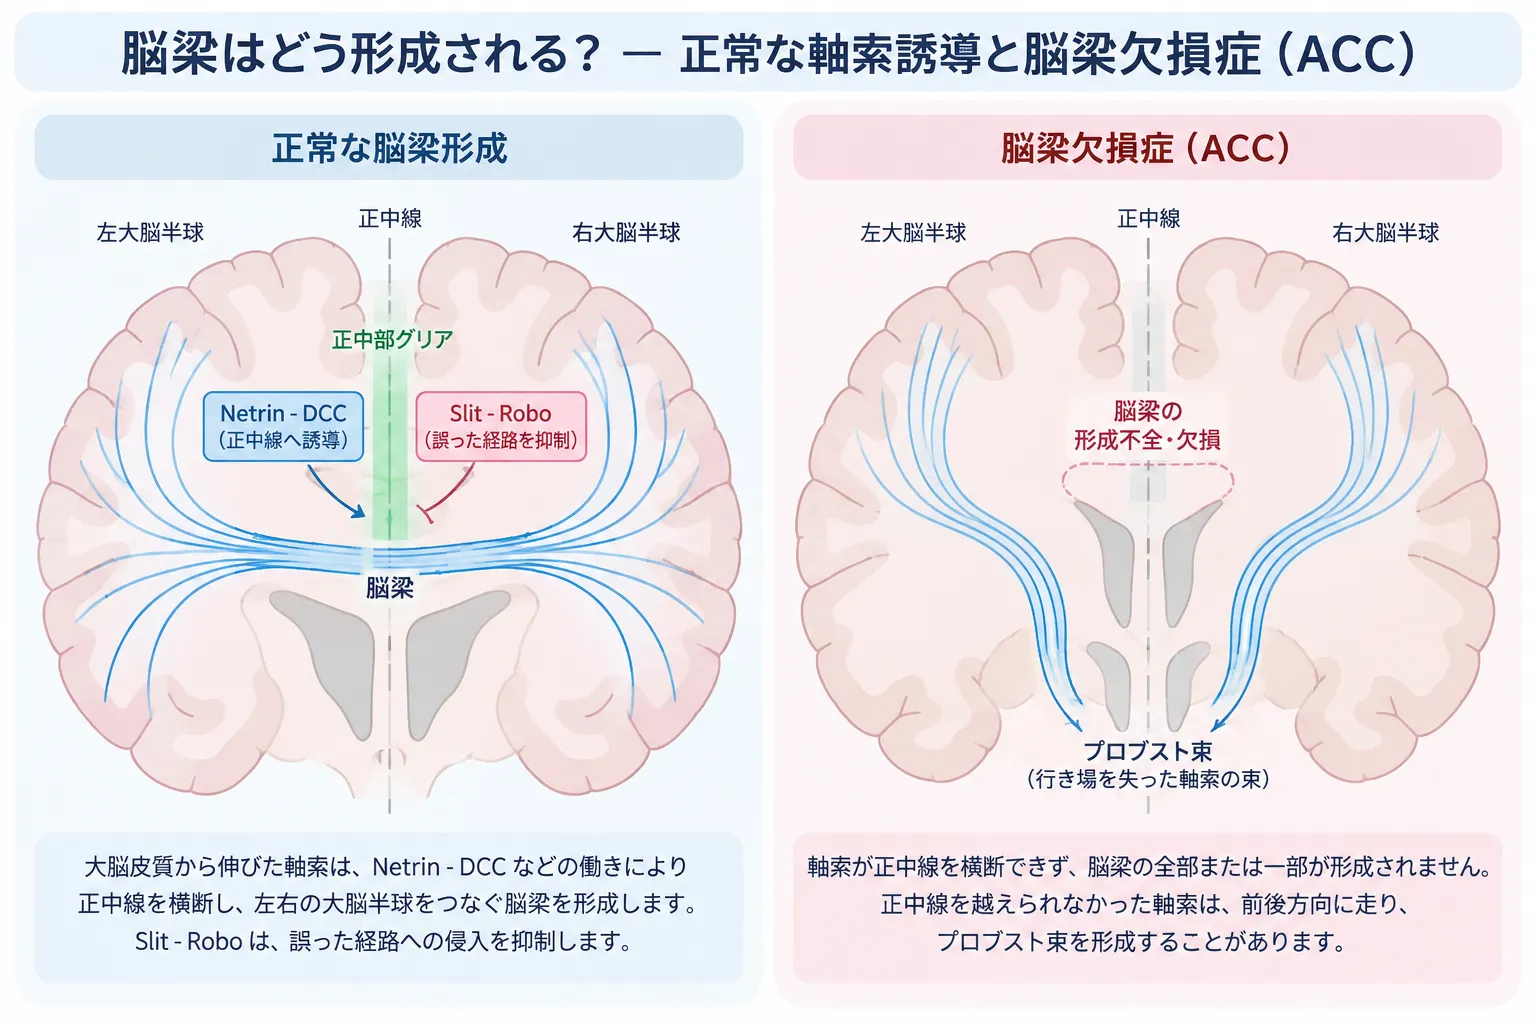
図:正常な脳梁形成と脳梁欠損症(ACC)の比較。正常では、大脳皮質から伸びた軸索がNetrin-DCCなどの誘導シグナルとSlit-Roboによる経路制御を受けながら正中線を横断し、左右の大脳半球をつなぐ脳梁を形成します。ACCではこの過程が障害され、脳梁の全部または一部が形成されません。正中線を越えられなかった軸索は前後方向へ走り、プロブスト束を形成することがあります。
🩺 院長コラム【「一本の橋」ではなく「精密な配線工事」】
脳梁というと「左右の脳をつなぐ一本の橋」とイメージされがちですが、実際には2億本の配線が、決められた順番で、決められた相手に正確につながる大工事です。臨床遺伝専門医として遺伝子の働きを読むとき、私がいつも意識するのは、「一つの結果には、たくさんの分子の段階が積み重なっている」ということです。脳梁ができないという一つの所見の裏には、道案内の分子、足場のグリア細胞、軸索の設計図など、実に多くの登場人物がいます。だからこそ、原因は一つではなく多彩で、見通しも一律ではないのです。
3. ACCの原因と遺伝 ─ 染色体から単一遺伝子まで
ACCの原因はとても多彩です。遺伝子の変化のほか、妊娠中期の血流障害・低酸素、TORCH感染症(トキソプラズマ・風疹・サイトメガロウイルスなどの胎内感染)、母体の過度な飲酒による胎児性アルコール症候群、フェニルケトン尿症などの代謝の病気が関わることがあります。そして、全体の約30〜45%で、何らかの遺伝的な原因が同定されます[2]。裏を返せば、現在の技術でも原因がはっきりしない例が一定数残る、ということでもあります。
まず染色体を調べる ─ 染色体マイクロアレイ(CMA)
ACCのあるお子さんの一部では、染色体の異常がみつかります。代表的なのは18トリソミーや13トリソミーといった数の異常です。近年は、従来の顕微鏡による染色体分析に代わって、染色体マイクロアレイ(CMA)という、より細かな「欠けや重なり(コピー数変化)」を調べる検査が第一線で使われるようになりました[1]。ある特定の染色体領域の欠失や重複が、ACCと関連することが報告されています。
次にエクソーム検査(WES)へ ─ 診断率が大きく上がる
胎児の超音波でACCが疑われ、CMAで異常が見つからなかった場合、次の一手として全エクソーム検査(WES)(タンパク質の設計図にあたる部分をまとめて調べる検査)を行うと、診断率が大きく上がることが、複数の研究をまとめたメタ解析で示されています。CMAで陰性だった出生前のACC 268例をまとめた解析では、WESの追加で全体の43%に病的な遺伝子の変化が見つかりました[5]。
💡 用語解説:合併する異常があるほど診断率が上がる
同じメタ解析では、診断率は合併する異常の有無で大きく変わりました。頭以外の体の異常を伴うACCで55%、他の脳神経系の異常を伴うACCで43%と高く、他に所見のない「孤発性ACC」でも32%で単一遺伝子の変化が同定されています[5]。つまり、孤発性に見える場合でも、原因遺伝子が隠れていることは珍しくありません。
ACCを合併しやすい代表的な症候群
ACCは、数多くの先天性症候群の一部としても現れます。以下は代表的な関連疾患と原因遺伝子です。難しい病名が並びますが、「脳梁の欠損は、しばしば全身の症候群の一つの部分症状として現れる」という点を押さえていただければ十分です。
🧬 ACCを合併しやすい代表的な症候群
| 疾患・症候群 | 遺伝形式・原因遺伝子 | 特徴 |
|---|---|---|
| アイカルディ症候群 | X連鎖優性が示唆される(原因遺伝子は未確定) | ほぼ女児のみに発症。ACC・網脈絡膜のラクナ・点頭(てんとう)てんかんの三徴が特徴 |
| アペルト症候群 | 常染色体優性/FGFR2 | 頭蓋骨縫合早期癒合・合指症・中顔面の低形成。ACCを合併することがある |
| モワット・ウィルソン症候群 | 常染色体優性/ZEB2(旧称ZFHX1B) | ACC・ヒルシュスプルング病・先天性心疾患・知的障害など |
| アンドレマン症候群(HMSN/ACC) | 常染色体劣性/SLC12A6 | 進行性の感覚運動ニューロパチーとACCを合併。筋緊張低下・無反射・知的障害[10] |
| X連鎖性滑脳症(XLAG) | X連鎖/ARX | 男児でACCと滑脳症(かつのうしょう)を呈する |
※アイカルディ症候群は、名称の似た「エカルディ・グティエール症候群(Aicardi-Goutières症候群)」とは別の病気です。混同にご注意ください。
💡 遺伝カウンセリングで大切になる「再発率」
ACCは原因によって遺伝の伝わり方が異なるため、次のお子さんでの再発の確率(再発率)も変わります。たとえば新たに生じた変化(新生突然変異=de novo)であれば再発率は低い一方、常染色体劣性やX連鎖の場合は一定の確率で繰り返すことがあります。だからこそ、原因を丁寧に調べることが、その後の見通しを考えるうえで役立ちます。
4. 出生前診断と検査の進め方
ACCの多くは、妊娠中期の超音波スクリーニング(在胎16〜24週)で、間接的なサインから疑われます。ただし、ふだんの横断面の観察だけでは脳梁があるかどうかを直接確かめるのが難しいため、正中の縦断面や3D超音波、そして胎児MRIによる精密検査が欠かせません。
検査の進め方は、大まかに「胎児MRIで脳の形をくわしく見る → 染色体マイクロアレイ(CMA)で染色体を調べる → 必要に応じてエクソーム検査(WES)で単一遺伝子を調べる」という流れになります。出生前と出生後で使える検体が異なり、出生前は羊水・絨毛、出生後は血液を用いる点も押さえておきたいところです。原因を段階的に絞り込むことで、より正確な見通しと、ご家族に合わせた遺伝カウンセリングが可能になります[5]。
5. 画像診断でわかること ─ 特徴的なサインと鑑別
画像では、ACCは脳室(脳の中の空間)の形の変化として、いくつかの特徴的なサインを示します。専門的な用語が続きますが、これらは「脳梁がないと脳室の形がこう変わる」という目印だと考えてください。
🔎 ACCで見られる代表的な画像所見
鑑別が大切な2つの前脳の異常
脳梁の欠損や菲薄化(ひはくか=薄くなること)を示す病気のなかには、予後の大きく異なるものがあり、しっかり区別する必要があります。とくに大切なのが、全前脳胞症(ぜんぜんのうほうしょう)と中隔視神経形成異常症(ドモルシア症候群)です[1]。
全前脳胞症は、胎生期に前脳(大脳半球)が左右にうまく分かれない病気で、透明中隔の欠如や単一の大きな脳室、多くは顔面の奇形を伴います。一方、中隔視神経形成異常症は、透明中隔の欠如・視神経の低形成・下垂体機能の異常を三徴とし、ACCと異なり大半の症例で脳梁自体は存在します。出生後の眼科的評価や内分泌(ホルモン)評価が確定診断に欠かせません。胎児MRIは、こうした類縁疾患との鑑別と、皮質形成異常などの合併の評価に、大きな力を発揮します。
6. 合併しやすい正中線のクモ膜嚢胞
ACCの経過のなかで比較的多くみられる合併症が、大脳の左右の割れ目にできるクモ膜嚢胞(のうほう=液体のたまった袋)です。嚢胞は胎児期から乳幼児期にかけて急に大きくなることがあり、水頭症・頭蓋内圧の亢進・大頭症・難治性てんかん・発達の遅れの原因になることがあるため、慎重な経過観察が必要です[1]。
嚢胞が脳室とつながっているタイプと、つながっていないタイプに分けて考えられ、なかでも皮質形成異常(多小脳回など)を伴うタイプは、前に述べたアイカルディ症候群に多くみられ、重い知的障害やてんかんと強く関連します。逆に、そうした皮質異常を伴わない嚢胞では、認知機能が正常〜境界域にとどまる例も少なくないことが知られています[1]。大きな嚢胞による圧迫症状に対しては、体内に管を留置せずに髄液の流れを作り直す低侵襲な内視鏡手術(開窓術)が選択肢になることがあります。治療方針は症例ごとに大きく異なるため、脳神経外科と連携した個別の判断が必要です。
7. 孤発性ACCの発達と予後 ─ 多くは標準範囲に育つ
ご家族にとって最も知りたいのは、やはり「知能や発達はどうなるのか」だと思います。ここは出生前カウンセリングでも最も難しい部分ですが、大切な事実があります。染色体異常も、ほかの脳や臓器の形の異常も伴わない孤発性ACCのお子さんは、その後の追跡調査で、およそ65〜75%が標準範囲または良好な神経発達を示すことが、複数の前向き研究やメタ解析で一貫して示されています。重い障害は少数ですが、軽度〜中等度の課題を含め転帰には幅があります[13]。
一方、複合性・症候性のACC(ほかの異常を伴うタイプ)では状況が異なり、運動発達の遅れやてんかん、重い認知障害の頻度が高くなります。とくに先天性心疾患などの多臓器の異常を合併する場合、見通しは慎重に考える必要があります。孤発性か複合性かの区別が、そのまま予後の大きな分かれ道になるのです。
💡 出生前に「孤発性」と言われても油断は禁物
出生前に「孤発性ACC」と判断されても、出生後の詳しい評価や成長にともなって、実は複合性だったと判明することがあります。画像で見えなかった小さな所見や、発達の過程で明らかになる特徴もあるためです。診断がついた時点の情報だけで先を決めつけず、成長段階に応じて評価を重ねていく姿勢が大切です。
乳幼児期の孤発性ACCでは、生後6か月ごろにコミュニケーションの遅れ、12〜18か月ごろに運動や日常生活スキルの遅れがみられることがあります。発達上の課題がみられる場合には、理学療法・作業療法・言語療法など、個々の課題に応じた早期支援が検討されます。
「コア・シンドローム」 ─ 保たれる力と、伸び悩む力
総合的なIQが正常範囲に育つ孤発性ACCのお子さんでも、成長して学童期・思春期・成人期へと進み、日常や社会で求められる課題が高度になるにつれて、特有の弱さが表面化してくることがあります。研究では、一般的なIQ・基本的な語彙や文法・片手の運動・基礎的な暗記といった土台となる力はよく保たれている一方で、複雑な状況での情報処理の速さ・新しい問題を解く力・相手の意図を読む力といった高度で複雑な力が特に伸び悩むという、特徴的なプロファイルが示されています[6]。これはACCに特有の認知特性で、主に次の3つの柱にまとめられます。
情報伝達の低下両手の協調運動が苦手
速度の低下複雑な手順に時間
解決の困難未経験の状況に弱い
具体的には、左右の視野で見たものを統合するのが難しかったり、自転車・楽器・ボールのキャッチのように両手の緻密な協調を要する動作がぎこちなくなったりします。また、多くの手順を含む指示を素早くこなすのに時間がかかり、過去の経験に頼れない全く新しい状況での柔軟な問題解決が苦手になります[6]。「知能テストの点は悪くないのに、複雑な場面になると急に難しくなる」という、一見わかりにくい特徴なのです。
8. 高次の社会的な力と自閉スペクトラム症(ASD)との重なり
近年、孤発性ACCの研究で最も注目されているのが、社会性や情動の力への影響です。一般的な知能テストでは見つけにくいこれらの弱さは、生活の質や社会への適応に直結します。
孤発性ACCの多くの方は、語彙や基本的な文法は健常の方と同じくらい保たれているのに、社会的なコミュニケーションで特有の難しさを抱えます。言葉の「文字どおりでない意味」(たとえ・皮肉・ユーモア・冗談)を理解したり、話し手の声のトーンから気持ちを正確に読み取ったりするのが、とても苦手なのです[6]。加えて、複雑な状況で相手の意図や感情を推測する「心の理論(Theory of Mind)」が弱く、自分の感情を認識して言葉にするのが難しい「アレキシサイミア(失感情症)」の傾向も認められます[11]。
💡 用語解説:メタ認知と自己認識のずれ
メタ認知とは「自分の考えや行動を客観的に見つめる力」です。ACCの方では、家族など周囲は「行動の調整や段取りに大きな困りごとがある」と評価しているのに、ご本人は「自分には問題がない」と感じている、という自己と他者の認識のずれが報告されています[12]。このずれは、対人関係のトラブルや、支援につながりにくさの背景になることがあります。
こうした「心の理論の弱さ」「たとえやユーモアの理解の難しさ」「社会的文脈の読み違え」といった特徴は、自閉スペクトラム症(ASD)の特徴と非常によく似ています。実際の調査では、孤発性ACCの成人・思春期の方の約3分の1が自閉症の診断基準を満たし、もう3分の1が社会性やコミュニケーションの弱さを示すと報告されています[6]。また、自閉症指数(AQ)によるスクリーニングでは、小児の45%・思春期の35%・成人の18%が自閉症特性のスクリーニング閾値を超えたという報告もあります[7]。脳梁という左右をつなぐ巨大な連絡路の欠如が、自閉症で問題となる「自己と他者の心を扱う力」の難しさに、共通する神経の土台を与えている可能性が示唆されています[6]。
9. なぜ知能は保たれるのか ─ 脳の代償と可塑性
これほど大きな連絡路がまるごと欠けているのに、なぜ孤発性ACCの多くの方は基本的な知能や運動を正常に獲得できるのでしょうか。その答えは、発達中の脳がもつ驚くべき神経可塑性(かそせい=配線を柔軟に組み替える力)にあります。
安静時の脳の活動をみる機能的MRI(rs-fMRI)を用いた研究では、脳梁が完全に欠けている孤発性ACCの成人の脳でも、左右の半球にまたがる典型的なネットワークが、健常の方とほぼ同じように保たれ、同期していることが確認されました[8]。
この現象には、発達期に形成される代替的な神経経路や機能的ネットワークの再編成が関与すると考えられています。実際、脳梁を欠く一部の方では、通常とは異なる白質路(いわゆる異所性の交連路)と機能的結合が確認され、半球間の情報伝達を支える可能性が画像研究で示されています[9]。
💡 代償には「容量の限界」がある
ただし、この代償の仕組みには限界(ボトルネック)があります。脳梁欠損では、単純でよく学習された課題よりも、新規性が高く複雑で、情報処理速度や半球間統合を強く要する課題で困難が目立ちやすいことが報告されています。これは、代替的なネットワークが形成されても、脳梁が担う高速・大容量の半球間統合を完全には置き換えられない可能性を示すものと考えられています[6]。
10. よくある誤解
誤解①「脳梁がないと必ず重い障害になる」
他の異常を伴わない孤発性ACCでは、多くが標準範囲の知能・発達に育ちます[6]。重い障害を示すのは一部で、孤発性か複合性かで見通しは大きく変わります。
誤解②「知能が正常なら心配いらない」
IQが正常でも、複雑な社会的な力(相手の気持ちを読む・たとえを理解する)に弱さが出やすく、思春期以降に表面化することがあります[6]。長期の見守りが大切です。
誤解③「ACCと自閉症は無関係」
孤発性ACCの約3分の1が自閉症の診断基準を満たすなど、ASDと重なる特徴が知られています[6]。脳梁の欠如が社会的認知の土台に関わる可能性が示されています。
誤解④「原因はわからないことが多い」
むしろ検査は進歩しています。CMAに加えてエクソーム検査を行うと、孤発性でも約32%、合併異常があれば最大55%で原因が同定されます[5]。
まとめ ─ 「橋がない」だけでは語りきれない
脳梁欠損症・形成不全(ACC)は、単なる「脳の橋の欠如」という解剖の記述にとどまらず、分子レベルの道案内シグナル、遺伝子の変化、胎内環境まで、多彩な原因が絡み合う発生学的なスペクトラム疾患です。近年のエクソーム検査(WES)の導入は、これまで原因不明とされてきた例の多くで単一遺伝子の変化を明らかにし、より正確な見通しと、ご家族に合わせた遺伝カウンセリングを可能にしました[5]。画像診断の進歩は、予後の大きく異なる全前脳胞症や中隔視神経形成異常症との鑑別を支えています。
最も心に留めておきたいのは、孤発性ACCが示す、逆説に満ちた姿です。脳は欠けた脳梁を補うために別の連絡路を発達させ、驚くべき可塑性で基本的な知能や運動を保ちます[8]。一方で、複雑で新規性の高い課題では、処理速度・心の理論・言葉の含意の理解・メタ認知といった、自閉スペクトラム症と重なる高次認知・社会認知上の弱さが表面化することがあります[6]。したがって、学童期に「知能が正常範囲」という評価だけで安心せず、成長段階に応じた注意深い見守りと、社会的スキル・コミュニケーションへの長期的な支援を続けることが大切です。正確な診断に基づいて次の一歩を選べるよう、遺伝の観点からの情報整理が役立ちます。
よくある質問(FAQ)
Q1. 脳梁欠損症・形成不全(ACC)とは何ですか?
左右の大脳半球をつなぐ最大の神経線維の束「脳梁」が、生まれつき一部または全部できていない状態です。ヒトの脳の先天的な形成異常のなかでは頻度の高いものの一つで、脳梁が丸ごとない「完全欠損」と、一部だけできていない「部分欠損(低形成)」に分かれます。ほかの異常を伴わない孤発性と、他の奇形や全身症状を伴う複合性・症候性に大別されます。
Q2. ACCがあると、知能や発達は必ず遅れますか?
必ずしもそうではありません。他の異常を伴わない孤発性ACCでは、追跡研究では多くが標準範囲または良好な神経発達を示しますが、軽度〜中等度の課題を含め転帰には幅があり、重い障害は少数です。一方、他の脳や臓器の異常を伴う複合性・症候性ACCでは、発達の遅れやてんかんの頻度が高くなります。孤発性か複合性かの区別が、見通しの大きな分かれ道になります。
Q3. どんな検査で原因を調べますか?
妊娠中期の超音波で疑い、胎児MRIで脳の形をくわしく評価します。染色体を調べる染色体マイクロアレイ(CMA)を行い、異常が見つからない場合はエクソーム検査(WES)を追加します。研究では、CMAで陰性だった出生前ACCにWESを加えると、全体の約43%、孤発性でも約32%で病的な遺伝子の変化が同定されています。出生前は羊水・絨毛、出生後は血液を用います。
Q4. ACCは遺伝しますか?次の子でも起こりますか?
原因によって異なります。新たに生じた変化(新生突然変異=de novo)であれば再発の確率は低い一方、常染色体劣性やX連鎖など遺伝形式がはっきりしている場合は、一定の確率で繰り返すことがあります。だからこそ原因を丁寧に調べることが、次のお子さんの見通しを考えるうえで役立ちます。個別の再発率については、臨床遺伝専門医による遺伝カウンセリングでご相談ください。
Q5. 知能が正常でも注意すべき点はありますか?
あります。孤発性ACCでは、IQが正常範囲でも、複雑な状況での情報処理の速さ、相手の意図を読む力、たとえや皮肉の理解といった高度な社会的な力に弱さが出やすいことが知られています。これらは思春期以降に表面化することがあり、自閉スペクトラム症(ASD)と重なる特徴もみられます。学童期の「知能は正常」という評価だけで安心せず、成長段階に応じた見守りと、社会的スキルへの支援を続けることが大切です。
🏥 脳梁欠損・形成不全(ACC)に関する遺伝のご相談
ACCの原因や遺伝形式、検査結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Das JM, Geetha R. Corpus Callosum Agenesis. StatPearls [Internet]. Updated 2023 Jul 25. [NCBI Bookshelf NBK540986]
- [2] Stumpel C, et al. Genetic heterogeneity in corpus callosum agenesis. Front Genet. 2022;13:958772. [PMC9562966]
- [3] De León Reyes NS, Bragg-Gonzalo L, Nieto M. Development and plasticity of the corpus callosum. Development. 2020;147(18):dev189738. doi:10.1242/dev.189738. [Development 147:dev189738]
- [4] Marsh AP, et al. Mutations in DCC cause isolated agenesis of the corpus callosum with incomplete penetrance. Nat Genet. 2017;49(4):511-514. doi:10.1038/ng.3794. [PubMed 28250454]
- [5] Mustafa HJ, et al. Diagnostic yield of exome sequencing in prenatal agenesis of corpus callosum: systematic review and meta-analysis. Ultrasound Obstet Gynecol. 2024;63(3):312-320. doi:10.1002/uog.27440. [PubMed 37519216]
- [6] Paul LK, Corsello C, Kennedy DP, Adolphs R. Agenesis of the corpus callosum and autism: a comprehensive comparison. Brain. 2014;137(Pt 6):1813-1829. doi:10.1093/brain/awu070. [PMC4072909]
- [7] Lau YC, et al. Autism traits in individuals with agenesis of the corpus callosum. J Autism Dev Disord. 2013;43(5):1106-1118. doi:10.1007/s10803-012-1653-2. [PMC3625480]
- [8] Tyszka JM, Kennedy DP, Adolphs R, Paul LK. Intact bilateral resting-state networks in the absence of the corpus callosum. J Neurosci. 2011;31(42):15154-15162. doi:10.1523/JNEUROSCI.1453-11.2011. [PMC3221732]
- [9] Tovar-Moll F, et al. Structural and functional brain rewiring clarifies preserved interhemispheric transfer in humans born without the corpus callosum. Proc Natl Acad Sci U S A. 2014;111(21):7843-7848. doi:10.1073/pnas.1400806111. [PNAS 10.1073/pnas.1400806111]
- [10] Gauvreau C, Brisson JD, Dupré N. Hereditary Motor and Sensory Neuropathy with Agenesis of the Corpus Callosum. GeneReviews® [Internet]. Updated 2020 Sep 17. [NCBI Bookshelf NBK1372]
- [11] Paul LK, Pazienza SR, Brown WS. Alexithymia and somatization in agenesis of the corpus callosum. Soc Cogn Affect Neurosci. 2021;16(10):1071-1078. doi:10.1093/scan/nsab056. [PMC8483281]
- [12] Mangum RW, Miller JS, Brown WS, Paul LK. Everyday Executive Function and Self-Awareness in Agenesis of the Corpus Callosum. J Int Neuropsychol Soc. 2021;27(10):1037-1047. doi:10.1017/S1355617721000096. [PMC8744483]
- [13] D’Antonio F, et al. Outcomes Associated With Isolated Agenesis of the Corpus Callosum: A Meta-analysis. Pediatrics. 2016;138(3):e20160445. doi:10.1542/peds.2016-0445.






