

目次
- 1 1. アンドレマン症候群とは ─ 「脳梁の病気」ではなく「神経の病気」
- 2 2. たくさんある呼び名 ─ 同じ病気の別名を整理する
- 3 3. どんな症状が出るのか ─ 赤ちゃんの頃から進む神経の障害
- 4 4. 原因遺伝子SLC12A6 ─ 「KCC3」という運び屋がつくれなくなる
- 5 5. KCC3と病気の仕組み ─ 軸索が「むくんで」壊れていく
- 6 6. 2026年の新知見 ─ 「1コピーの変化」でも別の病気になる
- 7 7. 診断 ─ 症状・神経の検査・MRI、そして遺伝子検査
- 8 8. 鑑別すべき病気 ─ 似た症状を示す他の疾患
- 9 9. 治療とケア ─ 今できることと、これからの治療研究
- 10 10. 遺伝と家族 ─ 遺伝カウンセリングでわかること
- 11 まとめ ─ 脳梁ではなく「神経」を主役に見る
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

アンドレマン症候群(Andermann syndrome)は、SLC12A6(エスエルシー・トゥエルブ・エーシックス)遺伝子の変化によって起こる、とてもまれな神経の病気です。正式には「脳梁欠損を伴う遺伝性運動感覚ニューロパチー(HMSN/ACC)」と呼ばれます。病名に「脳梁(のうりょう)欠損」と入っていますが、実は脳梁が正常な患者さんも約3割いて、この病気の本体はむしろ、赤ちゃんの頃から進む重い手足の神経障害(ニューロパチー)です。この記事では、アンドレマン症候群とはどんな病気か、なぜ起こるのか、どう診断し、どうケアしていくのか、そして遺伝や家族計画との関わりまで、遺伝専門医の視点から解説します。
Q. アンドレマン症候群とは、まず結論だけ知りたいです
A. アンドレマン症候群(HMSN/ACC)とは、SLC12A6遺伝子の両方のコピーに病的な変化が起こることで生じる、常染色体潜性(劣性)遺伝の神経疾患です。赤ちゃんの頃から手足の力が弱く、腱反射が消え、感覚と運動の神経が進行性に障害されます。脳梁(左右の脳をつなぐ束)の欠損を伴うことが多いものの、必ずしも全員にあるわけではありません。世界的には非常にまれですが、カナダ・ケベック州の一部地域では創始者効果により比較的多くみられます。現時点で根本的な治療薬はなく、多くの専門職によるケアが中心です。
- ➤原因 → SLC12A6遺伝子(15番染色体)の両アレル性の変化。K⁺-Cl⁻共輸送体KCC3というタンパク質が働かなくなる
- ➤中心となる症状 → 乳児期からの低緊張・腱反射消失・進行性の感覚運動ニューロパチー。脳梁欠損は「必須ではない」
- ➤遺伝形式 → 常染色体潜性(劣性)。ご両親が保因者の場合、お子さんに受け継がれる確率は各妊娠で25%
- ➤診断 → 症状・神経伝導検査・MRIで疑い、SLC12A6の遺伝学的検査で確定する
- ➤2026年の新知見 → SLC12A6の一部の変化は「1コピーだけ」でも別のタイプの神経障害(優性CMT)を起こすことがわかってきた
🧬 アンドレマン症候群(HMSN/ACC)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | アンドレマン症候群(Andermann syndrome)。HMSN/ACC、ACCPN、シャルルヴォワ病、KCC3アクソノパチーとも呼ばれる |
| 原因遺伝子 | SLC12A6(15q14)。K⁺-Cl⁻共輸送体KCC3というタンパク質をつくる |
| 遺伝形式 | 常染色体潜性(劣性)遺伝。両親が保因者なら各妊娠で25%の確率[1] |
| 主な症状 | 進行性の感覚運動ニューロパチー・発達遅滞/知的障害・脳梁の形成異常(約7割)・側弯(そくわん)・眼瞼下垂など |
| 頻度 | 世界的には非常にまれ。カナダ・ケベック州の一部では出生2,117人に1人、保因者は約23人に1人[1] |
| 治療 | 現時点で承認された根本治療はなく、多職種による支持療法が中心[1] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. アンドレマン症候群とは ─ 「脳梁の病気」ではなく「神経の病気」
アンドレマン症候群は、1970年代にカナダの神経学者アンドレマン(Andermann)らによって報告された、まれな神経の病気です[2]。最初は「脳梁(左右の大脳をつなぐ神経線維の太い束)が生まれつきない」ことと、手足の神経障害がセットで起こる症候群として記載されました。そのため長いあいだ「脳梁欠損の病気」というイメージで語られてきました。
ところが研究が進むにつれ、この病気の本当の中心は脳梁ではないことがわかってきました。カナダのマシュー(Mathieu)らが64人の患者さんを画像で調べたところ、脳梁が完全にない人が約58%、一部だけない人が約9%だった一方で、脳梁が正常にある人も約33%いました[3]。しかも、脳梁があってもなくても、手足の神経障害や知的障害の経過はほとんど変わらず、同じ家系の中でも脳梁の有無が分かれることがあったのです。
💡 用語解説:脳梁(のうりょう)とは
脳梁は、左右の大脳半球をつなぐ、神経線維でできた太い「橋」のような構造です。左右の脳が情報をやりとりするための主要な通り道になっています。生まれつきこの脳梁ができていない、または一部しかできていない状態を脳梁欠損・形成不全(agenesis of corpus callosum)といいます。アンドレマン症候群では、この脳梁欠損がみられることが多いものの、必須の所見ではありません。
この発見によって、アンドレマン症候群は「脳梁を見て診断する病気」から、「赤ちゃんの頃から進む、非常に重い手足の神経障害(末梢ニューロパチー)を中心にとらえる病気」へと理解が変わっていきました。神経障害のほうが、脳梁の有無よりも一貫してみられる特徴だからです[3]。この記事でも、脳梁の話は大切にしつつ、あくまで神経障害を主役として解説していきます。
2. たくさんある呼び名 ─ 同じ病気の別名を整理する
アンドレマン症候群には、歴史的な経緯からいくつもの呼び名があります。医療機関や論文によって使われる名前が違うため、初めて調べる方が混乱しやすいところです。ここで一度、代表的な名前を整理しておきます。いずれも、ほぼ同じ古典的な病気を指しています。
📚 アンドレマン症候群の主な別名
| 名称 | 意味・特徴 |
|---|---|
| Andermann syndrome (アンドレマン症候群) |
報告者アンドレマンにちなむ歴史的な呼び名。日本語では「アンドレマン症候群」と表記されます |
| HMSN/ACC | Hereditary Motor and Sensory Neuropathy with Agenesis of the Corpus Callosum(脳梁欠損を伴う遺伝性運動感覚ニューロパチー)。病態を最もよく表す名前の一つ |
| ACCPN | Agenesis of Corpus Callosum with Peripheral Neuropathy(末梢神経障害を伴う脳梁欠損)。OMIMやGeneReviewsで使われます |
| シャルルヴォワ病 (Charlevoix disease) |
カナダ・ケベック州のシャルルヴォワ地方に患者さんが集まっていたことに由来する地名の呼び名 |
| KCC3アクソノパチー (KCC3 axonopathy) |
病気の仕組み(KCC3という輸送体の異常による軸索の障害)を強調した呼び名[4] |
※現在はSLC12A6の「1コピーだけの変化」による別タイプの神経障害も知られるため、KCC3アクソノパチーという名前を古典的な病気と完全な同義語として使うのは避けたほうがよいとされています。
これらの名前の中でも、病気の実態を最もよく表しているのはHMSN/ACCです。「遺伝性で」「運動と感覚の神経が障害され」「脳梁欠損を伴うことがある」という特徴が、名前にそのまま入っているためです。当院でもこの記事全体を通して、アンドレマン症候群とHMSN/ACCをほぼ同じ意味で使っています。
3. どんな症状が出るのか ─ 赤ちゃんの頃から進む神経の障害
アンドレマン症候群の症状は、多くの場合、赤ちゃんの頃から始まります。カナダのフランス系集団を対象にした古典的な研究では、共通する特徴として、低緊張(体がぐにゃっと柔らかい状態)、腱反射の消失、感覚の障害、運動発達の遅れが挙げられています[5]。ひざの下をたたいても足がはねない、といった腱反射の消失は、この病気でほぼ一貫してみられる特徴です。
運動の発達はゆっくりで、フランス系カナダ人の古典的な集団では、平均してひとりで座れるのが2.1歳ごろ、ひとりで歩けるようになるのが3.8歳ごろでした[3]。その後もニューロパチーは進行し、平均13.8歳ごろに歩く力を失うことが多いと報告されています。手足の力が左右対称に弱くなり、筋肉がやせ、手足の関節が固まる拘縮(こうしゅく)や、手袋・靴下で覆われる範囲の感覚障害が進んでいきます。
💡 用語解説:ニューロパチー(末梢神経障害)とは
脳や脊髄から手足へと伸びる神経を「末梢神経」といい、その神経が傷んで、力や感覚がうまく伝わらなくなる状態をニューロパチー(末梢神経障害)といいます。運動の神経が傷めば力が入りにくくなり、感覚の神経が傷めば触れた感じや痛みが鈍くなります。アンドレマン症候群では、この運動と感覚の両方の神経が、進行性に障害されます。
神経以外にも、さまざまな症状を伴うことがあります。知的な発達については幅があり、古典的な集団では、正常域が約8%、軽度の知的障害が約49%、中等度が約40%、重度が約4%と報告されています[3]。てんかんは約17%、手のふるえ(振戦)は約25%にみられました。また、思春期以降には一部の患者さんで、気分の落ち込みや幻覚などを含む精神症状が報告されています[6]。
⚠️ 数字の読み方に注意
思春期以降の精神症状について「39%」という数字が有名ですが、これは古い時代の評価方法にもとづくもので、現代の診断基準による統合失調症などの割合と同じものとして解釈してはいけません。あくまで「精神面のケアも大切になりうる」という目安として理解してください。個々の患者さんの経過は一人ひとり異なります。
目や顔まわりの症状もよくみられます。まぶたが下がる眼瞼下垂(がんけんかすい)は約33〜59%、目の動きの制限(注視麻痺)は約13〜30%、水平方向の眼振(目のふるえ)は約20%、顔の筋力低下は報告により34〜100%と幅があります[1]。これらは目そのものの病気というより、KCC3の異常による神経・眼球運動系の障害として理解するほうが、文献の記載と合っています。
整形外科的には、背骨が曲がる側弯(そくわん)が約86%と高頻度でみられ、平均10.4歳ごろから始まります[1]。手の指の関節が曲がったまま固まる拘縮、足の変形なども報告されています。側弯と、呼吸に関わる筋肉の神経障害が組み合わさると、息を十分に吸えなくなる拘束性の換気障害が起こりえます。古典的な自然経過では、呼吸不全が生命予後を左右する最も重要な要因とされています[4]。
🩺 院長コラム【「脳梁がある=この病気ではない」とは限りません】
MRIで脳梁が写っていると、「脳梁欠損の病気ではないだろう」と考えたくなります。ですが、アンドレマン症候群は約3割で脳梁が正常です。臨床遺伝専門医として文献を踏まえると、この病気で本当に注目すべきなのは、脳梁の画像よりも「乳児期から始まる、非常に重い手足の神経障害」のほうです。
原因のわからない神経の症状が長く続くと、診断名がつくまでに時間がかかることがあります。診断がつかない期間は、ご本人にもご家族にも負担の大きいものです。だからこそ、画像所見だけで可能性を狭めず、症状の全体像から遺伝学的な検査につなげていく視点が大切だと考えています。
4. 原因遺伝子SLC12A6 ─ 「KCC3」という運び屋がつくれなくなる
アンドレマン症候群の原因は、15番染色体にあるSLC12A6遺伝子の変化です[7]。この遺伝子は、KCC3(ケーシーシー・スリー)という、細胞の膜にあるタンパク質の設計図です。KCC3は、細胞の中からカリウムイオン(K⁺)と塩素イオン(Cl⁻)を外へ運び出す「運び屋(共輸送体)」で、この働きによって細胞の水分量や大きさを一定に保っています。
2002年、ハワード(Howard)らは、それまで15番染色体の一部に位置することがわかっていたHMSN/ACCの家系を調べ、SLC12A6遺伝子の変化がこの病気の原因であることを突き止めました[7]。フランス系カナダ人とそれ以外の家系の両方から、タンパク質が途中で切れてしまうタイプの変化が見つかり、KCC3が働かなくなること(機能喪失)が病気を引き起こすことが示されました。
💡 用語解説:常染色体潜性(劣性)遺伝と保因者
私たちは遺伝子を父由来・母由来の2コピーずつ持っています。常染色体潜性(劣性)遺伝の病気は、2つのコピーの両方に変化があって初めて発症します。1コピーだけ変化を持つ人は、ふつうは症状が出ず、これを保因者(キャリア)といいます。両親がともに同じ遺伝子の保因者の場合、お子さんが発症する確率は各妊娠で25%です。
古典的なアンドレマン症候群は、この常染色体潜性(劣性)遺伝の形をとります。両親がそれぞれ保因者の場合、各妊娠で、発症するお子さんが25%、保因者になるお子さんが50%、変化を受け継がず発症もしないお子さんが25%という確率になります[1]。ご家族の中で原因となる変化が特定できれば、保因者の診断や、出生前の検査、着床前遺伝学的検査(PGT-M)といった選択肢を検討することが、技術的には可能になります。
フランス系カナダ人に多い「創始者変異」
アンドレマン症候群は世界的には非常にまれですが、カナダ・ケベック州のサグネー地方とサン・ジャン湖地方では、比較的多くみられます。この地域では、古典的なHMSN/ACCの発生率が出生2,117人に1人、保因者の頻度が約23人に1人と推定されています[1]。これは、創始者効果(ファウンダー効果)と呼ばれる現象によるものです。
💡 用語解説:創始者効果とは
少人数の集団から子孫が増えていくと、その最初のメンバー(創始者)が持っていた特定の遺伝子の変化が、子孫の間で高い頻度で受け継がれることがあります。これを創始者効果といいます。ケベック州の一部でアンドレマン症候群が多いのは、特定の創始者変異が集団に広まったためと考えられています。
この地域のほぼすべての患者さんには、c.2436+1delG(古い表記ではc.2436delG)という同じ変化がみられます[1][7]。GeneReviewsによれば、フランス系カナダ人の患者さんの99%以上でこの変化が確認されています。一方、フランス系カナダ人以外の患者さんでは、変化の種類ははるかに多様です。サラン・カンテグレル(Salin-Cantegrel)らは、6つの家系を調べ、エクソン22という領域に集まる変化を報告しました[8]。ただし、現在の遺伝子検査では特定の領域だけを先に調べるより、遺伝子全体を次世代シーケンサーで解析するのが一般的です。
💡 用語解説:ミスセンス変異・ナンセンス変異
遺伝子の変化にはいくつかのタイプがあります。アミノ酸が別のものに1つ置き換わる変化をミスセンス変異、タンパク質づくりが途中で止まってしまう変化をナンセンス変異といいます。アンドレマン症候群では、タンパク質が途中で切れてしまうタイプの変化が古くから知られています。
5. KCC3と病気の仕組み ─ 軸索が「むくんで」壊れていく
アンドレマン症候群は、単純な「神経の皮がはがれる(脱髄)病気」ではありません。神経細胞から長く伸びる軸索(じくさく)そのものが腫れて壊れていく、KCC3アクソノパチー(KCC3による軸索の病気)としてとらえるほうが実態に合っています[4]。KCC3は、軸索の中のカリウム・塩素イオンと、それに伴う水分量を調節し、軸索の「太さ・大きさ」を一定に保つ働きをしています[9]。
では、KCC3が働かなくなると何が起こるのでしょうか。最も支持されている考え方は、次のような連鎖です。まずKCC3の機能が失われると、軸索が膨らんだときに水分を外へ逃がす調節(容積調節)ができなくなります。その結果、軸索がむくんで腫れ、神経の「くびれ(絞輪)」まわりの構造が乱れ、電気信号の伝わり方に異常が生じ、最終的に軸索が変性していく——という流れです。
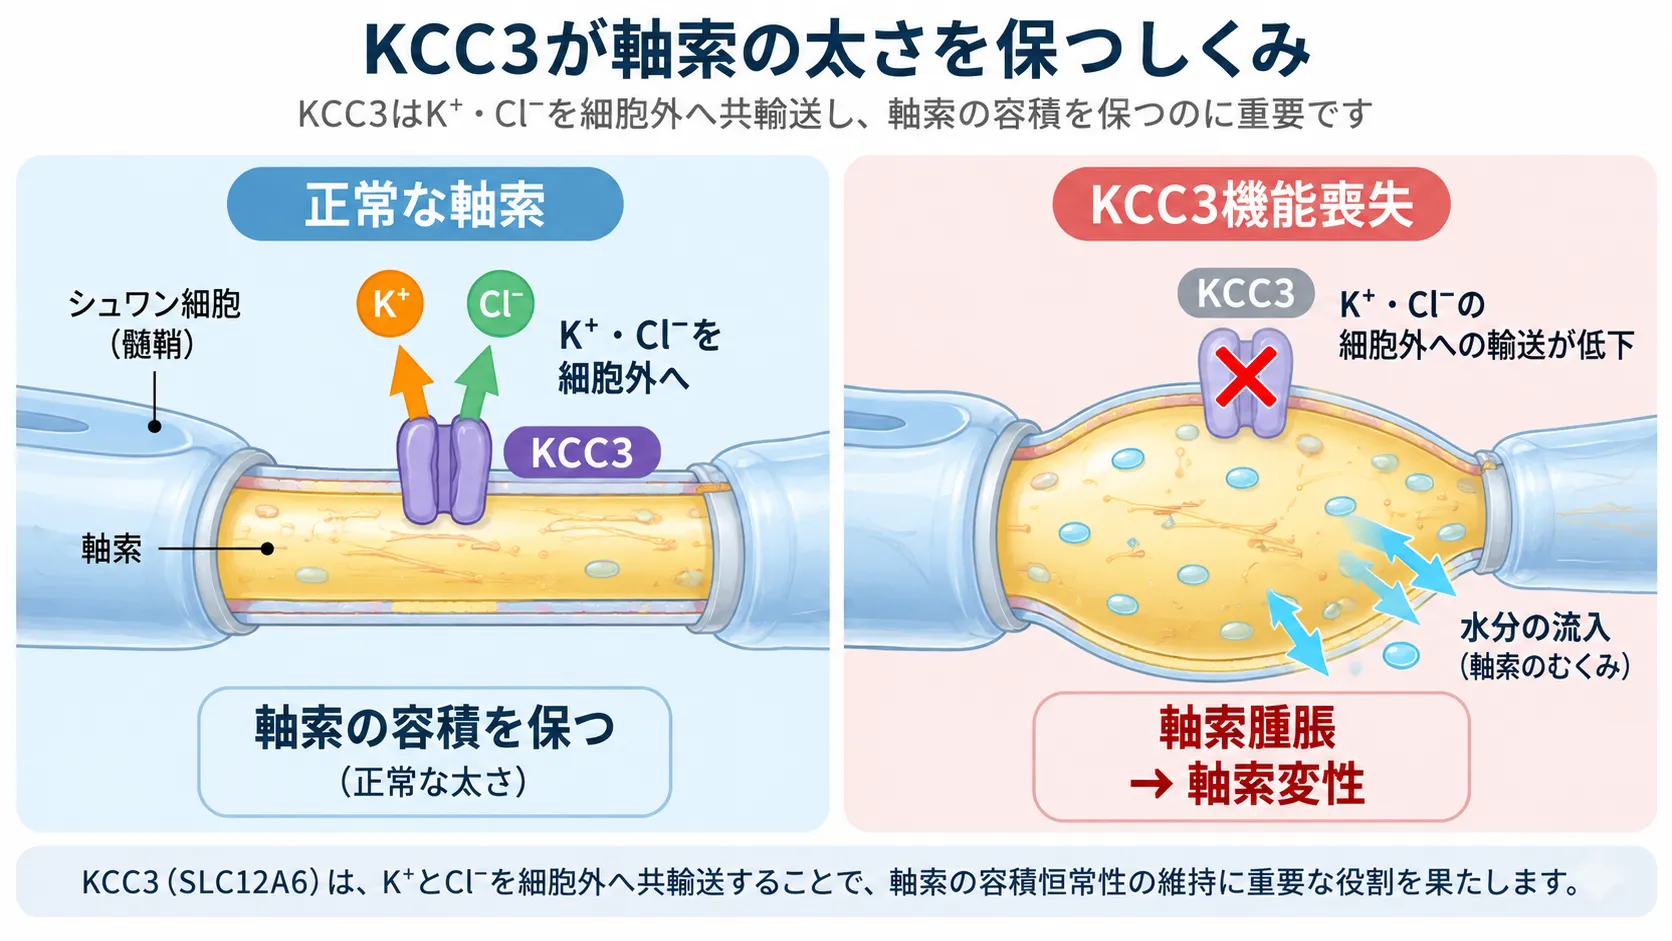
KCC3はSLC12A6遺伝子によってコードされるK⁺-Cl⁻共輸送体で、K⁺とCl⁻を細胞外へ共輸送し、軸索の容積恒常性を保つうえで重要な役割を担います。アンドレマン症候群ではSLC12A6の両アレル性機能喪失によりKCC3の働きが障害され、軸索の容積調節が破綻して軸索腫脹や変性につながると考えられています。
働かない機能喪失
調節が破綻容積調節の異常
むくむ腫大
壊れる変性
この仕組みは、動物実験からも裏づけられています。シェカラビ(Shekarabi)らが、神経細胞だけでKCC3を失わせたマウスをつくったところ、薄い髄鞘(ずいしょう)を伴う腫れた軸索、軸索の変性、運動の障害が再現されました[10]。神経細胞そのものの中でKCC3が失われることが、病気の主な舞台であることを示す結果です。
また、亡くなった患者さん8人を調べたアウアー(Auer)らの病理研究では、脳梁など交連線維(左右をつなぐ線維)や皮質脊髄路の発達の異常という「神経発達の側面」と、末梢・中枢の神経で軸索が壊れていく「神経変性の側面」の両方が同時にみられました[4]。特徴的だったのは、アクソノーマ(axonoma)と呼ばれる、軸索が異常に再生しようとして小さなかたまりをつくる所見です。これは、この病気が「末梢神経だけの病気」ではなく、中枢の軸索も含めた発達性のアクソノパチーであることを支持しています。
なぜKCC3の欠損がヒトでは脳梁の形成不全を起こし、しかも約3割では脳梁が正常なのかは、まだよくわかっていません[10]。マウスモデルではヒトのような完全な脳梁欠損が一貫しては再現されず、種の違いや、発生のどの時期に影響が出るか、他の遺伝子の影響、残っているKCC3の働きの量などが、脳梁の状態を左右している可能性があります。この「わからなさ」自体が、今後の研究の重要なテーマになっています。
6. 2026年の新知見 ─ 「1コピーの変化」でも別の病気になる
SLC12A6をめぐる理解は、近年大きく更新されています。従来は「1コピーだけ変化を持つ保因者は症状が出ない」「SLC12A6に関わる病気は古典的なアンドレマン症候群だけ」と考えられてきました。ところが2026年、レコード(Record)らが、優性のシャルコー・マリー・トゥース病(CMT)の23人・13家系を詳しく解析し、SLC12A6のヘテロ接合(1コピーだけ)の変化が、変化の種類ごとに異なる神経障害を起こすことを明らかにしました[11]。
💡 用語解説:機能喪失と機能獲得
遺伝子の変化には、タンパク質の働きが失われる(機能喪失)タイプと、逆に働きが強くなりすぎる(機能獲得)タイプがあります。同じ遺伝子でも、変化のタイプによって病気の現れ方が変わることがあります。
レコードらの報告では、たとえばp.Arg207Hisやp.Ser647Proという変化は小児期に発症する重い感覚運動ニューロパチーを、p.Gly552Aspは比較的軽い成人発症の感覚優位のニューロパチーを、p.Thr991Alaは乳児発症の運動優位のニューロパチーを起こしていました[11]。変化の種類ごとに、発症年齢も症状のタイプもまったく違っていたのです。しかも、脳のMRIを行った10人では、脳梁の異常はありませんでした。
特に注目されているのがp.Thr991Alaです。この変化は、KCC3を抑えるはずのリン酸化(WNK–SPAK/OSR1という経路による調節)を失わせ、通常の条件でも異常に高い輸送活性を示す機能獲得型となり、優性の運動ニューロパチーを起こすことが示されています[12][11]。つまりKCC3は、「多ければ多いほどよい」のではなく、適切な範囲に保たれる必要があるということです。
⚠️ 遺伝子検査の解釈が変わりました
この新知見は、「SLC12A6のヘテロ接合の変化=ただの保因者」という古い自動解釈を修正しました。古典的な潜性の機能喪失の変化を1コピー持つ保因者は通常無症状ですが、すべてのSLC12A6ヘテロ接合の変化が無害というわけではありません。一部の特定のミスセンス変異は、独立した常染色体優性のCMTを起こします。遺伝子検査で見つかった変化を読むときは、変化の種類や家系内での伝わり方まで確認する必要があります。
この理解の更新は、診断の場面でも、将来の治療を考えるうえでも重要です。KCC3を「単純に活性化すればよい」という発想では不十分で、変化のタイプに応じてKCC3の活性を正常な範囲へ戻す、きめ細かなアプローチが必要になる可能性が高いのです[12]。遺伝子型と症状の関係(遺伝子型-表現型相関)を、変化ごとに丁寧に見ていく時代に入ったといえます。
7. 診断 ─ 症状・神経の検査・MRI、そして遺伝子検査
アンドレマン症候群には、現時点で国際的に統一された診断基準はありません[1]。実際の診療では、症状・神経の検査・MRIを組み合わせて疑い、最終的に遺伝学的検査で確定します。臨床的に強く疑うのは、乳児期からの低緊張・腱反射消失・明らかな運動発達の遅れ・進行する左右対称の感覚運動ニューロパチー・知的/発達障害という組み合わせです。ここに脳梁欠損や眼瞼下垂、側弯が加わると、疑いはさらに強くなります。
神経の検査(神経伝導検査・筋電図)では、非常に特徴的な所見がみられます。手や足の感覚神経の反応(感覚神経活動電位、SNAP)が、生後1年以内から記録できなくなることがあるのです[1]。運動神経の反応も低下しますが、伝導速度は患者さんや神経によってさまざまで、単純に「軸索型」「脱髄型」と分類しきれません。病理でも、薄い髄鞘を伴う腫れた軸索があるため、伝導速度の低下を「皮がはがれる脱髄」と早合点しないことが大切です[4]。
MRIでは、完全な脳梁欠損が約60%、部分的な欠損が約10%、形の上で正常な脳梁が約30%にみられます[1]。年齢とともに、軽い大脳や小脳の萎縮が出てくることもあります。ただし、繰り返しになりますが、MRIで脳梁が正常でも、この病気を否定することはできません。神経生検(神経の一部を採って調べる検査)は、現在は診断確定のためには通常必要なく、遺伝学的検査が優先されます。
確定診断はSLC12A6の遺伝学的検査で
確定診断は、SLC12A6遺伝子の両方のコピーに、病的または病的の可能性が高い変化があることを示すことで行います[1]。第一選択は、遺伝子のコードする領域とスプライス部位を含む配列解析です。変化が1つしか見つからない、または見つからない場合は、大きな欠失や重複を調べる解析を追加します。GeneReviewsによれば、配列解析による検出率は90%以上とされています。フランス系カナダ人の典型例では、創始者変異c.2436+1delGを狙って先に調べることもできます。
症状が典型的でない場合は、SLC12A6を含む遺伝性ニューロパチーのパネル検査や、CMTの遺伝子パネル検査が実務的に役立ちます。それでも診断がつかない場合は、全エクソーム検査(WES)や全ゲノム解析、原因不明の症状に対する遺伝子検査まで広げるのが合理的です。前章で述べたとおり、2026年以降は、見つかった変化が「1コピーだけ」であっても、変化の種類や家系での伝わり方によっては意味を持つため、単なる保因者と決めつけずに評価することが求められます[11]。
8. 鑑別すべき病気 ─ 似た症状を示す他の疾患
アンドレマン症候群は、他の神経・筋疾患と症状が重なることがあります。正確な診断のためには、これらの病気と区別すること(鑑別診断)が大切です。以下は、GeneReviewsの鑑別表を中心に整理したものです[1]。それぞれ、当院サイト内に関連する解説ページがある場合はリンクしています。
🔍 アンドレマン症候群と区別すべき主な病気
| 病気(グループ) | アンドレマン症候群との違い・見分けるポイント |
|---|---|
| 潜性のCMT/HMSN | 早期に重い神経障害・側弯・足の変形を伴うが、通常は知的障害や生まれつきの脳梁形成異常を伴わない |
| 巨大軸索ニューロパチー(GAN) | 早期の感覚運動ニューロパチー・中枢神経障害・巨大な軸索が特徴。ちぢれ毛など特徴的な毛髪を伴い、生まれつきの脳梁欠損は典型的でない |
| 乳児神経軸索ジストロフィー(PLA2G6関連) | 低緊張・発達の退行・眼振がみられ、部分的な脳梁欠損を伴うこともある。速い退行、後の痙縮、視神経萎縮、脳への鉄沈着が手がかり(BPAN/脳内鉄沈着神経変性症も参照) |
| SPG11関連の遺伝性痙性対麻痺 | 知的障害・ニューロパチー・薄い脳梁を伴うが、痙縮や反射の亢進など上位運動ニューロンの徴候が前面に出る |
| 異染性白質ジストロフィー(ARSA) | 発達の退行とニューロパチーを伴うが、MRIでびまん性の白質病変が目立ち、真の脳梁欠損は通常の中核像ではない |
| クラッベ病(GALC) | 乳幼児期の神経退行と末梢神経障害を伴うが、痙縮や中枢の白質病変が強く、経過も異なる |
| 孤立性/症候群性の脳梁欠損 | 発達障害・てんかん・脳梁形成異常を伴うが、アンドレマン症候群ほど重く進行する末梢の感覚運動軸索障害は通常伴わない |
※実際には、脳梁を見て診断するより、「乳児発症の非常に重い感覚運動ニューロパチー+発達障害」に脳梁の所見を統合するほうが、この病気の生物学に忠実な診断の考え方です。
特に、著しく進行する視神経の萎縮が目立つ場合は、PLA2G6関連の神経変性症など別の病気を積極的に考える必要があります[1]。アンドレマン症候群の目の症状は、網膜や視神経そのものの一次的な変性というより、KCC3の軸索障害に伴う神経・眼球運動系の障害として理解するほうが、文献の記載と整合します。
9. 治療とケア ─ 今できることと、これからの治療研究
現在のところ、アンドレマン症候群に対する、無作為化試験にもとづく治療の標準や、承認された根本的な治療薬はありません[1]。GeneReviewsも「published consensus management recommendations(合意された管理指針)はない」としています。そのため、ケアは症状ごとに、多くの専門職が連携して行う支持療法が基本になります。ここでは、現時点でできることを整理します。
運動機能・拘縮のケア
定期的な理学療法・作業療法で、関節の動く範囲、姿勢、残っている筋力、日常生活の動作を保ち、アキレス腱や手指の拘縮を予防します[1]。進行に応じて、足首を支える装具(AFO)、杖や歩行器、座位を保つ装置、車椅子へと移っていきます。これは病気の進行そのものを止める治療ではありませんが、拘縮・痛み・転倒・姿勢の崩れといった二次的な問題を減らすための中心的なケアです。
側弯と呼吸の管理 ─ 生命予後に関わる大切なケア
側弯は思春期前後に高い頻度で進行するため、小児整形外科による定期的な評価が必要で、重症の場合は脊椎の矯正手術が検討されます[1]。同時に、肺の機能をあらかじめ測っておき、拘束性の換気障害、咳の力の低下、睡眠中の呼吸の弱まり、繰り返す呼吸器の感染を見守ることが大切です。古典的な病気では、呼吸不全が主要な死亡の要因であるため、呼吸の管理は単なる合併症対応ではなく、生命予後の管理の中心といえます[4]。
目・てんかん・発達と精神面のケア
眼瞼下垂、斜視、眼振、目の動きの障害は、眼科の標準的な治療に沿って対応します。てんかんは発作のタイプに応じて一般的な抗発作薬を選びますが、この病気に特別に効く薬のエビデンスはありません[1]。発達・知的障害には、早期からの療育、言語療法、特別支援教育、意思を伝える手段(拡大・代替コミュニケーション)を、一人ひとりに合わせて用意します。思春期以降は、精神症状がないか能動的に見ていく必要があります。薬を使う場合も、呼吸や運動機能への影響、薬どうしの相互作用を踏まえ、一般的な精神医学の原則にもとづいて個別に対応するのが適切です。
これからの治療研究 ─ 「KCC3を活性化すればよい」だけでは足りない
最も直接的な治療の標的は、KCC3そのものです。古典的な機能喪失のタイプでは、KCC3の働きを回復させる、正常なSLC12A6を補う遺伝子治療、あるいはKCC3を抑えているリン酸化を調節して残った活性を高める、といった戦略が理論的には考えられます[9]。しかし、これは単純な標的ではありません。前章で述べたp.Thr991Alaのように、過剰に活性化されたKCC3そのものがニューロパチーを起こすことがわかっており、2026年の優性SLC12A6の報告では、機能獲得だけでなく、機能低下や輸送体の運ばれ方の異常など、複数の仕組みが同じ遺伝子から異なる神経障害を生むことが示されました[11]。
そのため、将来の薬は「KCC3を一律に活性化する」という発想ではなく、変化の種類ごとにKCC3の活性を正常な範囲へ戻す、精密な薬理学が必要になる可能性が高いのです。さらに、古典的なアンドレマン症候群には、生まれる前からの脳梁や皮質脊髄路の形成異常があるため、出生後にKCC3を回復させても、すでに生じた発達の異常を完全には元に戻せない可能性があります[10]。治療を考えるときは、胎児期・新生児期の「発達の側面」と、その後の「進行する軸索の変性」を、別々の標的として考える必要があります。これは、現在の病理や動物モデルから導かれる考え方です。
💡 臨床試験について
この記事の執筆時点で、公開されている臨床試験のレジストリを確認した範囲では、古典的なアンドレマン症候群を対象とした、病気の進行を抑える治療の試験は見つかりませんでした。ただし、希少疾患では別の病名で登録されることもあり、「世界に試験が絶対に存在しない」という意味ではありません。最新の情報は主治医や専門機関にご確認ください。
10. 遺伝と家族 ─ 遺伝カウンセリングでわかること
アンドレマン症候群は常染色体潜性(劣性)遺伝の病気なので、家族計画に関わる情報が重要になります。ご家族の中で原因となる変化が特定できれば、保因者の診断、出生前診断、着床前遺伝学的検査(PGT-M)といった選択肢を検討することが、技術的には可能になります[1]。どの選択肢を選ぶか、あるいは選ばないかは、ご本人・ご家族の価値観にもとづいて決めるものです。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点です。遺伝カウンセリングでは、中立の立場で判断材料を整理します。
この記事は、臨床遺伝専門医として文献にもとづいて解説したものです。同じ遺伝子でも変化の性質によって、疾患の現れ方や遺伝形式、結果の解釈が変わることがあります。正確な診断にもとづいて、得られた情報を整理し、適切な選択肢を検討することが大切です。
🩺 院長コラム【同じ遺伝子でも、変化のしかたで結論が変わる】
SLC12A6は、両方のコピーが働かなくなると重いアンドレマン症候群を起こす一方、2026年には、1コピーの特定の変化だけでも別のタイプの神経障害を起こすことがわかりました。同じ遺伝子なのに、変化のしかたによって、病気の重さも遺伝の形も変わるのです。
これは、遺伝子検査の結果を「陽性か陰性か」だけで読んではいけない、という良い例です。どの位置に、どんなタイプの変化があるのか。それが1コピーなのか2コピーなのか。家系の中でどう伝わっているのか。こうした情報を一つひとつ確認して初めて、その変化が持つ意味が見えてきます。遺伝医療では、こうした情報を一つひとつ読み解くことが重要です。
まとめ ─ 脳梁ではなく「神経」を主役に見る
アンドレマン症候群(HMSN/ACC)は、SLC12A6遺伝子の両アレル性の変化によって、KCC3という運び屋が働かなくなり、赤ちゃんの頃から手足の神経が進行性に障害される、まれな病気です。病名には「脳梁欠損」と入っていますが、脳梁が正常な患者さんも約3割いて、本当の中心はむしろ神経障害のほうにあります[3]。
研究の歴史をたどると、1970〜90年代には「脳梁欠損を伴うフランス系カナダ人の症候群」として記載され、その後2002年にSLC12A6が原因遺伝子として同定され[7]、軸索の水分調節の異常を中心とする仕組みが解明されてきました[9]。そして2016〜2026年には、SLC12A6が古典的な潜性のアンドレマン症候群だけでなく、1コピーの変化による優性のCMTまで、幅広い病気を起こすことが明らかになりました[11]。診断の場面でも、「ヘテロ接合=無症状の保因者」という古い単純化を見直す必要があります。根本的な治療はまだありませんが、多職種によるケアと、変化の種類に応じた将来の治療研究が、着実に進んでいます。
よくある質問(FAQ)
Q1. アンドレマン症候群とはどんな病気ですか?
アンドレマン症候群(HMSN/ACC)は、SLC12A6遺伝子の両方のコピーに病的な変化が起こることで生じる、常染色体潜性(劣性)遺伝の神経疾患です。赤ちゃんの頃から手足の力が弱く、腱反射が消え、感覚と運動の神経が進行性に障害されます。脳梁の欠損を伴うことが多いですが、必ずしも全員にあるわけではありません。知的障害や側弯を伴うこともあります。
Q2. 脳梁欠損がないと言われましたが、この病気ではないのですか?
脳梁が正常であることは、この病気を否定する材料にはなりません。研究では、患者さんの約30%は脳梁が正常であることが報告されています。脳梁があってもなくても、手足の神経障害や発達の経過はほとんど変わりません。診断は脳梁の画像だけでなく、症状・神経の検査・遺伝子検査を組み合わせて行います。
Q3. どのくらいまれな病気ですか?
世界的には非常にまれで、信頼できる世界の有病率は確立されていません。一方、カナダ・ケベック州のサグネー地方とサン・ジャン湖地方では創始者効果により多くみられ、出生2,117人に1人、保因者は約23人に1人と推定されています。この地域以外では、症例報告レベルのまれな病気です。
Q4. 治療法はありますか?
現時点で、承認された根本的な治療薬はありません。治療は、理学療法・作業療法、装具や車椅子、拘縮や側弯の管理、呼吸の評価、眼科治療、てんかん治療、教育支援、精神面のケアを組み合わせた、多くの専門職による支持療法が中心です。特に側弯と呼吸の管理は、生命予後に関わる大切なケアです。KCC3を標的とする治療研究も進んでいますが、変化の種類によって仕組みが異なるため、きめ細かなアプローチが必要と考えられています。
Q5. 遺伝子検査で「SLC12A6の変化が1つ」と言われました。発症しますか?
古典的なアンドレマン症候群は、2つのコピーの両方に機能喪失の変化があって発症します。1コピーだけの機能喪失の変化を持つ保因者は、通常は症状が出ません。ただし2026年の研究で、SLC12A6の一部の特定の変化は、1コピーだけでも別のタイプの神経障害(優性のCMT)を起こすことがわかってきました。そのため、見つかった変化の種類や家系での伝わり方を、専門医が確認することが大切です。結果の意味については、遺伝カウンセリングでご相談ください。
🏥 遺伝性の神経疾患・遺伝子検査のご相談
遺伝子の変化や遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Gauvreau C, Brisson JD, Dupré N. Hereditary Motor and Sensory Neuropathy with Agenesis of the Corpus Callosum. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2026. Initial posting 2006 Feb 2; updated 2020 Sep 17. PMID: 20301546. [NCBI Bookshelf NBK1372]
- [2] Andermann F, Andermann E, Joubert M. Familial agenesis of the corpus callosum with anterior horn cell disease: a syndrome of mental retardation, areflexia and paraparesis. Trans Am Neurol Assoc. 1972;97:242-244.(原著)
- [3] Mathieu J, Bédard F, Prévost C, Langevin P. Motor and sensory neuropathies with or without agenesis of the corpus callosum: a radiological study of 64 cases. Can J Neurol Sci. 1990;17(2):103-108. PMID: 2357646. [PubMed 2357646]
- [4] Auer RN, Laganière JL, Robitaille YO, Richardson J, Dion PA, Rouleau GA, Shekarabi M. KCC3 axonopathy: neuropathological features in the central and peripheral nervous system. Mod Pathol. 2016;29(9):962-976. doi:10.1038/modpathol.2016.90. PMID: 27230413. [PubMed 27230413]
- [5] Larbrisseau A, Vanasse M, Brochu P, Jasmin G. The Andermann syndrome: agenesis of the corpus callosum associated with mental retardation and progressive sensorimotor neuronopathy. Can J Neurol Sci. 1984;11(2):257-261. doi:10.1017/S0317167100045509. PMID: 6329500. [PubMed 6329500]
- [6] Filteau MJ, Pourcher E, Bouchard RH, et al. Corpus callosum agenesis and psychosis in Andermann syndrome. Arch Neurol. 1991;48(12):1275-1280. doi:10.1001/archneur.1991.00530240079027. PMID: 1668979. [PubMed 1668979]
- [7] Howard HC, Mount DB, Rochefort D, et al. The K-Cl cotransporter KCC3 is mutant in a severe peripheral neuropathy associated with agenesis of the corpus callosum. Nat Genet. 2002;32(3):384-392. doi:10.1038/ng1002. PMID: 12368912. [PubMed 12368912]
- [8] Salin-Cantegrel A, Rivière JB, Dupré N, et al. Distal truncation of KCC3 in non-French Canadian HMSN/ACC families. Neurology. 2007;69(13):1350-1355. doi:10.1212/01.wnl.0000291779.35643.15. PMID: 17893295. [PubMed 17893295]
- [9] Flores B, Schornak CC, Delpire E. A role for KCC3 in maintaining cell volume of peripheral nerve fibers. Neurochem Int. 2019;123:114-124. doi:10.1016/j.neuint.2018.01.009. PMID: 29366908; PMCID: PMC6398598. [PMC6398598]
- [10] Shekarabi M, Moldrich RX, Rasheed S, et al. Loss of neuronal potassium/chloride cotransporter 3 (KCC3) is responsible for the degenerative phenotype in a conditional mouse model of hereditary motor and sensory neuropathy associated with agenesis of the corpus callosum. J Neurosci. 2012;32(11):3865-3876. doi:10.1523/JNEUROSCI.3679-11.2012. PMID: 22423107. [PubMed 22423107]
- [11] Record CJ, Grider T, Rebelo AP, et al. Spectrum of dominant Charcot-Marie-Tooth disease due to SLC12A6 variants. J Neurol Neurosurg Psychiatry. 2026;97(4):283-292. doi:10.1136/jnnp-2025-336643. PMID: 41500801. [PubMed 41500801]
- [12] Kahle KT, Flores B, Bharucha-Goebel D, et al. Peripheral motor neuropathy is associated with defective kinase regulation of the KCC3 cotransporter. Sci Signal. 2016;9(439):ra77. doi:10.1126/scisignal.aae0546. PMID: 27485015. [PubMed 27485015]






