

目次
- 1 1. KCC3とは ─ カリウムと塩素を運ぶ「排水ポンプ」
- 2 2. 軸索の容積恒常性 ─ なぜ「体積を保つ」ことが大切なのか
- 3 3. リン酸化スイッチ ─ 「必要なときだけ」働くしくみ
- 4 4. KCC3が関わる病気 ─ アンダーマン症候群とCMT
- 5 5. 多すぎても少なすぎても病気になる ─ Goldilocks原理
- 6 6. 動物・細胞モデルからわかったこと
- 7 7. 治療研究の現状 ─ いまできること、これからの課題
- 8 8. 未解決の課題 ─ これからの研究の焦点
- 9 9. 遺伝診療との接点 ─ KCC3をどう読み解くか
- 10 10. よくある誤解
- 11 まとめ ─ 「軸索の体積を保つ」という視点
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

神経の細胞は、まわりの水分バランスが変わると、風船のように膨らんだり縮んだりします。とくに手足の先まで長く伸びる軸索(じくさく)は、その体積をきちんと一定に保つしくみを持っています。このしくみのかなめを担うタンパク質がKCC3で、その設計図がSLC12A6という遺伝子です。KCC3がうまく働かないと、軸索がむくんで、やがて変性していきます。この病態はKCC3アクソノパチー(KCC3 axonopathy)と呼ばれ、アンダーマン症候群やシャルコー・マリー・トゥース病(CMT)といった末梢神経の病気につながることがわかっています。この記事では、KCC3とは何か、なぜ「軸索の体積を保つ」ことが大切なのか、そしてKCC3が多すぎても少なすぎても病気になりうるしくみを、現在の医学的知見にもとづいて解説します。
Q. KCC3アクソノパチーとは何ですか?まず結論だけ知りたいです
A. KCC3アクソノパチーとは、SLC12A6遺伝子がつくるKCC3というタンパク質の働きが乱れることで、神経の軸索がむくみ、やがて変性していく病態のことです。KCC3は、膨らんだ細胞から余分な塩分(カリウムと塩素)を汲み出して水を追い出し、体積をもとに戻す「排水ポンプ」のような役割を担っています。KCC3が少なすぎても、逆に強く働きすぎても軸索は障害されるため、単なる量の問題ではなく「必要なときだけ、ちょうどよく働く」ことが大切だと考えられています。アンダーマン症候群やCMTといった末梢神経の病気の原因になります。
- ➤正体 → SLC12A6遺伝子がつくる、カリウムと塩素を一緒に運ぶ「K-Cl共輸送体」というタンパク質
- ➤おもな役割 → 膨らんだ軸索から塩分と水を汲み出し、体積をもとに戻す(調節性容積減少・RVD)
- ➤スイッチ → Thr991などのリン酸化部位で、必要なときだけオンになるよう精密に制御される
- ➤関わる病気 → アンダーマン症候群(潜性)と、優性で遺伝するCMTの両方
- ➤ふしぎな特徴 → KCC3が少なすぎても働きすぎても病気になる(Goldilocks原理)
🧬 KCC3(SLC12A6)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ケーシーシースリー。KCC3=potassium–chloride cotransporter 3(カリウム・クロライド共輸送体3)。遺伝子名はSLC12A6(エスエルシー12エー6) |
| 遺伝子の場所 | 15番染色体の15q14。solute carrier(溶質輸送体)ファミリー12に属する |
| おもな働き | カリウムイオン(K⁺)と塩素イオン(Cl⁻)を電気的に中立なまま一緒に細胞の外へ運び、膨らんだ細胞の体積をもとに戻す |
| 神経での意義 | 長い軸索の体積と、軸索まわりのすき間(periaxonal space)を一定に保つ[2] |
| 関わる病気 | アンダーマン症候群(HMSN/ACC)/優性シャルコー・マリー・トゥース病(CMT2II ほか) |
| 遺伝形式 | 常染色体潜性(両アレル性)と常染色体顕性(片アレル性)の両方が知られる |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた用語解説です。特定の検査を勧めるものではありません。
1. KCC3とは ─ カリウムと塩素を運ぶ「排水ポンプ」
私たちの細胞の中には、カリウムや塩素といったイオン(電気を帯びた小さな粒)がたくさん溶けています。イオンの量が変わると、それにつられて水が出入りし、細胞の体積が変わります。KCC3は、SLC12A6遺伝子がつくるタンパク質で、細胞膜を12回ほど貫いてトンネルのように埋まっています。その役割は、カリウムイオン(K⁺)と塩素イオン(Cl⁻)を1つずつ組にして、電気的に中立なまま細胞の外へ運び出すことです。
ここで大切なのは、KCC3がエネルギー(ATP)を直接使うポンプではないという点です。細胞膜には別のポンプ(ナトリウム・カリウムATPアーゼ)があり、これがつくるカリウムの濃度差を利用して、KCC3はカリウムと塩素を外へ押し出します。塩分が細胞の外へ出ると、それを追いかけるように水も外へ移動します。こうして、膨らんだ細胞や軸索は、もとの体積へと戻っていきます[2]。いわば、水があふれそうになったときに開く「排水口」のような存在です。
💡 用語解説:K-Cl共輸送体(きょうゆそうたい)
「共輸送体」とは、2種類以上のイオンを一緒に運ぶタンパク質のことです。KCC3はカリウム(K)と塩素(Cl)を1対1で運ぶので「K-Cl共輸送体」と呼ばれます。プラスのカリウムとマイナスの塩素を同時に運ぶため、全体としては電気的にプラスマイナスゼロ(中立)で、細胞の電気のバランスを乱さずに塩分だけを移動できるのが特徴です。
SLC12A6からは、少しずつ形の違う複数のタンパク質(アイソフォーム)がつくられます。よく研究されているのはKCC3aとKCC3bで、KCC3aは神経系に多く、KCC3bは腎臓などで目立ちます。KCC3は神経だけでなく、心臓や骨格筋、腎臓などにも存在することが知られており、神経専用のタンパク質ではありません。それでも、病気として最もはっきり現れる症状が長い末梢神経に集中するのは、軸索の体積調節がとくにKCC3に頼っているためだと考えられています。
2. 軸索の容積恒常性 ─ なぜ「体積を保つ」ことが大切なのか
神経細胞から手足の先まで長く伸びる軸索は、電気の信号を伝える「電線」のような部分です。この電線が正しく信号を伝えるには、太さ(口径)がほどよく一定に保たれている必要があります。ところが軸索は、まわりの浸透圧(水を引き寄せる力)が変わると膨らんだり縮んだりしやすく、放っておくと形が崩れてしまいます。
そこで働くのが、膨らんだ細胞をもとの体積へ戻す調節性容積減少(RVD/Regulatory Volume Decrease)というしくみです。細胞が水を吸って膨らむと、KCC3のブレーキが外れて活性化し、カリウムと塩素をどんどん外へ汲み出します。細胞内の塩分が減ると水も出ていき、膨らんだ軸索は縮んでもとに戻ります。KCC3は、このRVDの主役なのです[2]。
重要なのは、KCC3が単に「軸索が膨らんだあとに働く排水口」なのではなく、軸索が本来保つべき基準の体積(volume set-point)と、浸透圧の変化にどう応じるかそのものを設定する「調節装置」だという点です。実際、KCC3を持たない感覚神経の細胞(後根神経節ニューロン)は、水を吸って膨らんでも正常なRVDができず、体積をもとに戻せないことが実験で示されています[8]。
💡 用語解説:軸索とperiaxonal space(じくさくしゅうい腔)
軸索は神経細胞から伸びる長い突起で、電気信号を伝えます。その多くはシュワン細胞がつくるミエリン(髄鞘)という膜で覆われています。軸索とミエリンのあいだのわずかなすき間を「periaxonal space(軸索周囲腔)」と呼びます。KCC3がうまく働かないと、軸索そのものだけでなく、このすき間にも水がたまってむくみが生じます[2]。
3. リン酸化スイッチ ─ 「必要なときだけ」働くしくみ
KCC3は、いつでも働いているわけではありません。ふだん(等張=浸透圧がふつうの状態)は、リン酸化という目印が付くことで、活性が低く抑えられています。細胞が膨らむと、この目印が外れて(脱リン酸化)、KCC3が活性化します。つまりKCC3は、リン酸化という「鍵」でオン・オフが切り替わる、精密なスイッチを持っているのです。
このスイッチのなかでとくに大切なのが、KCC3の端(C末端)にあるThr991(スレオニン991)とThr1048という2つの部位です。これらは活性を抑える「抑制性リン酸化部位」で、細胞が膨らむとすばやくリン酸が外れることが実験で示されました。人工的にこの部位を変化させて、リン酸が付けられないようにすると、KCC3はブレーキが効かなくなり、いつも働きっぱなし(構成的に活性)になります[3]。
💡 用語解説:リン酸化とキナーゼ
リン酸化とは、タンパク質にリン酸という小さな目印を付ける化学反応で、これによってタンパク質の働きがオン・オフされます。リン酸を付ける酵素をキナーゼ、外す酵素をホスファターゼと呼びます。KCC3は、WNK-SPAK/OSR1という一連のキナーゼによって、活性が抑えられる向きに調節されています。
KCC3の活性を支配しているのは、WNKキナーゼと、その下流にあるSPAK/OSR1というキナーゼのネットワークです。これらはKCC3を含むK-Cl共輸送体を「抑える」方向に調節します。つまり正常な軸索では、「膨らみを感知する → リン酸化のスイッチを切り替える → KCC3を活性化する → 塩分を排出する → 水を排出する → 軸索の太さをもとに戻す」という、負のフィードバック(行きすぎを戻すしくみ)が回っていると考えられます。このリン酸化スイッチのたった1か所が壊れるだけでも、後で述べるように重い神経障害が起こりうるのです。
🩺 院長コラム【「同じ遺伝子でも、変異の性質で対応が変わる」】
KCC3の病気を理解するうえで重要なのは、「同じ遺伝子でも、変異の性質によって起こることが大きく異なる」という遺伝学の基本です。KCC3では、働きを失う変異だけでなく、逆に働きが強くなる変異でも神経障害が起こります。設計図のどこがどう変わったのかを、単に「壊れた/壊れていない」だけでは整理できません。
遺伝医学では、同じ遺伝子の変化でも、タンパク質の働きにどのような影響を与えるかを一つひとつ評価することが重要です。KCC3は、変異の位置と機能的影響を区別して解釈する必要性を示す代表的な例です。
4. KCC3が関わる病気 ─ アンダーマン症候群とCMT
アンダーマン症候群(HMSN/ACC)─ 両アレル性の潜性疾患
KCC3の病気として古くから知られているのが、アンダーマン症候群です。HMSN/ACC(脳梁欠損を伴う遺伝性運動感覚ニューロパチー)やACCPNとも呼ばれます。これは、SLC12A6の両方のコピー(両アレル)に機能を失う変異がある、常染色体潜性(劣性)の病気です。2002年、ハワードらがSLC12A6を原因遺伝子として突き止めました[1]。
典型的には、乳幼児期からの重い進行性の感覚運動ニューロパチー(手足の力が入りにくい、感覚が鈍いなど)に加えて、筋緊張の低下、腱反射の消失、筋のやせ、発達の遅れや知的障害などがみられます。病名に「脳梁欠損」とありますが、脳梁(左右の大脳をつなぐ神経の束)の欠損は必ずしも全員に起こるわけではありません。集積されたデータでは、完全な欠損が約60%、部分的な形成不全が約10%で、残りの約30%は脳梁が正常だったと報告されています。
💡 用語解説:常染色体潜性(劣性)と両アレル性
ヒトの遺伝子は、父由来と母由来の2つのコピー(アレル)を持っています。常染色体潜性(劣性)とは、両方のコピーに変異がそろって初めて発症する遺伝形式です。「両アレル性(biallelic)」とは、2つのコピーの両方に変異がある状態を指します。片方だけに変異がある人(保因者)は、通常は発症しません。アンダーマン症候群はこのタイプの遺伝形式です。
優性のCMT ─ 片アレル性でも起こる
長いあいだ、KCC3の病気は潜性(両アレル性)だけと考えられてきました。ところが2016年以降、片方のコピーだけに変異がある常染色体顕性(優性)のCMTも起こることが確立しました。シャルコー・マリー・トゥース病(CMT)は、手足の末梢神経が徐々に障害されていく、最も頻度の高い遺伝性の末梢神経疾患です。
最初の代表例が、2016年に報告されたp.Thr991Ala(T991A)という変異です[5]。これは前章で述べた抑制性リン酸化部位そのものを壊す変異で、KCC3のブレーキが効かなくなり、いつも働きっぱなしになる機能獲得(GOF)型でした。この子どもは、脳の構造も知能も正常だった一方で、重い早発性の運動優位のニューロパチーを示しました。ClinVarでもこの変異は、CMT2II(OMIM 620068)に関連する病的な変異として登録されています。
その後、2022年に日本の大規模な研究が発表されました。2007年から2021年にかけてCMTと診断された2,598人の患者を解析し、p.Arg207His、p.Glu289Lys、p.Phe578del、p.Tyr679Serといった片アレル性の変異が同定されました[9]。神経の伝わり方(伝導所見)でみると、軸索型だけでなく、中間型や脱髄型に分類される患者もいました。2023年にはノルウェーの5家系10人でp.Gly552Aspが報告され、成人になってから発症する、比較的軽く感覚が優位のタイプが確認されました[10]。
2026年には、ヨーロッパ・オーストラリア・ブラジル・アメリカの13家系23人を集めた研究が発表され、優性のSLC12A6病が、乳児期の発症から成人発症まで、また運動優位から感覚優位まで、変異のタイプ(遺伝子型)によって大きく広がることが確かめられました。発症年齢の平均は15.7歳で、1歳から45歳までと幅広く、これほど多彩な表現型は他のCMT原因遺伝子では報告されていないと述べられています[11]。
🧬 SLC12A6のおもな変異と特徴
| 変異・種類 | 遺伝形式・働き | おもな特徴 |
|---|---|---|
| 機能を失う両アレル性変異(フレンチ・カナディアン創始者変異ほか) | 常染色体潜性・機能喪失(LOF) | 乳幼児発症の重い進行性感覚運動ニューロパチー。脳梁欠損は高頻度だが必須ではない[1] |
| p.Thr991Ala(T991A) | 片アレル性(新生変異)・機能獲得(GOF) | 脳・知能は正常。重い早発性の運動優位CMT。リン酸化のブレーキが外れて働きすぎる[5] |
| p.Arg207His/p.Tyr679Cys | 片アレル性・機能低下(LOF) | 早発の進行性感覚運動ニューロパチー。輸送機能はむしろ低下[6] |
| p.Gly552Asp | 片アレル性・機能低下(LOF) | 成人発症・比較的軽い・感覚優位。タンパク質量は保たれるが輸送はほぼ消失[10] |
※LOF=機能喪失(loss-of-function)、GOF=機能獲得(gain-of-function)。新生変異=両親にはなく、その人で新たに生じた変異。
5. 多すぎても少なすぎても病気になる ─ Goldilocks原理
KCC3の病気を理解するうえで、いちばんふしぎで、いちばん大切なのがこの点です。前章で見たように、KCC3の機能喪失(少なすぎ)でも、機能獲得(働きすぎ)でも、どちらでも軸索は障害されます。「KCC3が少なければ病気」という単純な量のモデルでは説明できないのです。
この特徴は、しばしば「Goldilocks原理(ゴルディロックス原理)」という言葉で表されます。KCC3の活性が、生理的なせまい範囲から低すぎても高すぎても軸索が傷むという考え方です。つまりKCC3の病気の核心は、「KCC3の絶対的な量」ではなく、「必要なときだけ、ちょうどよく活性化されること」にあると考えるほうが、これまでのデータとよく合います。この見方に立つと、KCC3の病気は「塩素を運ぶタンパク質の病気」というより、「軸索の体積の基準点が狂う病気(volume set-point disorder)」として捉えるほうが正確だといえます。
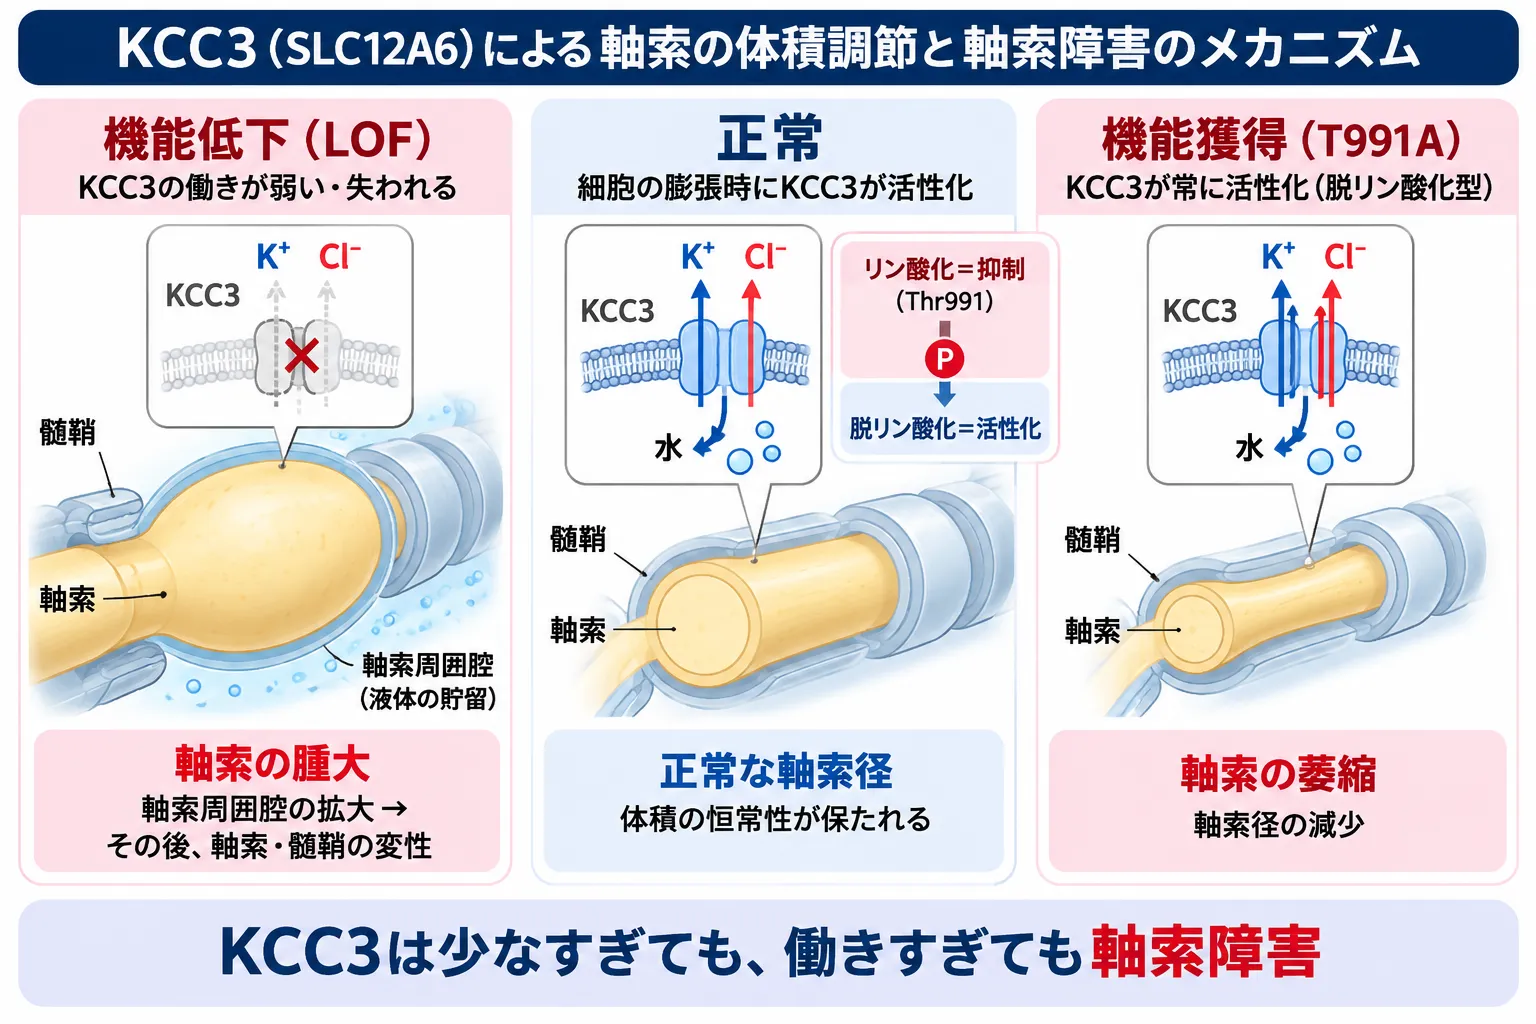
KCC3は軸索の細胞膜でK⁺とCl⁻を細胞外へ共輸送し、水の移動を介して軸索の体積を調節します。正常では細胞が膨張するとThr991などの抑制性リン酸化が解除されてKCC3が活性化し、軸索径を適切な範囲へ戻します。一方、KCC3の機能低下では体積調節が障害され、軸索や軸索周囲腔の腫脹が軸索変性に先行します。逆にp.Thr991Ala(T991A)のような機能獲得変異では抑制性リン酸化による制御が失われ、KCC3が恒常的に活性化します。このようにKCC3は、機能が低下しても過剰に活性化しても軸索障害につながりうることが特徴です。
💡 用語解説:機能喪失(LOF)と機能獲得(GOF)
機能喪失型変異(LOF)は、タンパク質の働きが弱くなったり失われたりする変異です。機能獲得型変異(GOF)は、逆に働きが強くなりすぎたり、本来とは違う働きが加わったりする変異です。多くの病気ではどちらか一方が原因になりますが、KCC3では両方が神経障害を起こすのが大きな特徴です。
ここで注意したいのは、「優性で遺伝する=働きすぎ(GOF)」とも限らないことです。前章のp.Arg207His、p.Tyr679Cys、p.Gly552Aspはいずれも片アレル性(優性)ですが、実験では輸送機能がむしろ低下・消失していました[6][10]。つまり、遺伝形式だけを見て「働きが上がっているはず/下がっているはず」と決めつけることはできません。それぞれの変異について、実際に機能を測る実験(機能アッセイ)が欠かせないのです。
6. 動物・細胞モデルからわかったこと
KCC3の病態を解き明かしてきたのは、マウスや細胞を使った研究です。最も説得力のある発見は、KCC3を完全になくしたマウス(ノックアウトマウス)の観察でした。このマウスでは、生後わずか3日の時点ですでに軸索のむくみがみられ、生後8日から30日にはperiaxonal spaceへの水のたまりも加わりました。一方で、はっきりとした神経変性は、その後になって現れました[2]。
この順番はとても重要です。「むくみ」が「変性」よりも先に起こっているということは、むくみが単なる末期の結果ではなく、変性を引き起こす上流の出来事であることを強く示しています。つまり、体積調節の破綻こそが病気の出発点だと考えられるのです。
さらに、神経細胞(ニューロン)だけでKCC3を失わせた条件付きノックアウトでも、重いニューロパチーが起こりました[4]。これは、シュワン細胞の異常や腎臓での電解質の変化がなくても、ニューロン内のKCC3が失われるだけで軸索変性が起こるのに十分であることを意味します。ただし、KCC3は一部のグリア細胞にも存在し、ノックアウトではperiaxonal spaceやparanode(傍絞輪部)に強い変化が出るため、「ニューロンだけで十分」なことと「グリアのKCC3は無関係」なこととは同じではありません。軸索とグリアがつくる単位のなかで、それぞれがどう寄与するかは、まだ完全には切り分けられていません。
興奮性や神経筋接合部(NMJ=神経と筋肉のつなぎ目)への影響も報告されています。KCC3を失ったマウスでは、早期からNMJの異常、筋のやせ、神経から筋への信号伝達の異常がみられました[7]。これは、細胞内の塩素濃度の異常だけでは説明しきれず、神経の電気的な活動やナトリウム・カリウムATPアーゼの局在・機能の異常も関わっていました。KCC3の病気を「細胞内の塩素濃度の病気」だけに単純化することはできない、ということです。
💡 用語解説:ノックアウトマウスと条件付きノックアウト
「ノックアウトマウス」とは、特定の遺伝子を働かないようにしたマウスのことで、その遺伝子が体の中で何をしているかを調べるのに使われます。「条件付きノックアウト」は、特定の細胞(たとえば神経細胞だけ)や特定の時期にかぎって遺伝子を消す手法です。これにより、「どの細胞のKCC3が病気に効いているのか」を切り分けることができます。
なお、ゼブラフィッシュ(実験によく使われる小さな魚)については、SLC12A6に相当する遺伝子(slc12a6)は存在するものの、2026年9月時点で、マウスに匹敵する確立したKCC3アクソノパチーのモデルは見当たりません。これは「ゼブラフィッシュで再現されている」と書けるほどの根拠がまだなく、むしろ今後のモデル開発の空白領域とみなすべき点です。
7. 治療研究の現状 ─ いまできること、これからの課題
まず正確にお伝えすると、2026年9月の時点で、KCC3の働きを直接正常化する確立した根本治療(疾患修飾療法)はまだありません。現在の医療は、症状をやわらげ、生活を支える対症的なケアが中心です。アンダーマン症候群では、理学療法・作業療法、関節の拘縮の予防、装具や車椅子などによる移動の支援、側弯(背骨の曲がり)の経過観察と必要に応じた手術、発達支援、てんかんへの標準的な治療などが行われます。これらはKCC3の異常そのものを直すものではありません。
実験的な治療のなかで最も直接的な根拠があるのは、カルバマゼピン(抗てんかん薬の一つ)です。KCC3を失ったマウスの研究では、KCC3の欠損に伴う異常な神経活動に着目し、カルバマゼピンで電気的な過剰活動を抑えると、NMJの神経支配の脱落が軽くなりました[7]。これは、輸送体そのものを直すのではなく、KCC3の異常の「下流」にある興奮性を補正する考え方です。ただし、これはあくまでマウスの前臨床研究であり、患者さんへの有効性を示した臨床試験のデータではありません。
💡 治療の方向づけがむずかしい理由
KCC3では、機能が少なすぎても働きすぎても病気になります。そのため、単純に「KCC3を増やす薬」や「減らす薬」では、かえって別の異常を招くおそれがあります。理想の薬は、活性を単に上げ下げするのではなく、「必要なときだけちょうどよく働く」状態へ戻す“正常化剤”である必要が高いと考えられます。これは既存データからの推論であり、まだ臨床で実証された戦略ではありません。
遺伝子を補う治療(遺伝子補充)については、時期がカギになりそうです。マウスの実験では、KCC3を欠いた状態で発達したマウスに、大人になってからKCC3を戻しても運動の障害は十分には改善せず、逆に子どもや大人の時期になって初めてKCC3を取り除いても、典型的な重い運動障害は生じにくいことが示されました[12]。これは、少なくとも一部の症状には、発達期という「治療の窓」があり、成熟後には元に戻せなくなっている可能性を示しています。
ただし、この結果から「大人の患者さんに遺伝子治療は無意味」と結論づけるのは早すぎます。ヒトでは、長い末梢神経が数十年かけて進行性に変性すること、p.Gly552Aspのように成人発症する優性の病気があることから、発達期の症状と、進行中の成人の軸索変性とは、完全に同じしくみとはかぎりません[10]。すでにできあがった脳梁の異常は戻らなくても、残っている末梢の軸索の変性を遅らせられるかどうかは、これからの検証課題です。
8. 未解決の課題 ─ これからの研究の焦点
KCC3アクソノパチーには、まだ多くの謎が残されています。第一に、これは「発達の病気」なのか「変性の病気」なのか、という問いです。答えはおそらく両方です。脳梁の形成不全や、成体での遺伝子補充が効きにくいことは発達期依存性を示す一方、末梢神経では早期のむくみが後の軸索の脱落に先行し、成人発症の病気さえ存在します。「発生のときに一度だけ起こる異常」と「生涯にわたる軸索の体積ストレス」を分けて解析する必要があります。
第二に、なぜ機能が少なすぎても働きすぎても病気になるのか、という「Goldilocks」のしくみです。KCC3の活性に最適な範囲があることは強く示唆されますが、その許容範囲が軸索の種類、発達段階、神経活動の量、ミエリン形成、浸透圧の負荷によってどう変わるかは、まだよくわかっていません。運動神経と感覚神経で、変異ごとに傷つきやすさが違う理由を説明できる定量的なモデルも、まだありません。
第三に、変異のタイプから症状を予測する力が、まだ弱いことです。T991Aはしくみが明快ですが、多くの新しいミスセンス変異には機能を測る実験がありません。日本のコホートでは同じSLC12A6遺伝子で軸索型・中間型・脱髄型が観察され[9]、2026年のコホートでも遺伝子型によって発症年齢と重症度が大きく異なりました[11]。今後は、変異を単に分類するだけでなく、輸送能力・細胞表面への出方・低張刺激での活性化・リン酸化制御などを並べて測ることが求められます。
💡 用語解説:ミスセンス変異
ミスセンス変異とは、DNAの1文字が変わることで、タンパク質を構成するアミノ酸が1個だけ別のものに置き換わる変異です。KCC3で見つかっている変異の多くはこのタイプです。1個の置き換わりでも、それが大切な場所(たとえばリン酸化部位)で起これば、タンパク質の働きが大きく変わることがあります。
第四に、軸索そのものの変性を、むくみからどうつなげて説明するか、という空白です。著しいむくみが、細胞の骨組み(細胞骨格)や軸索内の物質輸送に二次的な負担をかける可能性は高いのですが、KCC3の病気でこれを直接示した実験はまだ不足しています。現在の一次研究が最も強く支持するのは、あくまで体積調節・paranode・NMJの経路であって、「KCC3が直接、細胞骨格を制御して軸索変性を起こす」というモデルは、まだ仮説の段階にとどまります。この慎重な線引きは、今の証拠に忠実であるために大切です。
9. 遺伝診療との接点 ─ KCC3をどう読み解くか
KCC3(SLC12A6)は、遺伝子診断・遺伝形式の判断・遺伝カウンセリングのいずれにも関わる、臨床的に意味のある用語です。というのも、この遺伝子は潜性(両アレル性)でも顕性(片アレル性)でも病気を起こし、しかも変異の性質によって機能が上がることも下がることもあるからです。遺伝子検査でSLC12A6に変化が見つかったとき、それをどう解釈するかは、遺伝形式と変異の機能の両方をふまえて考える必要があります。
とくに大切なのは、「片アレル性(ヘテロ接合)だから無症状の保因者」とは限らない、という点です。GeneReviews(権威ある臨床データベース)に「ヘテロ接合の保因者は無症状」という記述がありますが、これは古典的な潜性のアンダーマン症候群の家系における、機能喪失変異の保因者リスクとして読むべきものです。2016年以降に確立した特定の優性ミスセンス変異が病原性を持つ事実と、矛盾するものではありません。同じ「片アレル性の変化」でも、変異の種類によって意味がまったく変わりうるのです。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。SLC12A6のように「変異の性質しだいで解釈が変わる」遺伝子では、こうした専門的な整理がとくに役立ちます。仲田院長は成人を診療する臨床遺伝専門医の立場から、文献にもとづいて変化の意味を読み解く役割を担います。なお、KCC3アクソノパチーそのものは基礎研究が中心の領域であり、日常の診療で直接検査する対象ではありません。ここでは「遺伝子の働きをどう読み解くか」という理解の土台として位置づけています。
CMTや遺伝性のニューロパチーが疑われる場合には、原因となる複数の遺伝子をまとめて調べる検査も選択肢になります。当院ではシャルコー・マリー・トゥース病(CMT)遺伝子検査(NGSパネル)や遺伝性ニューロパチーNGS遺伝子パネル検査を用意しています。どの検査が適切かは症状や家族歴によって異なるため、正確な診断にもとづいて検査や対応を選択することが大切です。
10. よくある誤解
誤解①「KCC3はただの塩素を運ぶ管」
KCC3は単なる「排水口」ではなく、軸索が保つべき体積の基準そのものを設定する調節装置です。膨らみを感知し、必要なときだけ塩分と水を汲み出して、軸索の太さをもとに戻します。
誤解②「KCC3は少ないほど病気になる」
そうとは限りません。KCC3は少なすぎても働きすぎても軸索を傷つけます。T991A変異はブレーキが外れて働きすぎることで重い神経障害を起こす、機能獲得型の例です。
誤解③「優性なら必ず働きすぎ(GOF)」
優性(片アレル性)でも、機能が低下する変異があります。p.Arg207Hisやp.Gly552Aspは片アレル性ですが、実験では輸送機能がむしろ低下・消失していました。遺伝形式だけで機能は決まりません。
誤解④「脳梁欠損がないからアンダーマン症候群ではない」
脳梁欠損は必須の所見ではありません。集積データでは、脳梁が正常な症例が約30%を占めます。脳梁の状態だけで診断を決めることはできません。
まとめ ─ 「軸索の体積を保つ」という視点
KCC3アクソノパチーの研究により、「塩素を運ぶタンパク質の病気」という見方から、軸索の容積恒常性の破綻を中心とする病態理解へと知見が広がってきました。最も堅い因果の流れは、SLC12A6の変異 → KCC3の輸送・リン酸化制御の逸脱 → 軸索の体積応答の破綻 → 早期の軸索・軸索周囲のむくみ → paranodeや電気的性質、NMJの異常 → 進行性の軸索変性、という道筋です[2]。
そして、古典的な潜性の機能喪失も、T991Aのような機能獲得も、同じ末梢神経系を障害し、さらに優性の機能低下が早発型から成人の感覚優位型まで存在します[11]。この事実から、今後の治療開発では、KCC3を単純に増やす・減らすのではなく、変異ごとに「体積に応じた活性のカーブ」を正常な動的範囲へ戻すことが中心の課題になると考えられます。KCC3は、遺伝子産物の機能を「量」だけでなく「いつ・どれだけ活性化されるか」という動的制御まで含めて評価する必要性を示す分子です。
よくある質問(FAQ)
Q1. KCC3アクソノパチーとは何ですか?
SLC12A6遺伝子がつくるKCC3というタンパク質の働きが乱れることで、神経の軸索がむくみ、やがて変性していく病態のことです。KCC3は、膨らんだ細胞から余分な塩分(カリウムと塩素)と水を汲み出して体積をもとに戻す役割を担っています。この働きが破綻すると軸索がむくみ、進行性の末梢神経障害につながります。アンダーマン症候群やシャルコー・マリー・トゥース病(CMT)の原因になります。
Q2. なぜKCC3が少なすぎても働きすぎても病気になるのですか?
KCC3は「必要なときだけ、ちょうどよく働く」ことで軸索の体積を一定に保っています。機能が少なすぎると、膨らんだ軸索をもとに戻せずにむくみます。逆にブレーキが外れて働きすぎると、正常な体積の調節ができなくなります。どちらでも軸索が傷むため、KCC3の活性には最適な範囲があると考えられ、これはGoldilocks原理(ちょうどよさの原理)と呼ばれます。
Q3. アンダーマン症候群とCMTは、同じ遺伝子なのになぜ違うのですか?
どちらもSLC12A6の変異で起こりますが、遺伝形式と変異の性質が異なります。アンダーマン症候群は、両方の遺伝子コピーに機能を失う変異がある常染色体潜性の病気で、乳幼児期から重く、脳梁の形成異常や発達の遅れを伴うことがあります。一方、片方のコピーだけに変異がある優性のCMTは、発症年齢や重症度が変異のタイプによって大きく異なり、成人発症の比較的軽いタイプもあります。
Q4. 脳梁欠損がなくてもアンダーマン症候群のことがありますか?
あります。「脳梁欠損を伴う」という病名がついていますが、脳梁の欠損は必ずしも全員に起こるわけではありません。集積されたデータでは、完全な欠損が約60%、部分的な形成不全が約10%で、残りの約30%は脳梁が正常だったと報告されています。脳梁の状態だけで診断を決めることはできません。
Q5. KCC3の病気に治療法はありますか?
2026年9月の時点で、KCC3の働きを直接正常化する確立した根本治療はまだありません。現在は、理学療法や装具、側弯の管理といった、症状をやわらげ生活を支えるケアが中心です。マウスの研究ではカルバマゼピンが神経筋接合部の異常を軽くしましたが、これは前臨床の段階で、患者さんへの有効性を示した臨床試験のデータではありません。治療に関する判断は、必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] The K-Cl cotransporter KCC3 is mutant in a severe peripheral neuropathy associated with agenesis of the corpus callosum. Nat Genet. 2002. [PubMed 12368912]
- [2] Axonal and periaxonal swelling precede peripheral neurodegeneration in KCC3 knockout mice. Neurobiol Dis. 2007. [PubMed 17659877]
- [3] Sites of regulated phosphorylation that control K-Cl cotransporter activity. Cell. 2009. [PubMed 19665974]
- [4] Loss of neuronal potassium/chloride cotransporter 3 (KCC3) is responsible for the degenerative phenotype in a conditional mouse model of hereditary motor and sensory neuropathy associated with agenesis of the corpus callosum. J Neurosci. 2012. [PubMed 22423107]
- [5] Peripheral motor neuropathy is associated with defective kinase regulation of the KCC3 cotransporter. Sci Signal. 2016. [PubMed 27485015]
- [6] De novo variants in SLC12A6 cause sporadic early-onset progressive sensorimotor neuropathy. J Med Genet. 2020. [PubMed 31439721]
- [7] KCC3 loss-of-function contributes to Andermann syndrome by inducing activity-dependent neuromuscular junction defects. Neurobiol Dis. 2017. [PubMed 28647557]
- [8] Flores B, Delpire E. Osmotic Response of Dorsal Root Ganglion Neurons Expressing Wild-Type and Mutant KCC3 Transporters. Cell Physiol Biochem. 2020;54(4):577-590. doi:10.33594/000000241. [PubMed 32506846]
- [9] Novel heterozygous variants of SLC12A6 in Japanese families with Charcot-Marie-Tooth disease. Ann Clin Transl Neurol. 2022. [PubMed 35733399]
- [10] Late-onset sensory-motor axonal neuropathy, a novel SLC12A6-related phenotype. Brain. 2023. [PubMed 36542484]
- [11] Spectrum of dominant Charcot-Marie-Tooth disease due to SLC12A6 variants. J Neurol Neurosurg Psychiatry. 2026. [PubMed 41500801]
- [12] Temporal manipulation of KCC3 expression in juvenile or adult mice suggests irreversible developmental deficit. Am J Physiol Cell Physiol. 2021. [PubMed 33596149]






