

目次

BPAN(脳内鉄沈着を伴う神経変性症5型:Beta-propeller protein-associated neurodegeneration)は、X染色体にあるWDR45遺伝子の変化によって、細胞のなかの「お掃除システム(オートファジー)」がうまく働かなくなり、脳の一部に鉄が異常にたまって神経細胞が少しずつ傷んでいく、とてもまれな遺伝性の病気です[1]。子どものころは発達の遅れやてんかんが中心で、その後は比較的落ち着いた時期が続きますが、大人になってから急に認知機能の低下やパーキンソン症状が進むという、二つの顔(二相性)をもつのが最大の特徴です[1]。この記事では、病気のしくみから症状、MRIでの見分け方、生まれる前にNIPTで何がわかるのか、そして遺伝子治療をはじめとする最新の研究までを、臨床遺伝専門医が解説します。
🧠Q. BPAN(NBIA5)とはどんな病気ですか?
X染色体のWDR45遺伝子の変化で、細胞のオートファジー(不要物の分解・再利用)が滞り、脳(とくに黒質・淡蒼球)に鉄がたまって神経細胞が障害される病気です。NBIA(脳内鉄沈着神経変性症)というグループのなかで最も多いタイプで、報告されている患者さんの多くが女性です。
🔄Q. なぜ「二相性」と呼ばれるのですか?
乳幼児期は発達の遅れとてんかんが中心で、その後は比較的安定します。ところが青年期〜成人期に、認知症とパーキンソン症状・ジストニアが急速に進む第2の局面に入ります。この二段構えの経過がBPANの大きな特徴です。
🌸Q. NIPTで調べられますか?
染色体の数を調べる一般的なNIPTではわかりません。ただし単一遺伝子を調べる当院のインペリアルプランにはWDR45が対象遺伝子として含まれています。BPANとしての具体的な報告範囲は検査時点の仕様確認が必要です。NIPTはスクリーニング検査のため、陽性の場合は羊水検査・絨毛検査による確認が必要です。
1. BPAN(脳内鉄沈着を伴う神経変性症5型)とは:まず全体像をつかむ
BPANは、脳の特定の場所(おもに黒質と淡蒼球という運動をつかさどる部位)に鉄が少しずつ異常にたまり、神経細胞がゆっくり傷んでいく、進行性の遺伝性神経疾患です[1]。国際的には「βプロペラタンパク質関連神経変性症(Beta-propeller protein-associated neurodegeneration)」と呼ばれ、遺伝病のデータベースであるOMIMには「300894」として登録されています[1]。かつては、その独特な経過から「小児期の静止性脳症と成人期の神経変性を伴う疾患(SENDA)」と呼ばれていましたが、2012年に全エクソーム解析で原因遺伝子WDR45が同定され、現在の病名に整理されました[3]。
💡 用語解説:NBIA(脳内鉄沈着神経変性症)とは
脳のなかに鉄が異常にたまることを共通点とする、いくつかの遺伝性の神経の病気をまとめた総称です。原因遺伝子ごとにいくつものタイプ(PKAN、PLAN、MPANなど)に分かれており、BPANはそのなかで最も頻度が高いタイプで、全NBIA患者さんの約35〜45%を占めると考えられています[15]。当院では、これらの原因遺伝子をまとめて調べるNBIA遺伝子検査NGSパネルをご用意しています。
頻度としては、人口100万人あたり2〜3人ほどと推定される超希少疾患(ultra-rare disease)です[15][17]。原因となるWDR45遺伝子はX染色体の短腕(Xp11.23)にあり、X染色体連鎖優性遺伝という形をとります[1]。ただし確認されている患者さんの大部分は家族歴のない孤発例で、生殖細胞ができる過程で新たに生じた変異(de novo変異)が原因です[1]。
🔍 関連記事:de novo変異(新生突然変異)とは/X連鎖遺伝とは
なぜ「女性に多い」のか——X染色体のからくり
BPANの特徴のひとつが、報告されている患者さんの多くが女性であるという点です[1]。これは、男性がX染色体を1本しか持たないことと関係しています。WDR45が完全に働かなくなる変異を男性が生殖細胞レベルで受け継ぐと、発生の段階で命にかかわる(胎生致死になりやすい)と考えられているのです[1]。例外的に症状をもって生まれる男性もいますが、その多くは発生のごく初期に変異が生じた体細胞モザイク(体の一部の細胞にだけ変異がある状態)を持っています[1]。
女性の場合も、症状の重さには幅があります。女性の細胞では2本あるX染色体のうち片方がランダムに休眠する「X染色体の不活化」という現象が起こります。X染色体不活化の偏りなどが、症状のばらつきに関与する可能性がある傾向があります[1]。近年は、典型的なBPANだけでなく、男児に多い重症の「WDR45関連てんかん性脳症」や、知的障害だけを示す非典型例までを含めて、WDR45関連障害という広い概念でとらえられるようになっています[18]。
2. 原因遺伝子WDR45と「細胞のお掃除係」のしくみ
🔍 関連記事:オートファジーとは/フェリチノファジーとは/WDリピート・βプロペラ構造とは
WDR45遺伝子は、WIPI4というタンパク質の設計図です[4]。このWIPI4は、7枚の羽根が輪のように並んだ「βプロペラ」という風車のような立体構造を持っており、これが病名(βプロペラタンパク質関連神経変性症)の由来になっています[1]。
WIPI4がになうのは、細胞のなかの老廃物や壊れた部品を分解して再利用する「オートファジー(自食作用)」という、細胞のお掃除・リサイクルのしくみです[4]。ゴミを包む袋(オートファゴソーム)を作る、ごく初期のとても大切な段階を、WIPI4が現場監督のように制御しています[4]。WDR45に変化が起こるとWIPI4が足りなくなり、お掃除の流れ全体(オートファジーフラックス)が滞ってしまうのです[4]。
💡 用語解説:オートファジー(細胞のお掃除・リサイクル)
細胞が、いらなくなったタンパク質や古くなった部品を「袋」で包み込み、分解工場(リソソーム)に送って分解・再利用するしくみです。栄養が足りないときのエネルギー確保や、傷んだ部品の交換など、細胞の健康を保つ土台の働きをしています。BPANではこの最初の「袋づくり」がうまくいかないことが、すべての引き金になります。
最大の謎——お掃除の不調が、なぜ「鉄」をためるのか
ここで大きな疑問が生まれます。「お掃除システムの不調」が、どうして脳への鉄の蓄積という、まったく別に見える現象を引き起こすのか。この橋渡しのしくみが、近年の研究でいくつも明らかになってきました。下の図に、その流れをまとめています。
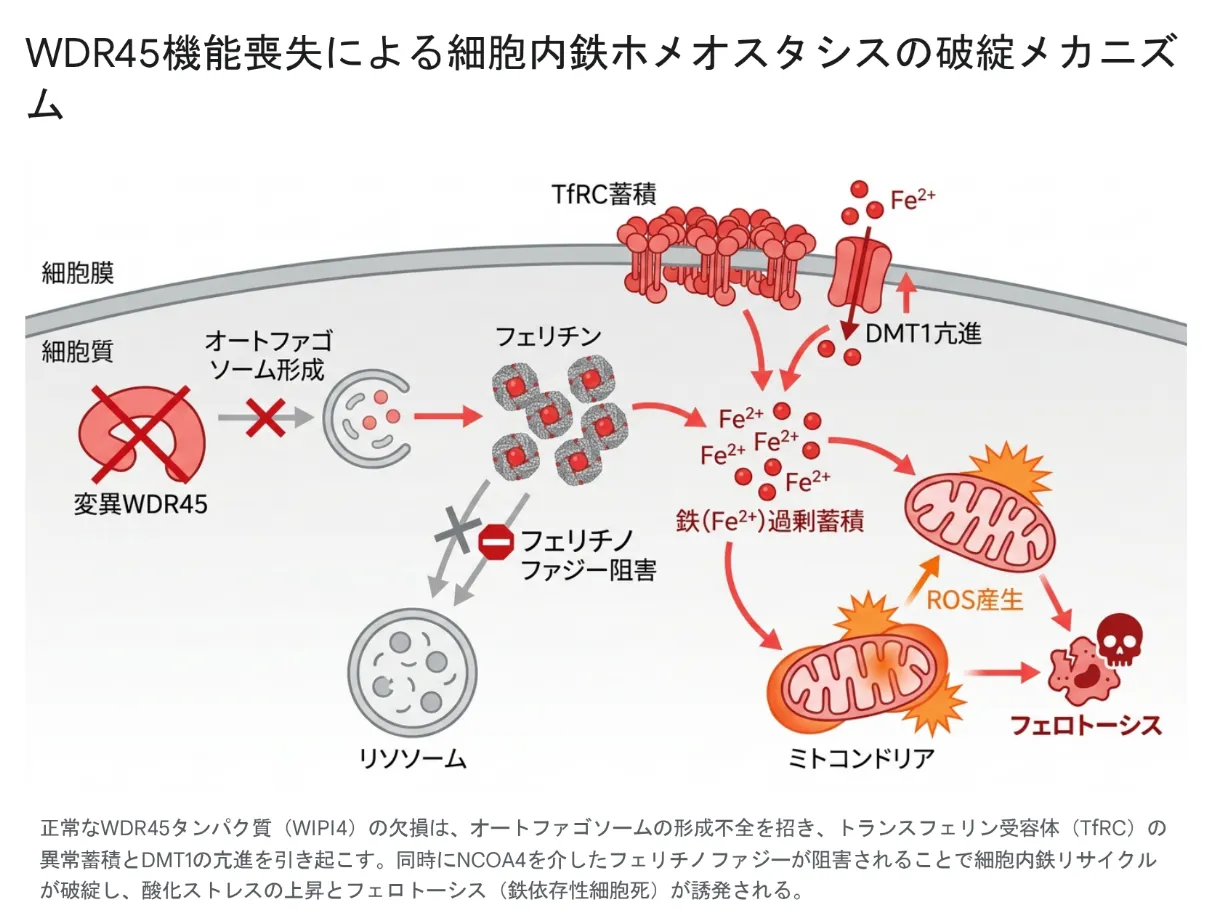
WDR45(WIPI4)が働かなくなると、鉄を取り込む受容体(TfRC)が分解されずにたまり、鉄の再利用(フェリチノファジー)も止まります。その結果、細胞のなかに毒性の強い遊離鉄(Fe2+)があふれ、ミトコンドリア障害や酸化ストレスを経て「フェロトーシス」という細胞死に至ります。
第一のしくみは、鉄の「入口」が閉じなくなること。細胞が外から鉄を取り込む主要な入口がトランスフェリン受容体(TfRC)です。正常なら、この受容体はオートファジーで適切に分解され、鉄の取り込みすぎを防ぐブレーキになっています[5]。ところがWDR45変異でオートファジーが止まると、TfRCが分解されずに細胞膜にたまり続け、鉄が細胞内へ流れ込み続けます[5]。さらにWDR45を失わせた神経細胞モデルでは、もうひとつの鉄の運び屋DMT1も増えており、鉄の過剰な流入をいっそう加速させていることが確認されています[4]。
第二のしくみは、鉄の「リサイクル」が壊れること。細胞は余った鉄を、フェリチンという金庫のようなタンパク質に安全にしまっています。鉄が必要になると、NCOA4という運び屋がフェリチンを分解工場へ運び、中の鉄を取り出して再利用します。この「鉄専用のオートファジー」をフェリチノファジーと呼びます[4]。WDR45が欠けた細胞では、このNCOA4を介したフェリチノファジーが強く障害されます[7]。すると、細胞全体では鉄が余っているのに、実際に使える鉄が足りない「機能的な鉄欠乏」という奇妙な状態を細胞が誤って感知し、TfRCやDMT1をさらに増やすという悪循環に陥るのです[7]。
💡 用語解説:フェリチノファジー
鉄をしまっておく金庫「フェリチン」を、オートファジーで分解して中の鉄を取り出す、鉄専用のリサイクルのしくみです。運び屋のNCOA4がフェリチンを目印として分解工場へ届けます。BPANではこの鉄の取り出しが止まってしまうため、鉄があるのに使えないという矛盾した状態が生まれます。くわしくはフェリチノファジーの用語ページで解説しています。
第三のしくみは、鉄の金庫が別ルートで壊されること。ある研究では、通常のオートファジーが止まったBPANの細胞で、小胞体ストレスとp38という経路を介して、別のお掃除経路「シャペロン介在性オートファジー(CMA)」が異常に活性化することが示されました[6]。この亢進したCMAが、鉄をしまっているフェリチン重鎖の分解を促進し、毒性の強い遊離鉄(Fe2+)が細胞のなかに放たれて、鉄過剰をさらに悪化させるのです[6]。
加えて、患者さん由来の線維芽細胞を詳しく調べた研究では、ミトコンドリアの断片化、呼吸鎖複合体Iという酵素の活性低下、脂肪滴の増加、リソソーム機能の低下など、細胞のさまざまな部品の異常が確認されています[16]。エネルギーを作る工場であるミトコンドリアの不調は、神経細胞にとって特に大きな負担になります[16]。

🩺 院長コラム:「鉄がたまる病気」という言葉の落とし穴
BPANは「脳に鉄がたまる病気」と紹介されることが多い疾患ですが、鉄代謝異常だけで病態全体を説明できるわけではありません。分子病態の研究では、WDR45機能低下によるオートファジー障害と鉄恒常性異常が関連することが示されています。臨床遺伝専門医として文献を踏まえると、鉄蓄積だけを単独の治療標的として考えるのではなく、オートファジー、フェリチノファジー、ミトコンドリア機能などを含む病態全体を評価する必要があります。治療研究も、鉄キレートだけでなく、WDR45機能やオートファジー経路を標的とする方向へ広がっています。
こうした鉄恒常性の異常と脂質過酸化は、「フェロトーシス」という鉄依存性細胞死に関与すると考えられています[5]。実験モデルでは、フェロトーシス関連因子の変化や脂質過酸化・活性酸素(ROS)の増加が報告されており、フェロトーシスがBPANの神経細胞障害に関与する可能性が示されています[5]。フェロトーシスそのものについてはフェロトーシスの解説ページもあわせてご覧ください。
3. 二相性の症状——「静かな時期」と「進行する時期」
BPANの症状は人によって幅がありますが、経過にははっきりした「二相性(第1期:小児期の静止期、第2期:成人期の進行期)」があるのが最大の臨床的特徴です[1]。まずは全体像を、下のカードで整理します。
🌱 第1期:乳幼児期〜小児期(静止期)
- ➤全般的な発達の遅れ・知的障害(とくに話し言葉の遅れが目立つ)
- ➤難治性のてんかん(患者さんの約3分の2)
- ➤手もみなどの常同運動・自閉症に似た行動
- ➤睡眠障害・失調性の歩き方・眼の異常
🔥 第2期:青年期〜成人期(進行期)
- ➤急速に進行する認知症(思考力・記憶の低下)
- ➤パーキンソニズム(動作緩慢・筋強剛・すくみ足)
- ➤ジストニア(不随意な筋収縮による異常姿勢)
- ➤歩行困難・嚥下障害・脳の萎縮の進行
第1期:発達の遅れと、複雑なてんかん
発症は多くが乳幼児期です。初期の主な症状は全般的な発達遅滞と知的障害で、とくに話し言葉(表出性言語)の遅れが際立って強いという、アンバランスな特徴があります[1]。多くのお子さんは生涯にわたり数語しか話せないか、言葉を発しないこともあります[1]。運動面でも、歩けるようになっても幅広の失調性歩行や不器用さがみられます[1]。さらに、レット症候群に似た手もみ運動などの常同運動、自閉症に似た行動、睡眠障害、近視・斜視・視神経萎縮といった眼の症状、早発思春期などが伴うこともあります[1]。
てんかんは第1期の非常に重要な合併症で、患者さんの約3分の2にみられます[1]。多くははじめ熱性けいれんとして始まり、その後さまざまな発作型(欠神・強直・脱力・強直間代・ミオクロニーなど)が同じ患者さんに混在するようになります[1]。男児のWDR45変異例では、West症候群(点頭てんかん)やLennox-Gastaut症候群のような、きわめて難治性のてんかん性脳症を呈することもあります[1]。
興味深いことに、これらの難治性てんかんは、小児期の終盤から思春期にかけて、自然に頻度が減ったり消えたりすることが多いという特有の経過をたどります[2]。実際、BPANのお子さん10名を対象とした研究でも、てんかんの重症度が徐々に軽くなっていく傾向が報告されています[8]。
第2期:成人期からの急速な神経変性
青年期から成人期早期(多くは20〜30代)にかけて、病態はまったく異なる第2の局面に入ります[1]。それまで比較的安定していた認知機能が急に低下し、深刻な進行性の認知症を発症します[1]。同時に、主に上肢から始まるジストニアとパーキンソニズム(動作緩慢・筋強剛・すくみ足・姿勢保持障害)が急速に進みます[1]。BPANのパーキンソニズムは、パーキンソン病と比べて安静時のふるえ(振戦)が少ないとされます[1]。
この段階の神経変性は不可逆的かつ急速で、歩けていた方も歩行が難しくなり、車椅子が必要になることがあります[1]。脳全体の萎縮も進みます。最終的には、認知症や運動障害に伴う転倒、重度の嚥下障害と、それに関連する誤嚥性肺炎などの合併症が、生命にかかわるリスクになります[1]。だからこそ、この時期をどう支えるかが、ケアの大きなテーマになります。
4. MRIと遺伝子検査による診断——「ハローサイン」がカギ
BPANの診断では、脳MRIがとても重要な手がかりになります[1]。ただしMRI所見は病気の進行段階によって変化するため、年齢とステージを踏まえた読影が欠かせません。下の図で、経時的な変化を整理します。
小児期早期のMRIは、多くの場合ほぼ正常か、髄鞘化の遅れや脳梁の菲薄化といった非特異的な所見にとどまります。そのため、この段階の画像だけでBPANを疑うのは、専門医でも難しいのが実情です[1]。鉄の蓄積が画像で見えはじめるのは、通常2〜4歳以降で、鉄に敏感な撮影法(T2*強調画像やSWI)で黒質・淡蒼球の低信号として描出されます[1]。
青年期から成人期に、運動障害が出てくる時期と前後して、BPANにきわめて特徴的な「ハロー(halo)サイン」がT1強調画像に現れます[1]。これは、黒質や大脳脚の中心にある低信号を、境界のはっきりした高信号の帯(ハロー=光の輪)が取り囲むという所見で、BPANを示唆する特徴的な画像所見として、他のNBIAとの鑑別に重要な手がかりとなります[1]。
確定診断は遺伝子検査で
二相性の経過や特徴的なMRI所見からBPANが疑われたら、最終的な確定は遺伝子検査でWDR45の病的バリアントを見つけることで行います[1]。かつては単一遺伝子を狙った検査が主流でしたが、いまは次世代シーケンシングを用いた遺伝子パネル検査や、全エクソームシーケンス(WES)・全ゲノムシーケンスも広く用いられています[1]。こうした網羅的解析は、知的障害や早発パーキンソニズムなどを示す非典型例や、体細胞モザイクを持つ男性例などの診断にも有用です[1]。
💡 補足:血液での新しい手がかり
現在のところ、MRIや遺伝子検査以外に病勢をリアルタイムで反映する確立された血液マーカーはありません。ただし研究段階では、「可溶性トランスフェリン受容体(sTfR)とフェリチンの対数の比」の上昇が、BPANのお子さんの血液で報告されています[8]。これは、細胞が「機能的な鉄欠乏」を誤って感知して受容体を増やす、という前の章でお話ししたしくみを反映していると考えられ、今後の指標として期待されています[8]。
5. 遺伝のしくみと再発リスク——X連鎖と「新しく生じた変異」
BPANはX染色体連鎖優性遺伝の形をとります[1]。ただし、確認されている患者さんの大部分は家族歴のない孤発例で、受精前後に新たに生じたde novo変異(新生突然変異)が原因です[1]。つまり、両親に原因がなくても、お子さんに突然起こりうる病気だということです。この点は、多くのご家族にとって最初に整理しておきたい事実です。
「優性・劣性」だけでは語れないX染色体
X染色体上の遺伝子は、男女で本数が違うため、遺伝のしくみが少し複雑です。女性の細胞では、2本あるX染色体のどちらか一方がランダムに休眠する「X染色体の不活化」という現象が起こります。BPANの女性で症状の重さに幅がある背景には、X染色体不活化の偏りや体細胞モザイク、変異の性質など複数の要因が関与すると考えられています[1]。一方、男性がWDR45の完全な機能喪失変異を生殖細胞レベルで受け継ぐと胎生致死になりやすく、症状を持って生まれる男性の多くは体細胞モザイクを持っています[1]。X連鎖遺伝の考え方は、X連鎖遺伝の解説コラムでくわしく扱っています。
再発リスクについては、注意すべき例外があります。ごくまれに、無症状あるいはごく軽症の親(多くは体細胞モザイクを持つ)から病的バリアントを受け継いだ同胞例も報告されているのです[1]。したがって、次のお子さんへの再発リスクを正確に評価するには、ご両親を含めた遺伝学的評価と専門的なカウンセリングが強く推奨されます[1]。当院では、こうした評価と遺伝カウンセリングを臨床遺伝専門医が担います。
6. 生まれる前にわかる?——NIPT・確定検査の考え方
出生前に調べられるかという点では、ダウン症など「染色体の数」を調べる一般的なNIPTでは、BPANはわかりません。BPANは染色体の数は正常なまま、WDR45という一つの遺伝子だけに変化が起こる「単一遺伝子疾患」だからです。数を数えるタイプの検査では見つけられないのです。
💡 用語解説:単一遺伝子疾患とNIPT
「単一遺伝子疾患」とは、たった一つの遺伝子の変化で起こる病気のことです。従来のNIPTは染色体の「数」の変化(例:21トリソミー=ダウン症)を調べる検査で、一つの遺伝子の中の小さな変化は対象外です。単一遺伝子を解析するタイプのNIPTで、対象遺伝子・対象バリアントに含まれている場合にのみ、スクリーニングの対象になり得ます。
当院の単一遺伝子NIPT(インペリアルプラン)には、WDR45が対象遺伝子として含まれています。ただし、すべてのBPAN関連バリアントが一律に報告対象となるとは限らないため、BPANとしての具体的な報告範囲は検査時点の解析・報告仕様の確認が必要です。また、NIPTはあくまで可能性を調べるスクリーニング検査であって、確定診断ではありません。陽性の場合は、羊水検査・絨毛検査による確認が選択肢となります。
検査手法について一つだけ、当院の考え方をお伝えします。私たちは、検査法ごとに対象範囲、解析深度、検出限界が異なるため、必要なものをターゲット法で精度よく調べることを重視しています。生涯に関わる検査だからこそ、スピードよりも正確性を最優先にしています。
7. 治療とこれから——対症療法から遺伝子治療まで
現在、BPANの進行そのものを止めたり戻したりする根本治療(疾患修飾療法)はまだ確立されていません[2]。いまの臨床管理の中心は、生活の質を最大限に保ち、命にかかわる合併症を防ぐための対症療法と多職種連携による支持療法です[2]。国際的な専門家によるコンセンサスガイドラインをもとに、ライフステージに応じたきめ細かな介入が推奨されています[2]。
いま行われている支持療法
第1期の複雑なてんかんには、複数の抗てんかん薬を組み合わせる治療が基本です[2]。ただし、特定の薬がBPANに際立って有効という決定的な証拠はまだなく、発作の型に応じた選択が行われます[2]。難治例には、迷走神経刺激療法やケトン食が選択肢になることもあります[1]。思春期にてんかんが自然に軽くなる傾向があるため、脳波を慎重にフォローしながら、適切な時期に薬を減らすことを検討するのも大切なポイントです[2]。
第2期のパーキンソニズムにはレボドパなどが検討されますが、パーキンソン病ほどの効果は期待しにくいとされます[1]。重いジストニアには筋弛緩薬やボツリヌス毒素注射などが用いられ、難治例には脳深部刺激療法(DBS)が検討される場合もあります[1]。全経過を通じて、理学療法・作業療法・言語療法の継続、そして嚥下障害への対応(食形態の調整や必要に応じた胃瘻)が、誤嚥性肺炎の予防と栄養維持に直結します[1]。
鉄キレート療法——見えてきた可能性と限界
NBIA共通の「脳内鉄蓄積」に直接アプローチする治療として、長く研究されてきたのが鉄キレート療法です。とくにデフェリプロンは、血液脳関門を越えて脳の鉄に届く経口薬として注目されました[11]。最大の臨床試験は、BPANと同じNBIA群のパントテン酸キナーゼ関連神経変性症(PKAN)を対象に行われました[9]。
この国際的な第III相試験(TIRCON)では、88名のPKAN患者さんが18ヶ月にわたりデフェリプロンまたはプラセボの投与を受けました[9]。結果として、MRIでは淡蒼球の鉄が有意に減少し、薬が脳に届いて標的の鉄を除去することは証明されました[9]。しかし主要評価項目である運動機能(BADスケール)では、悪化がプラセボ群3.99点に対しデフェリプロン群2.48点にとどまったものの、統計的な有意差には届きませんでした(差-1.51、p=0.076)[9]。患者さん自身の実感(PGI-Iスケール)でも両群に差はなく(4.6対4.7、p=0.728)、副作用として貧血が21%に見られました[9]。
一方で重要な示唆もありました。進行が緩やかな「非典型PKAN」に限ると、進行速度を約50%遅らせるという有意な効果(p=0.019)が確認されたのです[9]。急激な変性を完全に止めるのは難しくても、緩やかな患者さんでは鉄除去が一定の役割を果たしうることを示しています[9]。
では、BPANそのものではどうでしょうか。データは非常に限られますが、BPAN患者さんにデフェリプロンを用いた症例では、臨床的な恩恵は得られず、むしろパーキンソン症状が悪化して中止された報告があります(休薬で回復)[10]。BPANを含むごく少数の症例をまとめた総説でも、鉄キレート単独での効果は限定的とされています[11]。この「MRIでは鉄が減るのに、症状は改善しない」という結果は、鉄の蓄積は原因ではなく結果であるという、前半でお話しした考え方を裏づけるものでした[11]。
🩺 院長コラム:「同じ遺伝子でも、対応は変わる」という視点
遺伝性疾患では、同じ遺伝子に病的バリアントがあっても、変異の種類、残存機能、モザイクの有無、病態経路などによって臨床像や治療標的が異なることがあります。BPANでも、脳内鉄沈着という所見だけに着目するのではなく、WDR45機能低下によるオートファジー障害や鉄恒常性異常を含めて病態を評価する必要があります。鉄キレート療法の臨床効果が限定的だった報告も、病態全体を標的とする治療研究が必要であることを示しています。臨床遺伝専門医として文献を踏まえると、遺伝子名だけではなく、変異の性質と分子病態を区別して考えることが重要です。
根本を目指す次世代の治療研究
対症療法や鉄キレートの限界が見えてきたいま、原因や根本のしくみに直接手を届かせる次世代の治療の開発が、国際的に加速しています。いずれも研究段階であり、臨床応用には今後の検証が必要です。
① 遺伝子治療。BPANの根本原因が単一遺伝子の機能喪失であることから、正常なWDR45を補充する遺伝子治療が、疾患修飾治療の候補として研究されています[15]。AAVベクターを用いたWDR45補充の前臨床研究が進められています[15]。実際に、患者さん由来の細胞にWDR45を届けると、WIPI4やNCOA4の発現が回復し、鉄の異常などの表現型が改善することが示されており、遺伝子補充により細胞レベルの病態表現型を改善できる可能性が示されています[7]。iPS細胞から作った神経モデルや、患者変異を再現したマウスで、有効性と安全性の検証が進められています[15]。
② 低分子の鉄動員薬。単純な「鉄の除去」とは発想が異なり、細胞内の鉄の分布を正常化するアプローチです[13]。ヒノキ科植物などに含まれる天然由来のヒノキチオールは、膜を越えて鉄を運ぶ「擬似的なトランスポーター」として働くことが示されました[13]。さらに、その課題を克服した改良版FeM-1269が開発され、高用量・長期投与でも高い忍容性を示し、貧血モデルで血清鉄やヘモグロビンを回復させることに成功しています[14]。BPANへの応用については、「鉄過剰」と「利用可能な鉄の不足」という複雑な鉄恒常性異常に対応できるかを含め、今後の検討が必要です[15]。
③ オートファジー誘導剤など。病態の根っこがオートファジーの停滞にあることから、残る経路を薬で活性化させるオートファジー誘導剤の探索も進んでいます[15]。また、フェリチンの異常分解が小胞体ストレスとp38経路を介して起こることから、これらの経路を狙った阻害剤も新たな治療標的として注目されています[6]。
これらの研究を支えているのが、患者変異を忠実に再現した最新のマウスモデルです。ある新しいモデルでは、患者さんで頻繁に見られる変異(c.52C>T)を再現し、WDR45タンパク質の消失、重い認知障害・多動・早期からの運動低下という、ヒトBPANの特徴を高い精度で再現しました[12]。さらに、神経の軸索終末に異常なふくらみ(軸索スフェロイド)が早期から形成されることも新たに発見され、WDR45が神経のつなぎ目の健全性の維持にも不可欠であることが示されています[12]。こうしたモデルと、国際的な自然歴レジストリの整備が、将来の臨床試験を支える強力な基盤になっています[15]。
8. よくある誤解を整理する
BPANは情報が少なく、誤解も生まれやすい病気です。よくある思い込みを、事実ベースで整理します。
❌ 誤解1:「鉄がたまる病気だから、鉄を減らせば治る」
✓ 事実:鉄の蓄積は原因ではなく、オートファジーの不調から生じる結果の一つです。実際、MRIで鉄が減っても症状は改善しなかったという報告があり、鉄除去単独では限界があると考えられています[11]。
❌ 誤解2:「親のどちらかが原因を持っているはず」
✓ 事実:大部分は新たに生じたde novo変異による孤発例で、ご両親に原因がないことがほとんどです[1]。ただしごくまれに体細胞モザイクを持つ親からの再発例もあるため、正確な評価にはご両親を含めた遺伝学的検討が推奨されます[1]。
❌ 誤解3:「男の子には起こらない病気」
✓ 事実:報告例は女性が多いものの、体細胞モザイクを持つ男性例も存在し、重症のてんかん性脳症を呈することもあります[1]。「男児だからBPANではない」とは言い切れません。
❌ 誤解4:「子どものてんかんが治まったから、もう安心」
✓ 事実:てんかんは思春期に自然に軽くなることが多いのですが、これは「治った」のではなく、その後に第2期の神経変性が控えていることを意味します[1]。長期的な視点でのフォローが大切です。
9. 専門医より——診断がつくことの意味
BPANは、いまはまだ根本治療がなく、進行を完全に止める方法は確立されていません。それでも、正確な診断がつくことには、確かな意味があります。診断名が定まれば、二相性という経過の見通しを立てられ、思春期のてんかん軽減や第2期の変性に先回りして備えられます。定期的な眼科評価や嚥下の管理など、先手を打って守れることが具体的に増えるのです[2]。
そして、原因遺伝子がWDR45と分かったことで、研究は遺伝子治療や鉄動員薬といった根本に迫る方向へと着実に進んでいます[15]。原因遺伝子の同定は、適切な経過観察や遺伝学的評価に加え、研究や将来の治療選択肢を検討する基盤になります。原因不明の発達遅滞やてんかん、遺伝学的な評価が必要な場合には、臨床遺伝専門医による評価と遺伝カウンセリングが選択肢となります。
🏥 正確な診断に基づく遺伝学的評価
BPANをはじめとするNBIA・遺伝性疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] Beta-Propeller Protein-Associated Neurodegeneration. GeneReviews®. [NCBI Bookshelf NBK424403]
- [2] Consensus clinical management guideline for beta-propeller protein-associated neurodegeneration. Dev Med Child Neurol. 2021;63(12):1402-1409. [DOI 10.1111/dmcn.14980]
- [3] Exome sequencing reveals de novo WDR45 mutations causing a phenotypically distinct, X-linked dominant form of NBIA. Am J Hum Genet. 2012;91(6):1144-1149. [PMC3516593]
- [4] Aring L, Choi E-K, Kopera H, et al. A neurodegeneration gene, WDR45, links impaired ferritinophagy to iron accumulation. J Neurochem. 2022;160(3):356-375. DOI: 10.1111/jnc.15548. [PMC8811950]
- [5] WDR45 Mutation Impairs the Autophagic Degradation of Transferrin Receptor and Promotes Ferroptosis. Front Mol Biosci. 2021;8:645831. [PubMed 34012978]
- [6] Xiong Q, Sun H, Xing W, et al. WDR45 mutation dysregulates iron homeostasis by promoting the chaperone-mediated autophagic degradation of ferritin heavy chain in an ER stress/p38 dependent mechanism. Free Radic Biol Med. 2023;201:89-97. DOI: 10.1016/j.freeradbiomed.2023.03.012. [PubMed 36940732]
- [7] WDR45 variants cause ferrous iron loss due to impaired ferritinophagy associated with nuclear receptor coactivator 4 and WD repeat domain phosphoinositide interacting protein 4 reduction. Brain Commun. 2022;4(6):fcac304. [DOI 10.1093/braincomms/fcac304]
- [8] Clinical features and blood iron metabolism markers in children with beta-propeller protein associated neurodegeneration. Eur J Paediatr Neurol. 2020;28:81-88. DOI: 10.1016/j.ejpn.2020.07.010. [PubMed 32811771]
- [9] Safety and efficacy of deferiprone for pantothenate kinase-associated neurodegeneration: a randomised, double-blind, controlled trial and an open-label extension study. Lancet Neurol. 2019;18:631-642. [PubMed 31202468]
- [10] Patient affected by beta-propeller protein-associated neurodegeneration: a therapeutic attempt with iron chelation therapy. Front Neurol. 2017;8:385. [PMC5573443]
- [11] Emerging Disease-Modifying Therapies in Neurodegeneration With Brain Iron Accumulation (NBIA) Disorders. Front Neurol. 2021;12:629414. [PubMed 33935938]
- [12] Mutation in Wdr45 leads to early motor dysfunction and widespread aberrant axon terminals in a beta-propeller protein associated neurodegeneration (BPAN) patient-inspired mouse model. Front Neurosci. 2025;19:1545004. [PMC11907653]
- [13] A small molecule redistributes iron in ferroportin-deficient mice and patient-derived primary macrophages. Proc Natl Acad Sci U S A. 2022;119:e2121400119. [PubMed 35737834]
- [14] Blake AD, Chao J, SantaMaria AM, et al. Minimizing higher-order aggregation maximizes iron mobilization by small molecules. Nat Chem Biol. 2024;20(10):1282-1293. DOI: 10.1038/s41589-024-01596-3. [DOI 10.1038/s41589-024-01596-3]
- [15] BPAN. NBIA Disorders Association. [NBIA Disorders Association]
- [16] Iron Accumulation and Changes in Cellular Organelles in WDR45 Mutant Fibroblasts. Int J Mol Sci. 2021;22(21):11650. [PMC8584078]
- [17] Beta-propeller protein-associated neurodegeneration. MedlinePlus Genetics. [MedlinePlus]
- [18] WDR45-Related Disorders and BPAN. Children’s Hospital of Philadelphia (CHOP). [CHOP]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






