

目次
- 1 1. PKANとは ─ 脳に鉄が溜まる希少な神経の病気
- 2 2. 原因遺伝子PANK2 ─ 補酵素Aをつくる「最初の一歩」
- 3 3. なぜ脳に鉄が溜まるのか ─ CoA不足から鉄蓄積までの流れ
- 4 4. 症状と2つの病型 ─ 古典型と非典型
- 5 5. 目の合併症 ─ 網膜の変性と視力への影響
- 6 6. 診断と鑑別 ─ 「eye-of-the-tiger」サインとNBIAの仲間たち
- 7 7. 遺伝のしくみ ─ 常染色体潜性(劣性)遺伝と家族への意味
- 8 8. 今の治療 ─ 症状をやわらげ、機能を保つ
- 9 9. 最新の治療研究 ─ 進行を抑えることをめざして
- 10 10. よくある誤解
- 11 まとめ ─ しくみの解明が治療を動かしはじめた
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

パントテン酸キナーゼ関連神経変性症(PKAN/ピーカン)は、脳の一部に鉄が少しずつ溜まっていく、たいへん珍しい遺伝性の神経の病気です。PANK2(パンク2)という遺伝子の変化が原因で、体がこわばって思うように動かせなくなる「ジストニア」などの運動の症状が、時間とともに進んでいきます。長く原因がわからない病気とされてきましたが、近年は病気のしくみが分子のレベルまで解き明かされ、進行そのものを抑えることをめざす新しい治療の研究も進んでいます。この記事では、PKANとはどんな病気か、なぜ脳に鉄が溜まるのか、どう診断し、どんな治療の選択肢があるのかを、臨床遺伝専門医の視点で整理します。
Q. PKANとはどんな病気ですか?まず結論だけ知りたいです
A. PKAN(パントテン酸キナーゼ関連神経変性症)は、PANK2という遺伝子の両方のコピーに変化があることで起こる、常染色体潜性(劣性)遺伝の神経変性疾患です。体を動かすときに働く脳の奥の部分(大脳基底核)に鉄が溜まり、ジストニアという強い筋肉のこわばりや、話しにくさ・飲み込みにくさなどが進行します。脳に鉄が溜まる一群の病気「NBIA(脳内鉄沈着神経変性症)」の中で最も多いタイプで、子どもの発症例のおよそ半分を占めます。今のところ病気の進行を止める確立した治療はなく、症状をやわらげる治療が中心ですが、進行を抑えることをめざす新しい薬の臨床研究が行われています。
- ➤原因 → PANK2遺伝子の両方のコピーの変化(常染色体潜性遺伝)。補酵素A(CoA)をつくる最初の一歩がうまく回らなくなる
- ➤主な症状 → ジストニア、筋肉のこわばり、話しにくさ・飲み込みにくさ。病型によってはパーキンソン症状や精神症状が前に出る
- ➤2つの病型 → 早く発症して進みの速い「古典型」と、遅く発症してゆっくり進む「非典型」がある
- ➤診断 → 脳MRIの「eye-of-the-tiger(トラの目)」サインを手がかりに、PANK2遺伝子検査で確定する
- ➤治療 → 症状をやわらげる薬・ボツリヌス療法・脳深部刺激療法が中心。鉄キレート薬やCoA経路を補う新薬の研究が進行中
🧬 PKANの基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. PKANとは ─ 脳に鉄が溜まる希少な神経の病気
PKAN(パントテン酸キナーゼ関連神経変性症)は、脳の奥にある大脳基底核(だいのうきていかく)という、体の動きを調整する部分に鉄が少しずつ溜まり、神経の細胞が傷んでいく病気です。鉄が溜まる場所は、とくに淡蒼球(たんそうきゅう)と呼ばれる部位に集中します。こうした「脳に鉄が溜まる」病気は一つのグループにまとめられ、NBIA(脳内鉄沈着神経変性症)と総称されます。PKANはそのNBIAの中で最も頻度が高く、子どもで発症するNBIAのおよそ半分を占めます[3]。
この病気は、1922年にドイツの病理学者であるハラーフォルデンとスパッツによって、大脳基底核に特徴的な鉄沈着をきたす家族性の脳の病気として初めて報告され、長く「ハラーフォルデン・スパッツ症候群」と呼ばれてきました。その後、2001年に原因がPANK2遺伝子の変化であることが特定されたことなどから、現在では原因に基づいた「PKAN」という名称に国際的に統一されています[1]。かつて別の病気として記載されていたHARP症候群(低βリポタンパク血症・有棘赤血球増多・網膜色素変性・淡蒼球変性を伴う病態)も、いまではPKANの症状の幅の一部として同じ枠組みに統合されています[3]。
頻度としては、世界でおよそ100万人に1〜3人と推定される超希少疾患です[3]。数字だけを見ると縁遠く感じるかもしれませんが、原因がはっきりしている病気であること、そして病気のしくみの理解が近年大きく進んだことは、診断と治療を考えるうえで重要な意味を持ちます。
2. 原因遺伝子PANK2 ─ 補酵素Aをつくる「最初の一歩」
PKANの原因は、第20番染色体の短い腕(20p13)にあるPANK2遺伝子の変化です[1]。この遺伝子は、パントテン酸キナーゼ2(PANK2)という酵素の設計図です。パントテン酸キナーゼ2は、ビタミンB5(パントテン酸)から補酵素A(CoA)という物質をつくる、いちばん最初の反応を担当しています[4]。補酵素Aは、エネルギーづくりや脂質の合成など、あらゆる細胞の代謝に欠かせない、いわば「代謝の万能の運び屋」です。
💡 用語解説:補酵素A(CoA)とパントテン酸キナーゼ
補酵素A(コエンザイムA、CoA)は、糖・脂質・アミノ酸を燃やしてエネルギーに変える反応や、細胞膜の材料をつくる反応など、体の代謝のいたるところで使われる中心的な分子です。その補酵素Aをつくる最初の一歩が「パントテン酸にリン酸を付ける」反応で、これを担うのがパントテン酸キナーゼという酵素です。PANK2はその一種で、ヒトでは細胞の中のミトコンドリア(エネルギーをつくる小さな器官)の中に位置しています。
ヒトのパントテン酸キナーゼには、PANK1・PANK2・PANK3・PANK4といった仲間がありますが、このうちNBIAの原因になるのはPANK2だけです[4]。その違いは、酵素が細胞の中のどこに置かれているかにあります。ほかの仲間が主に細胞質(細胞の一般的な空間)にあるのに対し、ヒトや霊長類のPANK2はミトコンドリアの内側の狭い空間(膜間腔)に位置しています[4]。この「ミトコンドリアの中で働く」という特徴が、後で述べる病気のしくみに深く関わっています。
PANK2の変化にはさまざまな種類があります。酵素の働きがほとんど残らないタイプもあれば、働きが一部だけ残るタイプ(多くはミスセンス変異と呼ばれる、アミノ酸が1つ置き換わる変化)もあります。この残った酵素の働きの程度が、次に述べる病型(発症の早さや進み方)の違いと連続的に対応していると考えられています[4]。
🩺 院長コラム【同じ遺伝子でも「変化の質」で見え方が変わる】
PKANは、同じPANK2遺伝子の病気でありながら、発症の年齢も進み方も一人ひとり大きく異なります。その違いの背景には、遺伝子の変化がどれだけ酵素の働きを損なうか、という「変化の質」があります。働きが完全に失われる変化と、少しだけ残る変化とでは、体に現れる姿がずいぶん違ってくるのです。
同じ遺伝子でも、病的バリアントの種類や残存酵素活性によって表現型が異なることがあります。遺伝子名だけでなく、どのような変化が起き、タンパク質機能にどの程度影響するかを評価することが、病態を理解するうえで重要です。
3. なぜ脳に鉄が溜まるのか ─ CoA不足から鉄蓄積までの流れ
PKANで長く謎とされてきたのは、「補酵素Aをつくる酵素の不足が、なぜ大脳基底核という特定の場所だけに鉄を溜めるのか」という点でした。血液中の鉄や、鉄を運ぶタンパク質の値は正常なので、鉄の異常は全身のものではなく、脳の一部に限られた局所的な現象です[1]。近年の研究で、ミトコンドリアの代謝ネットワークを通じた説明が示されるようになってきました。全体の流れを、まず図で見てみましょう。
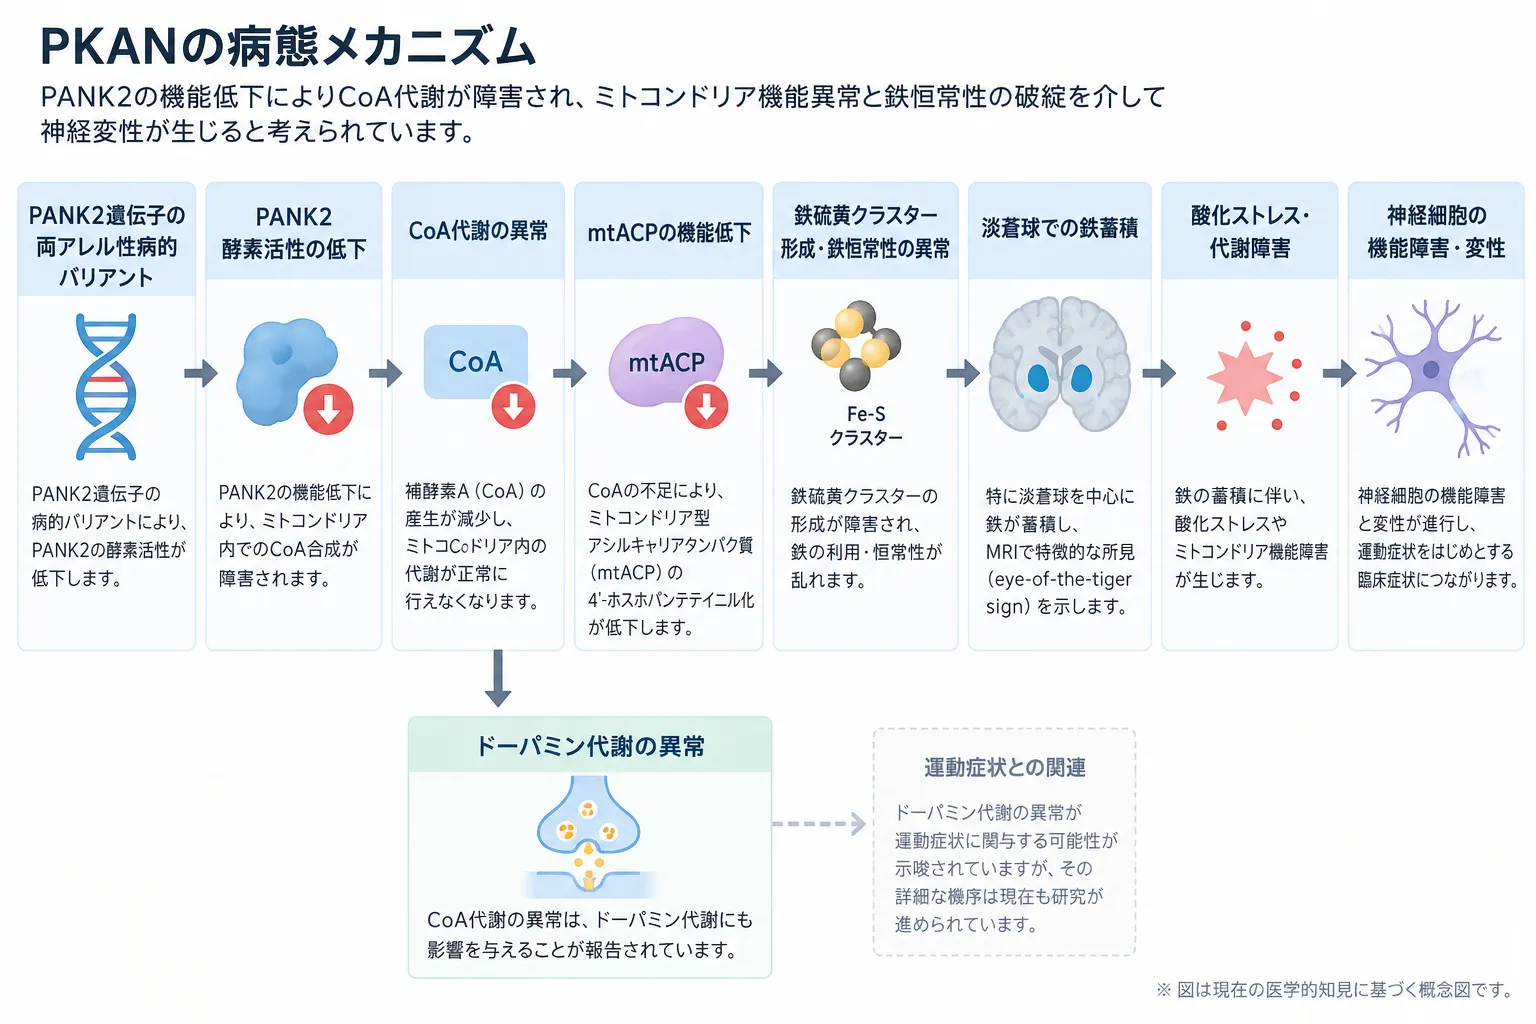
図:PKAN(パントテン酸キナーゼ関連神経変性症)の病態メカニズム。PANK2の機能低下によってCoA代謝が障害されると、ミトコンドリアのアシルキャリアタンパク質(mtACP)の機能や鉄硫黄(Fe-S)クラスター形成、鉄恒常性に影響が及び、淡蒼球を中心とする鉄蓄積、酸化ストレス・代謝障害、神経細胞の機能障害・変性へつながると考えられています。CoA代謝異常はドーパミン代謝にも影響することが報告されています。
ミトコンドリアのアシルキャリアタンパク質(mtACP)が鍵
有力な考え方は、ミトコンドリア内のCoA不足が、mtACP(ミトコンドリア・アシルキャリアタンパク質)という分子の働きを損なう、というものです[5]。mtACPは、CoAに由来する部品(4′-ホスホパンテテイン基)が取り付けられて初めて働けるようになります。CoAが足りないとこの取り付けがうまくいかず、mtACPが十分に機能しなくなります[5]。
さらに重要なのは、mtACPの働きが落ちると、鉄硫黄(てつ-いおう)クラスターという部品づくりが大きく損なわれることです[5]。鉄硫黄クラスターは、エネルギーをつくる電子伝達系の酵素などに欠かせない補因子です。この部品がうまくつくれなくなると、細胞は「鉄が足りない」と勘違いし、鉄を排出するポンプの働きなどが場所ごとに変化して、結果的にミトコンドリアの中に鉄が過剰に溜め込まれていきます[5]。つまり、CoA不足という一見無関係に見える出発点が、いくつもの段階を経て「鉄の溜め込み」につながる、というわけです。
💡 用語解説:鉄硫黄クラスターと「見かけの鉄欠乏」
鉄硫黄クラスターは、鉄と硫黄が組み合わさってできる小さな部品で、エネルギーづくりや代謝の多くの酵素に組み込まれています。この部品づくりが滞ると、細胞は実際には鉄があるのに「鉄が足りない」と受け取り、もっと鉄を取り込もうとします。ちょうど、倉庫に材料はあるのに組み立てラインが止まっていて「在庫切れだ」と誤発注してしまうような状態です。この誤った信号が、脳の一部への鉄の溜め込みにつながると考えられています。
酸化ストレスとドーパミン代謝の乱れ
CoAをつくる経路がせき止められると、その手前にあるシステインという物質が大脳基底核に溜まります[1]。システインは鉄と強く結びつきやすく、鉄が存在するとすばやく酸化反応を起こして、細胞を傷つける活性酸素(フリーラジカル)を生み出します[1]。溜まった鉄と、この酸化ストレスが重なることで、神経細胞が傷んでいくと考えられています。
また、大脳基底核の中でも淡蒼球や黒質は、もともと鉄を多く含み代謝の負担も大きい部位で、こうした鉄硫黄クラスターの不足や酸化ストレスの影響を受けやすいことが知られています[1]。Pank2欠損マウスの疾患脆弱部位では、CoA代謝や鉄恒常性だけでなく、ドーパミン代謝の異常も示され、4\’-ホスホパンテテイン投与によってこれらの生化学的異常が改善しました[5]。こうした知見は、CoA代謝障害が鉄恒常性やドーパミン代謝の異常へ波及する可能性を示しています。
4. 症状と2つの病型 ─ 古典型と非典型
PKANの症状の現れ方は、発症する年齢・進み方・目立つ症状によって、大きく古典型(Classic PKAN)と非典型(Atypical PKAN)の2つに分けられます[1]。ただし、この2つはきっぱり分かれた別の病気ではなく、PANK2酵素にどれだけ働きが残っているかに応じて、連続的につながっているスペクトラム(幅のある帯)として理解されています[4]。進行のしかたも一定ではなく、1〜2か月ほど続く急な悪化の時期と、その後の比較的落ち着いた時期が、交互に現れることが多いと報告されています。
古典型PKAN ─ 早く発症し、進みが速い
古典型はPKANの中で最も頻度が高く、多くは6歳より前の幼い時期に発症します[1]。運動の症状の中心はジストニアで、これは早い段階からほぼ必ず現れます[1]。とくに顔・あご・口まわりのジストニアが多く、話しにくさ(構音障害)や飲み込みにくさ(嚥下障害)を強く引き起こします[1]。手足のジストニアによる骨への負担や、歩行が難しくなることによる骨の弱りが重なり、けがのない状況でも骨折しやすくなることがあります[7]。
💡 用語解説:ジストニア
ジストニアとは、自分の意思とは関係なく筋肉が持続的に強く収縮し、体がねじれたり、不自然な姿勢になったりする状態です。手足だけでなく、首・体幹・顔・口など全身のどこにでも起こりえます。PKANでは、このジストニアが強く現れ、時間とともに進んでいくのが特徴です。詳しくはジストニアの用語解説もご覧ください。
非典型PKAN ─ 遅く発症し、ゆっくり進む
非典型PKANは、多くが10歳以降の青年期から成人期に発症し、進行がよりゆるやかです[1]。初期には運動の症状よりも、話しにくさや言葉の流暢さの低下といった言語の症状が先に目立つことがしばしばあります[1]。また、衝動性・強迫症状・気分の不安定さ・抑うつ・チックといった精神・行動の症状が前面に出る例も少なくありません[1]。運動の面では、ジストニアよりもパーキンソン症状(動きの遅さ・こわばり・ふるえ)や舞踏運動が主体になりやすく、発症が遅いほどパーキンソン症状が優位になる傾向があります[1]。
📊 古典型PKANと非典型PKANの比較
| 臨床的特徴 | 古典型PKAN | 非典型PKAN |
|---|---|---|
| 発症年齢 | 10歳未満(主に6歳以前) | 10歳以降(青年期〜成人期) |
| 進行速度 | 速い | ゆるやか |
| 主な運動症状 | 重度のジストニア、筋のこわばり | パーキンソン症状、軽めのジストニア、舞踏運動 |
| 言語・嚥下 | 早期からの重い構音・嚥下障害 | 言語の症状が先行しやすい |
| 精神・行動症状 | 発達の遅れを伴うことがある | 強迫症状・抑うつ・衝動性・チック |
| 目の合併症 | 比較的多い(網膜の変性) | まれ |
※古典型・非典型は連続したスペクトラムで、境界は明確に分かれるものではありません[1]。
5. 目の合併症 ─ 網膜の変性と視力への影響
古典型PKANでは、目の症状もよく見られる特徴の一つです。網膜色素変性(もうまくしきそへんせい)と呼ばれる、目の奥の網膜が徐々に傷んでいく変化が起こることがあります[1]。臨床的には、暗いところで見えにくくなる夜盲から始まり、視野が周辺から欠けていくといった経過をたどることがあります[7]。網膜の変化は、網膜電図(ERG)や視野の検査で調べられます。一方、非典型PKANでは、こうした網膜の合併症は古典型に比べてまれです[1]。
なお、認知の面については、古典型では発達の遅れや知的な障害を伴うことがありますが、一度身につけた能力が運動機能の急な低下と同じ速さで失われるわけではなく、ある程度保たれるという特徴も報告されています[1]。症状の組み合わせや程度には個人差が大きく、一人ひとりの経過を丁寧に見ていくことが大切です。
6. 診断と鑑別 ─ 「eye-of-the-tiger」サインとNBIAの仲間たち
脳MRIの「eye-of-the-tiger(トラの目)」サイン
PKANの診断で最も重要な手がかりが、脳MRIのT2強調画像で見られる「eye-of-the-tiger(トラの目)」サインです[1]。これは、左右の淡蒼球の内側に見える点状の明るい部分(高信号)と、それを取り囲む暗い縁(低信号)からなる所見です[8]。外側の暗い縁は淡蒼球に溜まった鉄を、中心の明るい部分は組織の変化(むくみやグリオーシスなど)を反映していると考えられています[8]。トラの目のように見えることから、この名前が付いています。
⚠️ 注意:「トラの目」サインは絶対的なものではありません
このサインはPKANに特徴的ですが、この病気だけに現れるもの(病気を確定できる決め手)ではありません[8]。発症の初期や非典型PKANでは、はっきり現れないことがあります。また病気が極端に進むと、淡蒼球全体に鉄が溜まって中心の明るい部分が見えにくくなることもあります。所見だけで判断せず、遺伝子検査と合わせて総合的に診断することが重要です。
確定診断と鑑別すべき病気
臨床の所見と特徴的なMRI所見からPKANが疑われた場合、診断を確定するにはPANK2遺伝子の病的バリアントを調べる遺伝学的検査が欠かせません[1]。PKANは、脳に鉄が溜まるNBIAという大きなグループの一員なので、同じグループの他の病気との区別(鑑別)も大切になります。代表的な鑑別の相手には、次のような病気があります。
これらの病気も脳に鉄が溜まりますが、網膜の変化の有無や進行のパターン、そしてMRI所見と遺伝子検査を組み合わせることで、区別が可能です[7]。原因となる遺伝子が異なれば、遺伝のしかたや今後の見通しも変わってくるため、正確な診断が治療方針や家族の見通しの土台になります。
7. 遺伝のしくみ ─ 常染色体潜性(劣性)遺伝と家族への意味
PKANは常染色体潜性(劣性)遺伝の病気です[2]。私たちは遺伝子を父と母から1本ずつ、2本1組で受け継ぎます。潜性遺伝の病気は、この2本ともに変化があるときに発症します。片方だけに変化がある人は「保因者(キャリア)」と呼ばれ、通常は症状が出ません。PKANの保因者は、一般人口でおよそ275〜500人に1人と推定されています[3]。
💡 用語解説:保因者と次のお子さんの確率
ご両親がそろって同じ遺伝子の保因者だった場合、お子さんが(1)2本とも変化を受け継いで発症する確率は25%、(2)片方だけ受け継いで保因者になる確率は50%、(3)どちらも受け継がない確率は25%になります。この割合は妊娠のたびに同じで、前のお子さんの結果に左右されません。詳しくは保因者のしくみの解説をご覧ください。
ご家族の中でPANK2の2つの病的バリアントが特定されている場合には、出生前診断が可能とされています[2]。また、原因となる変化が特定されていれば、着床前診断(体外受精で得た胚の段階で調べる方法)を検討できる場合もあります。どの選択肢が適切かは、ご家族の状況や価値観によって異なります。臨床遺伝専門医による遺伝カウンセリングでは、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのかを、中立の立場で一緒に整理します。
原因がわからないまま検査を重ねる時間が長く続くことは、多くの希少・遺伝性疾患で生じうる課題です。遺伝医学では、診断名と原因遺伝子が明らかになることは、その後の見通しを立て、本人や家族に関係する遺伝学的情報や選択肢を整理するための出発点になります。正確な診断は、その後の診療や遺伝カウンセリングを考えるための土台になります。
8. 今の治療 ─ 症状をやわらげ、機能を保つ
現時点では、PKANの神経変性そのものを元に戻す確立した根治療法はまだありません。治療の中心は、症状をやわらげ、機能を保ち、生活の質を支えることを目的とした対症療法です[1]。
薬による治療
進行するジストニアや筋のこわばり、パーキンソン症状に対しては、複数の薬を組み合わせた治療が行われます。抗けいれん・抗痙縮の薬(バクロフェンなど)、抗コリン薬、ベンゾジアゼピン系の薬、レボドパなどが用いられます[1]。局所的な、あるいは特に強いジストニアには、ボツリヌス毒素の筋肉内注射が、異常な筋の緊張をやわらげ、介護の負担を軽くするのに役立つことがあります[1]。経口の薬でのコントロールが難しくなった場合には、バクロフェンを脊髄の周囲に直接届ける方法(髄注療法)が用いられることもあります。
脳深部刺激療法(DBS)
薬が効きにくい重いジストニアに対する有力な選択肢が、脳深部刺激療法(DBS)です。脳の淡蒼球内節(GPi)などに細い電極を置き、電気刺激で異常な神経の信号を調整して、不随意運動をやわらげる方法です[9]。PKANを含むジストニアに対するDBSの成績を検証した研究では、ジストニアの重症度スケール(BFMDRS)の運動スコアで、術後数か月から数年にわたって改善が得られることが報告されています[10]。ある長期の観察研究では、術後6〜12か月で約11%、24〜36か月で約41%、60〜72か月で約31%の運動スコアの改善が報告されています[9]。
ただし、効果には個人差があります。99例をまとめた解析では、発症の遅い非典型PKANのほうが古典型より運動スコアの改善が大きい傾向が示されました[10]。また、関節の固まった拘縮や強い錐体路症状が進んでしまうと十分な効果が得にくいため、そうした変化が起こる前の段階での判断が望ましいとされています[9]。一方で、体幹や手足の運動や痛みには効果が期待できる反面、話しにくさや飲み込みにくさといった症状には効果が限られる、あるいは長期的にはむしろ悪化する例もあり、事前に十分な情報を共有したうえで検討することが大切です[9]。
9. 最新の治療研究 ─ 進行を抑えることをめざして
病気のしくみの解明が進んだことで、近年は症状をやわらげるだけでなく、病気の進行そのものを抑えることをめざす治療(疾患修飾療法)の開発が加速しています[7]。ここでは、代表的な研究の流れを紹介します。
鉄キレート療法(デフェリプロン)
脳に溜まった鉄を標的にする治療として、鉄を捕まえて排出する鉄キレート薬であるデフェリプロンが検証されてきました。これは血液脳関門を通過できる飲み薬です。ドイツ・イタリア・イギリス・米国の4か国で行われた88人を対象とする国際共同の二重盲検試験が18か月にわたって実施され、結果が医学誌『Lancet Neurology』に報告されました[11]。
MRIによる評価では、デフェリプロンは発症のタイプを問わず淡蒼球の鉄を確かに減らすことに成功しました[11]。一方、主要な評価項目であるジストニアの重症度スケール(BAD)では、18か月後の悪化スコアがデフェリプロン群で平均2.48(標準誤差0.63)、プラセボ群で3.99(標準誤差0.82)で、進行を抑える傾向は見られたものの、全体では統計的に明確な差(p=0.076)には届きませんでした[11]。ただし、進行のゆるやかな非典型PKANの患者さんに絞ると、プラセボ群に比べて進行の速さがほぼ半分になる(p=0.019)という結果が得られました[11]。安全性はおおむね良好で、貧血がデフェリプロン群の21%(58人中12人)に見られましたが、貧血を理由とした中止例はありませんでした[11]。
この結果は、「脳の鉄を減らしても症状が劇的には改善しなかった」という事実から、鉄の蓄積は病気の唯一の原因というより、その手前にあるCoA不足による代謝の異常のほうがより根本にある、という考え方を裏づけるものとも受け取られています。
CoA経路を補う ─ 4′-ホスホパンテテイン(CoA-Z)
いま大きな注目を集めているのが、働きの落ちたPANK2酵素をいわば迂回(バイパス)する考え方です。その中心となるのが、CoAがつくられる経路の下流にある中間の物質、4′-ホスホパンテテイン(開発コード名CoA-Z)です[12]。
研究チームは、マウスの脳から「病気の影響を受けやすい部位(淡蒼球や黒質)」を取り出して詳しく調べる手法を確立し、CoA代謝・鉄の恒常性・ドーパミン代謝の乱れや、ミトコンドリア酵素の働きの低下といった、ヒトのPKANに近い変化をとらえることに成功しました[12]。そのモデルマウスに4′-ホスホパンテテインを口から与えたところ、この物質は血液脳関門を通り抜けてミトコンドリア内のCoAレベルを整え、鉄の異常な蓄積・ドーパミンの異常・ミトコンドリア酵素の不全といった、PKANに関連する生化学的な指標が回復しました[12]。ヒトのPKAN患者さん由来の細胞でも同様の回復効果が確認されています[12]。この化合物をヒトで評価した北米の第2相試験(NCT04182763)は77人を登録して完了しており、ClinicalTrials.govには結果が掲載されています。英国などでも4\’-ホスホパンテテインを評価する臨床研究が行われています。
その他のアプローチ
別の代謝アプローチとして、ホスメトパントテン酸(開発コード名RE-024)の第3相臨床試験(FORT試験、84人対象)が行われましたが、PKAN-ADLという評価尺度で有効性を示すことができず、期待された結果には至りませんでした[13]。一方で、酵素の働きが一部残る特定の変化を持つ患者さんに対しては、材料であるパントテン酸を高用量で補うことで、不安定な酵素の構造が安定し、細胞内の鉄蓄積や酸化ストレスが改善することが、細胞レベルの研究で報告されています[4]。また、原因遺伝子そのものを補うことをめざす遺伝子治療の研究も進められていますが、脳への効率的な到達や、安全に長く効果を保つといった技術的な課題が残されており、現時点では基礎から臨床への橋渡しの段階にあります[7]。
10. よくある誤解
誤解①「脳の鉄が全部の原因」
鉄の蓄積は病気の重要な一部ですが、その手前にあるCoA(補酵素A)不足という代謝の異常が、より根本にあると考えられています。脳の鉄を減らしても症状が劇的には改善しなかった試験結果が、その手がかりになっています。
誤解②「全身の鉄が多い病気」
血液中の鉄や鉄を運ぶタンパク質の値は正常です。鉄の異常は全身のものではなく、大脳基底核という脳の一部に限られた局所的な現象です。全身の鉄過剰とは区別して考える必要があります。
誤解③「トラの目サインがなければPKANではない」
「eye-of-the-tiger」サインはPKANに特徴的ですが、初期や非典型では現れないこともあり、この病気だけに出るものでもありません。最終的な確定診断はPANK2の遺伝子検査で行います。
誤解④「治療法は何もない」
進行を止める根治療法はまだありませんが、症状をやわらげる薬やボツリヌス療法、脳深部刺激療法があります。さらに、進行そのものを抑えることをめざす新しい薬の研究も国際的に進んでいます。
まとめ ─ しくみの解明が治療を動かしはじめた
PKAN(パントテン酸キナーゼ関連神経変性症)は、長く「原因不明の脳内鉄沈着」として分類され、重いジストニアに対する対症療法に頼らざるを得ない病気でした。しかし、分子遺伝学と生化学の進歩により、その本態が「ミトコンドリア内のCoA不足を起点とした、アシルキャリアタンパク質の不全と鉄硫黄クラスターづくりの障害」という一連の代謝の連鎖であることが明らかになってきました[5]。
この理解の深まりは、治療の考え方を大きく変えつつあります。鉄キレート療法が一部の患者さん(非典型例)で進行を抑える傾向を示したこと[11]は重要な前進であり、いまはCoA生合成のせき止めを直接迂回する4′-ホスホパンテテインの研究が国際的に進められています[12]。前臨床モデルで示された回復効果が臨床でも確かめられれば、PKANは「代謝への働きかけで管理をめざせる病気」へと近づいていく可能性があります。正確な診断を出発点として、一人ひとりの状況に合った選択肢を整理していくことが、これからますます大切になります。
よくある質問(FAQ)
Q1. PKAN(パントテン酸キナーゼ関連神経変性症)とはどんな病気ですか?
PANK2という遺伝子の両方のコピーに変化があることで起こる、常染色体潜性(劣性)遺伝の神経の病気です。体の動きを調整する脳の奥の部分(大脳基底核)に鉄が溜まり、ジストニアという強い筋肉のこわばりや、話しにくさ・飲み込みにくさなどが進行します。脳に鉄が溜まる病気の一群「NBIA」の中で最も多いタイプで、子どもの発症例のおよそ半分を占めます。
Q2. なぜ脳に鉄が溜まるのですか?
PANK2の働きが落ちると、細胞のエネルギーづくりに欠かせない補酵素A(CoA)が不足します。すると、ミトコンドリア内で鉄硫黄クラスターという部品づくりが滞り、細胞が「鉄が足りない」と勘違いして鉄を取り込みすぎてしまう、と考えられています。血液中の鉄は正常で、鉄の異常は脳の一部に限られた局所的な現象です。
Q3. どうやって診断するのですか?
まず脳MRIで「eye-of-the-tiger(トラの目)」サインという特徴的な所見を手がかりにします。ただしこのサインは初期や非典型では現れないことがあり、この病気だけに出るものでもありません。最終的な確定診断は、PANK2遺伝子の病的バリアントを調べる遺伝学的検査で行います。
Q4. 遺伝する病気ですか?次の子にも同じことが起こりますか?
常染色体潜性(劣性)遺伝の病気で、父と母がそろって同じ遺伝子の保因者だった場合、お子さんが発症する確率は妊娠ごとに25%です。片方だけ受け継いで保因者になる確率は50%です。ご家族の中で2つの病的バリアントが特定されていれば、出生前診断が可能とされています。どの選択肢が適切かは状況により異なるため、臨床遺伝専門医による遺伝カウンセリングで一緒に整理することをおすすめします。
Q5. 治せる治療はありますか?
現時点で神経変性そのものを元に戻す根治療法はまだなく、症状をやわらげる薬・ボツリヌス療法・脳深部刺激療法(DBS)が中心です。一方で、脳の鉄を減らす鉄キレート薬(デフェリプロン)や、CoAをつくる経路を補う4′-ホスホパンテテインといった、進行を抑えることをめざす新しい薬の臨床研究が行われています。治療の判断は必ず主治医とご相談ください。
🏥 遺伝性疾患や遺伝子検査のご相談
遺伝性の病気や、遺伝子検査の結果の意味についてお悩みの方は、
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
正確な診断を出発点に、次の一歩を一緒に整理します。
参考文献
- [1] Pantothenate Kinase-Associated Neurodegeneration. GeneReviews®. [NCBI Bookshelf NBK1490]
- [2] Pantothenate kinase associated neurodegeneration. Orphanet. [Orphanet 157850]
- [3] Pantothenate Kinase-Associated Neurodegeneration (PKAN) and PLA2G6-Associated Neurodegeneration (PLAN): Review of Two Major Neurodegeneration with Brain Iron Accumulation (NBIA) Phenotypes. [PMC6059649]
- [4] A therapeutic approach to pantothenate kinase associated neurodegeneration: a pilot study. [PMC11606047]
- [5] Jeong SY, Hogarth P, Placzek A, et al. 4′-Phosphopantetheine corrects CoA, iron, and dopamine metabolic defects in mammalian models of PKAN. EMBO Mol Med. 2019;11(12):e10489. doi:10.15252/emmm.201910489. PMID:31660701. [PMC6895607]
- [6] Eye of the Tiger Sign in Pantothenate Kinase-Associated Neurodegeneration. 2021. [PMC8121601]
- [7] Pantothenate Kinase-Associated Neurodegeneration (PKAN). [PMC6059649]
- [8] Focus on Clinical and Genetic Aspects of PKAN Through the Description of New Patients. [PMC12469515]
- [9] Woo KA, Kim HJ, Jeon SH, et al. Long-Term Outcomes of Deep Brain Stimulation in Pantothenate Kinase-Associated Neurodegeneration-Related Dystonia. J Mov Disord. 2022;15(3):241-248. doi:10.14802/jmd.22002. PMID:35880383. [PMC9536911]
- [10] De Vloo P, Lee DJ, Dallapiazza RF, et al. Deep brain stimulation for pantothenate kinase-associated neurodegeneration: A meta-analysis. Mov Disord. 2019;34(2):264-273. doi:10.1002/mds.27563. [PubMed 30633810]
- [11] Klopstock T, Tricta F, Neumayr L, et al. Safety and efficacy of deferiprone for pantothenate kinase-associated neurodegeneration: a randomised, double-blind, controlled trial and an open-label extension study. Lancet Neurol. 2019;18(7):631-642. doi:10.1016/S1474-4422(19)30142-5. PMID:31202468. [PubMed 31202468]
- [12] Jeong SY, Hogarth P, Placzek A, et al. 4′-Phosphopantetheine corrects CoA, iron, and dopamine metabolic defects in mammalian models of PKAN. EMBO Mol Med. 2019;11(12):e10489. doi:10.15252/emmm.201910489. PMID:31660701. [EMBO Molecular Medicine]
- [13] Klopstock T, Escolar ML, Marshall RD, et al. Fosmetpantotenate Randomized Controlled Trial in Pantothenate Kinase-Associated Neurodegeneration. Mov Disord. 2021;36(6):1342-1352. PMID:33200489. [PubMed 33200489]






