

目次

MPAN(エムパン/mitochondrial membrane protein-associated neurodegeneration、ミトコンドリア膜タンパク質関連神経変性症)は、C19orf12(シー・ナインティーン・オーアールエフ・トゥエルブ)という遺伝子の変化によって起こる、とても数の少ない進行性の神経の病気です。脳の一部に鉄が少しずつたまり、歩きにくさや手足のつっぱり、体のねじれ(ジストニア)、物忘れや気分の変化などが、ゆっくりと組み合わさって現れます。脳に鉄がたまる病気のグループ(NBIA)の一つで、子どものころに気づかれることも、大人になってから気づかれることもあります。この記事では、MPANとはどんな病気か、どのように遺伝するのか、どうやって診断し、どんなケアや研究があるのかを、遺伝専門医の視点から解説します。
Q. MPANとはどんな病気ですか?まず結論だけ知りたいです
A. MPANは、C19orf12という遺伝子の変化によって、脳の淡蒼球(たんそうきゅう)と黒質(こくしつ)という場所に鉄がたまり、神経がゆっくりと弱っていく希少な進行性の病気です。歩きにくさや手足のつっぱり(痙性)、体のねじれ(ジストニア)、動作が遅くなるパーキンソン症状、視神経の萎縮、気分や認知の変化などが、年単位でゆっくり組み合わさって進みます。多くは劣性(潜性)遺伝ですが、優性(顕性)遺伝で起こる型もあることがわかっています。2026年9月時点で、病気の進行そのものを止める治療法はまだ確立していませんが、症状をやわらげるケアと、原因の仕組みを標的にした研究が進んでいます。
- ➤原因 → 19番染色体上の C19orf12 という遺伝子の変化(バリアント)
- ➤グループ → 脳に鉄がたまる病気の総称「NBIA」の一つ(NBIA4とも呼ばれます)
- ➤主な症状 → 歩行障害・痙性・ジストニア・パーキンソン症状・視神経萎縮・認知/精神症状
- ➤遺伝形式 → 常染色体劣性(潜性)が中心。常染色体優性(顕性)の型も確立
- ➤診断 → 症状 + 鉄に敏感なMRI + C19orf12の遺伝子検査の組み合わせ
🧬 MPANの基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | エムパン。ミトコンドリア膜タンパク質関連神経変性症。NBIA4(脳内鉄沈着神経変性症4型)とも呼ばれます |
| 原因遺伝子 | C19orf12(19番染色体上の「機能がまだ十分わかっていない」小さな遺伝子)[1] |
| 分類 | 脳内鉄沈着神経変性症(NBIA)の一型。NBIA全体の中では比較的多い型の一つ[12] |
| 主な症状 | 歩行障害・痙性・ジストニア・パーキンソン症状・運動ニューロパチー・視神経萎縮・認知/精神症状 |
| 頻度 | 世界的におおよそ100万人に1人未満と推定。一部の集団(ポーランド系・トルコ系など)では特定の変異が多い[4][6] |
| 遺伝形式 | 常染色体劣性(潜性)が中心。常染色体優性(顕性)の型も確立[4][5] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. MPANとは ─ 脳に鉄がたまる希少な神経の病気
MPANは、脳内鉄沈着神経変性症(NBIA)と呼ばれる病気のグループの一つです。NBIAは、脳の奥にある基底核(きていかく)を中心に、鉄が異常にたまってしまう遺伝性の進行性神経変性疾患の総称です。原因となる遺伝子はいくつも見つかっており、MPANはそのうち C19orf12 という遺伝子の変化で起こる型で、NBIA4とも呼ばれます[1]。
「MPAN」という名前は、この病気が最初に報告された2011年に付けられました。ポーランドの患者さんたちを中心とした研究で、それまで原因不明だったNBIAの一部が、C19orf12という「機能のよくわからない孤児遺伝子(オーファン遺伝子)」の変化によることが突き止められ、ミトコンドリア膜タンパク質関連神経変性症(MPAN)と名づけられました[1][13]。その後、2013年には臨床像・画像・病理の全体像がまとめられ、独立した一つの病型として確立しました[2]。
💡 用語解説:NBIA(脳内鉄沈着神経変性症)
NBIAは「Neurodegeneration with Brain Iron Accumulation」の略で、脳、とくに淡蒼球(たんそうきゅう)という場所に鉄がたまることを特徴とする、遺伝性の神経変性疾患のグループです。原因遺伝子ごとにいくつもの型(PKAN・PLAN・BPAN・MPANなど)があり、MPANはその一つです。鉄は体に必要な金属ですが、神経の細胞の中にたまりすぎると、細胞を傷つける原因になると考えられています。
MPANは非常に数の少ない病気です。国際的な登録データにもとづく推計では、MPANはNBIA全体のうち比較的多い型の一つとされますが、これは受診・登録のかたよりを含む数字で、一般人口をそのまま調べた頻度ではありません[12]。世界全体でのMPANの頻度ははっきりとは確定しておらず、おおよそ100万人に1人未満と見積もられています[4]。一方で、特定の地域や集団では特定の変異が多く、たとえばポーランドなど中央・東欧では古典的な11塩基の欠失変異が、トルコでは p.Thr11Met(スレオニン11番目がメチオニンに変わる変異)が、それぞれ多く報告されています[4][6]。「世界的な頻度」と「ある集団での変異の多さ」は別の話である点に注意が必要です。
2. どうやって遺伝するのか ─ 劣性だけでなく優性の型も
MPANの遺伝の仕方は、研究の進展とともに理解が変わってきました。当初は常染色体劣性(潜性)だけと考えられていましたが、現在では常染色体劣性と常染色体優性(顕性)の両方があることが確立しています[4][5]。診断のうえでも、この2つの型を区別して考えることが大切です。
常染色体劣性(潜性)MPAN ─ 2つの変化がそろって発症
劣性の型では、患者さんは C19orf12 の2つのコピー(両方のアレル)に、それぞれ病気の原因となる変化を持っています。ご両親がそれぞれ変化を1つずつ持つ保因者(キャリア)である場合、それぞれの妊娠で、お子さんが発症する確率は25%、保因者になる確率は50%、変化を受け継がない確率は25%と計算されます[4]。これは、多くの常染色体劣性遺伝病に共通する確率です。
常染色体優性(顕性)MPAN ─ 1つの変化で発症しうる
一方、優性の型では、C19orf12の片方のコピーの変化だけで発症しうると考えられています[5]。この型では、患者さんのお子さんは理論上50%の確率でその変化を受け継ぎます[4]。ただし、優性MPANでは不完全浸透(変化を持っていても発症しないことがある)や、症状の重さ・現れ方の個人差(表現型の多様性)、新生突然変異(de novo変異)、そして体の一部の細胞だけに変化があるモザイクなどが確認されており、単純なメンデルの比だけで個人の発症リスクを正確に予測することはできません[5][8]。
💡 用語解説:ドミナントネガティブとNMDエスケープ
優性MPANでは、C19orf12の特定の場所(最終エクソン付近)に、タンパク質を途中で短く切ってしまう「フレームシフト変異」や「ナンセンス変異」が集まる傾向があります[5]。ふつう、こうした変化があると NMD(ナンセンス変異依存分解)という仕組みで欠陥のある設計図が壊されますが、最終エクソン付近ではNMDを逃れて(NMDエスケープ)短いタンパク質が作られると予測されます。この短いタンパク質が正常なタンパク質の働きをじゃまする「ドミナントネガティブ」という仕組みが有力な仮説です[5]。ただし、片方が働かないこと自体が原因というハプロ不全など、別の可能性も残っており、決着はついていません。
C19orf12の変化にはさまざまな種類があります。ミスセンス変異(アミノ酸が1つ入れ替わる変化)、ナンセンス変異、フレームシフト変異、そしてスプライス部位変異など、遺伝子のあちこちに広く分布しています[7]。2025年に報告されたインドの6家系7人の研究では、既知のミスセンス変異に加えて2つの新しいスプライス部位変異が見つかり、そのうちの1つでは潜在的なスプライス部位(クリプティックスプライス部位)が使われることが実際に確認されました[7]。「MPAN=フレームシフトの病気」と単純に考えるのは正しくありません。
🩺 院長コラム【同じ遺伝子でも「変化の性質」で対応が変わる】
同じ C19orf12 という遺伝子であっても、変化がどこにどう起きるかで、劣性なのか優性なのか、発症の年齢や重さがどう変わるのかが違ってきます。遺伝医学では、「同じ遺伝子でも変異の性質によって意味が変わる」という考え方が重要です。
遺伝子検査で C19orf12 に1つだけ変化が見つかったとき、それを反射的に「保因者だから大丈夫」と片づけてはいけない、というのは大切なポイントです。最終エクソン付近の変化であれば優性MPANの可能性を考え、ご家族の検査や、新生変異・モザイクの有無まで丁寧に確認していく必要があります。数の少ない病気だからこそ、一つひとつの変化を文献に照らして読み解く姿勢が欠かせません。
3. なぜ脳に鉄がたまるのか ─ 「鉄だけ」では説明できない病態
MPANの病気の仕組みは、「脳に鉄がたまるから」の一言では説明できません。C19orf12は、ミトコンドリアだけでなく、小胞体(ER)や、その2つが接するMAMと呼ばれる場所にも位置する小さな膜のタンパク質です[1][12]。脂質(あぶら)のバランス、酸化ストレスへの応答、ミトコンドリアのカルシウム調節、そして不要になったものを掃除するオートファジーや、傷んだミトコンドリアを片づけるマイトファジーなど、複数の働きに関わると考えられています[10][12]。
脂質・酸化ストレス・フェロトーシス
脂質の代謝は、MPANと他のNBIAを結びつける大切な軸です。NBIAの原因遺伝子には脂質や膜の代謝に関わるものが複数あり、鉄がたまることを単独の一次的な原因と考えるよりも、膜の脂質のバランスの乱れ → 酸化ストレス → 鉄に依存した脂質の酸化という連鎖を想定するほうが、生物学的には整合的です。2022年の研究では、C19orf12を失った細胞でフェロトーシスが起こることが示され、この連鎖がMPANで直接結びつけられました[9]。
💡 用語解説:フェロトーシス
フェロトーシスとは、鉄に依存して、細胞の膜の脂質が酸化されることで起こる細胞死の仕組みです。「鉄」「膜の脂質」「ミトコンドリアの障害」を1つのモデルで説明できるため、MPANの病態を考えるうえで注目されています。ただし、患者さんの脳の神経細胞死が主にフェロトーシスによって起きていることは、まだ証明されていません。培養細胞での結果が、そのまま患者さんの治療につながるとは限らない点は、現在の重要な課題です[9]。
オートファジー・マイトファジーと2026年の新しい知見
近年、もっとも大きく進んだのがオートファジー・マイトファジーの研究です。2023年には、患者さん由来のMPAN細胞でオートファジーの流れ(オートファジックフラックス)を薬で整えることが、治療戦略の候補として示されました[10]。この方向性は、MPANを「単なるミトコンドリアの病気」ではなく、ミトコンドリア ─ オートファゴソーム ─ リソソームという一連の掃除システムの障害としてとらえる流れを強めています。
とくに注目されるのが、2026年に報告された「C19orf12が相分離を介してBNIP3の品質管理と神経細胞のマイトファジーを調節する」という研究です[11]。この研究では、C19orf12が、マイトファジーの受容体であるBNIP3というタンパク質の入れ替わり(ターンオーバー)を、リソソームでの分解と結びつけて調節していることが示されました。C19orf12が失われると、酸化された異常なBNIP3がミトコンドリアにたまり、マイトファジーがうまく働かなくなる、という仕組みです。ここで鍵になるのが液–液相分離(LLPS)という現象で、C19orf12はこれを通じてBNIP3の入れ替わりを助けていると報告されました[11]。この研究は、C19orf12をマイトファジーのより直接的な制御役として位置づけるもので、MPANの病態モデルを更新する重要な知見です。
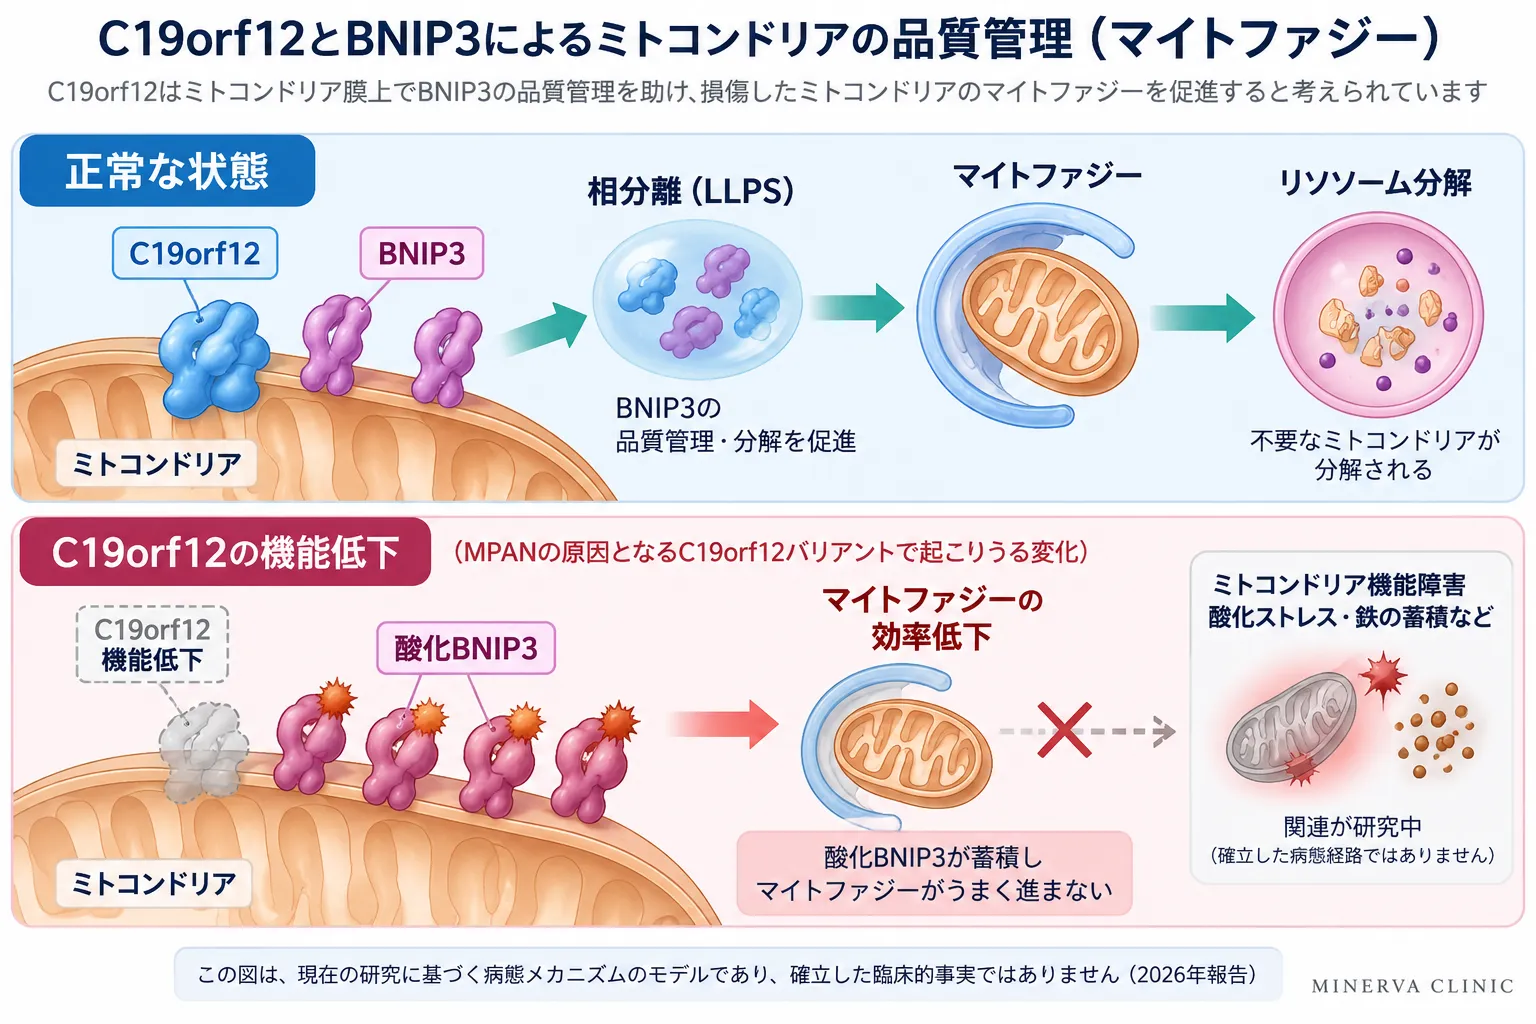
C19orf12はミトコンドリア膜上でBNIP3の品質管理に関与し、損傷したミトコンドリアを除去するマイトファジーを維持すると考えられています。2026年の研究では、C19orf12の機能低下により酸化BNIP3が蓄積し、マイトファジーが障害される機序が報告されました。図は現在の研究に基づく病態モデルであり、酸化ストレスや脳内鉄蓄積との因果関係を含め、患者さんで確立された病態経路ではありません。
鉄はなぜたまるのか ─ まだ解けていない謎
鉄がたまる直接の仕組みは、まだ解決していません。有力な候補の一つが、鉄を細胞に取り込むトランスフェリン受容体(TfR1)の処理・リサイクルの障害です。複数のNBIAモデルで、TfR1のパルミトイル化(脂質による修飾)とリサイクルの障害を介した鉄取り込みの乱れが報告されており、C19orf12の異常でも同じような偏りが起こる可能性があります[12]。現時点でもっとも妥当なのは、C19orf12の働きの低下から、膜・脂質・カルシウム・ミトコンドリアの品質管理の異常、オートファジー/マイトファジー/リソソームの障害、鉄の扱いの乱れと活性酸素、鉄に依存した脂質の酸化、そして神経の変性へと進む多段階のフィードバックモデルです。ただし、どの段階が患者さんの脳で最初のきっかけなのか、鉄が「原因」なのか「増幅役」なのか「あとから現れる目印」なのかは、まだ決着していません[12]。
4. どんな症状が出るのか ─ 発症年齢と経過
MPANの典型的な発症は、子どものころから青年期にかけてです。GeneReviewsでは、若年発症をおおむね3〜16歳、成人発症を17〜24歳以降として整理していますが、まれに50歳代まで発症が遅れる例もあります[4]。最初の症状としてもっとも多いのは歩き方の変化で、その後に下肢を中心とした痙性(つっぱり)、錐体路徴候、運動ニューロパチーがはっきりしてきます。
2025年の新しい症例シリーズでも、子どもで発症した場合は視神経萎縮を伴う、痙性と失調が目立つタイプが、大人で発症した場合は認知・行動・精神症状とパーキンソン症状が前面に出やすいことが、あらためて確認されています[7]。進行は多くの場合ゆっくりで、患者さんの多くは成人期まで生存しますが、例外的に成人発症後に急速に悪化する家系も報告されています[4]。
運動の症状 ─ 複数の神経系がまざる
MPANの運動の症状は、上位運動ニューロン(痙性・反射の亢進など)と、下位運動ニューロン(軸索性の運動ニューロパチーによる遠位の筋力低下・筋のやせ)、そして錐体外路(ジストニアやパーキンソン症状)がまざって現れるのが特徴です[2]。痙性・腱反射の亢進・バビンスキー徴候に加え、遠位の筋力低下や筋のやせ、筋電図での脱神経所見を示すため、若年性ALS(筋萎縮性側索硬化症)や遺伝性痙性対麻痺(HSP)として紹介されることがあります[3]。ジストニアは手足・首・口やあごなどに現れ、パーキンソン症状では動作の遅さ・筋のこわばり・ふるえ・姿勢の不安定さが組み合わさります。
運動以外の症状 ─ 診断のうえでとても重要
運動以外の症状は、MPANの診断のうえできわめて重要です。認知の低下、人格の変化、抑うつ、不安、感情の不安定さ、衝動性、幻覚などの神経精神症状が高い頻度でみられ、成人例では運動症状より先に現れることもあります[4]。膀胱や直腸の機能の障害も比較的多くみられます。視神経萎縮はとくに若年発症例に多く、成人型のMPANを、よくある若年発症のパーキンソン病と区別する手がかりになります[6]。
⚠️ 病理でみられる「もう一つの特徴」
MPANの際立った特徴に、α-シヌクレイン(アルファ・シヌクレイン)という異常タンパク質の広い蓄積があります。亡くなった患者さんの脳を調べると、鉄の沈着や軸索の膨らみ(スフェロイド)に加えて、パーキンソン病やレビー小体型認知症でみられるのと同じ、α-シヌクレイン陽性のレビー小体・レビー神経突起が数多くみられます[2]。これは、MPANの認知症やパーキンソン症状が「鉄による基底核の障害」だけでなく、タンパク質の掃除(プロテオスタシス)の障害を伴うことを示しています。優性MPANの剖検でも、劣性MPANとほぼ同じ病理が確認されています[5]。
5. どう診断するのか ─ 症状・MRI・遺伝子検査の組み合わせ
MPANの診断は、症状、鉄に敏感なMRI、そしてC19orf12の遺伝子検査を統合して行うのが基本です[4]。GeneReviewsでは、両方のアレルに変化がある劣性型が約60%、片方だけの変化による優性型がそれより少ない割合を占めると整理されています[4]。
MRI ─ 淡蒼球と黒質の鉄、そして「pallidal splitting sign」
MPANを疑うときは、ふつうのT1やT2だけでなく、鉄に敏感な撮影方法(SWI、T2*/GRE、T2など)を必ず含めるべきです[4]。鉄は磁化率の効果によって、主に黒く(低信号に)見えます。典型的なMPANでは、淡蒼球(GP)と黒質(SN)の両方に鉄の沈着がみられます。淡蒼球の内部では鉄の沈着が強く、その間に走る薄い板(内側髄板)が相対的に明るい線として残るため、「pallidal splitting sign(淡蒼球分割サイン)」と呼ばれる所見がみられることがあります。これはPKANでみられる「eye-of-the-tiger(虎の目)サイン」と間違われることがあります。2025年の7人のシリーズでも、この所見は2人で認められました[7]。
⚠️ 「MRIで鉄がない=MPANではない」は誤り
重要な落とし穴として、遺伝子検査でMPANと確定した患者さんでも、病気の初期にはMRIで鉄の沈着が見つからないことがあります。時間をおいて撮影しなおすと、あとから鉄が現れることもあります[4]。したがって、C19orf12を強く疑うALSやHSPに似た症状で「鉄に敏感なMRIが陰性だからMPANではない」と結論づけるのは適切ではありません。なお、QSM(定量的磁化率マッピング)という鉄を数値化する方法は研究上有望ですが、現時点でMPANの診断や治療効果の判定に使える確立した基準ではありません。
遺伝子検査 ─ NBIAパネルが実用的
遺伝学的には、C19orf12だけを調べることもできますが、症状が重なる他のNBIA原因遺伝子(PANK2、PLA2G6、WDR45、FA2H、COASY、CP、FTLなど)も一度に調べられるNBIA多遺伝子パネルが、費用の面でも意義不明変異を絞る面でも実用的です[4]。症状が非典型的な場合、パネルが陰性の場合、あるいは鉄が見えない初期の段階では、全エクソーム・全ゲノム解析への拡張が合理的です。C19orf12に1つだけ変化が見つかった場合は、自動的に「保因者」と判断せず、最終エクソン付近の変化なら優性MPANの可能性を考え、位置・親の検査・新生変異かどうか・モザイクの割合まで評価する必要があります[4]。
💡 用語解説:VUS(意義不明変異)とデータベース
C19orf12には、病気との関係がまだはっきりしない変化(VUS=意義不明変異)も多数登録されています。とくに新しいミスセンス変異については、「MRIに鉄がある+まれなC19orf12ミスセンス変異」というだけでは病原性を確定するのに不十分です。ClinVarなどのデータベースの分類だけに頼らず、gnomADなどの集団頻度、家系内での分離、症状、機能の証拠を総合して判断し、劣性の場合は2つの変化が別々のアレルにあるか(フェーズ)を確認する必要があります[4]。
なお、C19orf12では、参照する転写産物(設計図の版)によって変異の番号表記(HGVS)が食い違うことがあります。たとえば古典的な11塩基の欠失は、ある版では c.204_214del11、別の版では c.171_181del として表示されます[4]。臨床の報告書では、番号だけでなく参照した転写産物とゲノム座標を併記するのが安全です。
6. 似た病気との違い ─ NBIAの鑑別
MPANは、他のNBIAや、いくつかの神経疾患と区別する必要があります。とくに「痙性+遠位の筋のやせ+筋電図の脱神経」というMPANの組み合わせは、運動ニューロン病(ALSなど)の強い”そっくりさん”になりますが、視神経萎縮・精神認知症状・淡蒼球と黒質の鉄を合わせて考えると、C19orf12の優先順位が上がります[3]。主なNBIAの型を整理すると、次のようになります。
🧬 MPANと主なNBIAの違い
| 病名 | 遺伝子 | MPANとの主な違い・MRIの傾向 |
|---|---|---|
| PKAN | PANK2 | 口・あごのジストニアや網膜症が目立つ。典型例は幼児発症。淡蒼球優位で、典型的な「虎の目サイン」 |
| PLAN | PLA2G6 | 乳児の神経軸索ジストロフィー、失調、早期の発達の後戻り。鉄は遅れて出ることも。小脳の萎縮が重要 |
| BPAN | WDR45 | 小児期の発達の遅れ・てんかんから、若年成人で急速なパーキンソン症状・認知症へ。黒質のT1高信号が特徴 |
| 無セルロプラスミン血症 | CP | 成人、糖尿病・網膜の病変、低セルロプラスミン・低銅/鉄・高フェリチン。詳細はこちら |
| ニューロフェリチノパチー | FTL | 常染色体優性、成人の舞踏運動・ジストニア、家族歴。尾状核/被殻の空洞化が手がかり |
| その他 | ATP13A2 ほか | 若年性パーキンソン症・複雑型HSPなども鑑別に含まれる |
※臨床的には、若年性ALS、複雑型の遺伝性痙性対麻痺、若年発症パーキンソン病、前頭側頭型認知症、ミトコンドリア病なども鑑別に含まれます[4]。
生化学検査には、MPANを確定する特異的なものは今のところありません。主な目的は他の病気を除外することです。とくに成人発症のNBIAでは、血算・血清鉄/フェリチン・セルロプラスミン・血清銅などを測り、低い銅/鉄と高いフェリチンを特徴とする無セルロプラスミン血症を除外する意義が高いとされます[4]。神経伝導検査・筋電図は、MPANに特徴的な軸索性の運動ニューロパチーの確認に役立ち、視神経萎縮が疑われれば眼科的な評価も行います。
7. 治療とケア ─ 現時点でできること
2026年9月現在、MPANの管理は多職種による支持療法(対症療法)が中心です[4]。病気の進行そのものを止める治療はまだありませんが、症状をやわらげ、生活の質を保つためにできることは多くあります。
症状に対するケア
痙性には抗痙縮薬(バクロフェンなど)を用い、重症例では髄腔内バクロフェン療法を検討することがあります。ジストニアにはトリヘキシフェニジル、バクロフェン、局所症状にはボツリヌス毒素などが用いられます。理学療法、装具、歩行の補助、拘縮の予防、作業療法を早い段階から組み込むことが大切です[4]。パーキンソン症状にはレボドパを試す価値があり、一部の患者さんでは数年間かなり良好に反応します。ただし反応の程度は一定ではなく、早期に症状の変動やジスキネジア(不随意運動)を呈する例もあります。2025年のシリーズでも、レボドパに反応した患者さんで舞踏様のジスキネジアが報告されています[7]。
嚥下(飲み込み)や構音(発語)の障害は生命の予後に直結するため、言語聴覚士による定期的な評価、食形態の調整、栄養の補助、誤嚥の対策が重要です。十分な経口摂取が難しくなれば胃ろうを検討し、分泌や呼吸の管理を行います。進行例ではコミュニケーションの補助具、車椅子、介護環境の整備、膀胱・直腸の管理、精神科的な支援なども必要になります[4]。終末期の重要な死亡原因として、誤嚥性肺炎が挙げられます。
鉄をとりのぞく治療(鉄キレート)について
⚠️ 「鉄を減らせること」と「病気を止めること」は別の問題
MPANに対する鉄キレート療法(鉄をとりのぞく治療)の根拠は、きわめて限られています。GeneReviewsがまとめた例では、デフェリプロンを2年間使ってMRI上の黒質の鉄は減ったものの、淡蒼球の鉄や臨床状態には明らかな改善がありませんでした[4]。NBIA領域でもっとも厳密な鉄キレートの試験はPKANを対象としたもので、MPANの有効性を検証したものではなく、そのPKANの試験でも脳の鉄が減ったわりに臨床効果は限定的でした。この経験は、「MRIの鉄を減らせること」と「神経の変性を止めること」が別問題である可能性を示しています。現時点で、鉄をとりのぞく治療をMPANにそのまま当てはめる根拠はありません。
8. 最新の研究 ─ 病気を止める治療をめざして
2026年9月時点で、臨床的な有効性が実証されたMPAN専用の疾患修飾療法(病気の進行を変える治療)は確認できていません。ただし、前臨床(動物や細胞を用いた段階)の研究では、少なくとも3つの有望な方向があります[12]。
第一は、オートファジーやリソソームの働きを高める方向で、2023年の細胞研究がその可能性を示しました[10]。第二は、フェロトーシスや脂質の酸化を抑える方向で、C19orf12を失った細胞がフェロトーシスに弱いことがその根拠です[9]。第三は、2026年に示されたC19orf12─BNIP3─マイトファジーの軸を修復する方向で、異常なBNIP3の品質管理、リソソームでの掃除、ミトコンドリアの入れ替わりが具体的な標的候補になりました[11]。いずれも現時点では、人で病気の進行を変えられると証明されたものではありません。
遺伝子を補う治療も、劣性MPANでは理論的に魅力がありますが、まだ臨床で実証される段階にはありません。優性MPANでは、正常なC19orf12を補うだけでは、じゃまをする短いタンパク質を取り除けない可能性があるため、変異に特化した抑制など、別の戦略が必要になるかもしれません。これは遺伝の仕組みから導かれる推論であり、臨床データではありません[5]。将来の治療開発では、劣性型・優性型・モザイク型を分けて考えることが重要になると考えられます。
🩺 院長コラム【診断がつくまでの時間の長さに向き合う】
MPANのように数の少ない病気では、原因がわからないまま検査を重ねる時間が長くなりがちです。診断名がつくまでの期間は、ご本人にもご家族にも負担の大きいものです。これは、多くの希少・遺伝性疾患に共通してみられる経過であり、文献上も診断までに時間を要することが課題とされています。
MPANは、2011年の「まれな鉄沈着の病気」という定義から、2026年には「膜の脂質・ミトコンドリアの品質管理・オートファジー・フェロトーシス・α-シヌクレインの掃除が交差する神経変性疾患」という理解へと、大きく進みました。まだ「どこを治療すれば人の進行を実際に遅らせられるか」は実証されていませんが、研究の方向は着実に定まりつつあります。正確な診断は、こうした将来の選択肢につながる出発点になります。
9. 遺伝相談(遺伝カウンセリング)について
MPANのように遺伝形式が複数ある病気では、遺伝相談(遺伝カウンセリング)が大切な役割を果たします。話し合う内容は、劣性型では次のお子さんの再発率(両親が保因者の場合は25%)、優性型では50%という数字の意味、そして不完全浸透・新生変異・モザイクによって、単純な確率だけでは予測しきれない部分があること、などです[4]。ご家族の中で原因となる変化が特定されている場合には、血縁者の検査や、妊娠に関する出生前診断、着床前診断(PGT)といった選択肢についても情報を整理できます[4]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で整理する役割を担います。小児期に発症するこの病気についても、臨床遺伝専門医としての視点から、文献を踏まえた情報提供と遺伝カウンセリングを行います。正確な診断にもとづいて今後の選択肢を整理するために、遺伝相談をご活用いただけます。
10. よくある誤解
誤解①「MPANは鉄がたまるだけの病気」
鉄の沈着はMPANの重要な特徴ですが、それだけでは説明できません。脂質・ミトコンドリアの品質管理・オートファジー・α-シヌクレインの掃除など、複数の仕組みが関わる病気だと考えられています[12]。
誤解②「MPANは必ず劣性遺伝」
当初は劣性だけと考えられていましたが、現在は優性(顕性)の型も確立しています。C19orf12に1つだけ変化が見つかっても、位置によっては優性MPANの可能性を考える必要があります[5]。
誤解③「MRIで鉄がなければMPANではない」
遺伝子検査で確定したMPANでも、初期には鉄が見つからないことがあります。「鉄に敏感なMRIが陰性だから除外」とはできません[4]。
誤解④「鉄を減らせば病気が治る」
鉄キレートでMRIの鉄が減っても、臨床的な改善は実証されていません。「鉄を減らすこと」と「進行を止めること」は別の問題である可能性が示されています[4]。
まとめ
MPAN(ミトコンドリア膜タンパク質関連神経変性症)は、C19orf12という遺伝子の変化によって、脳の淡蒼球と黒質に鉄がたまり、歩行障害・痙性・ジストニア・パーキンソン症状・視神経萎縮・認知/精神症状がゆっくりと組み合わさって進む、希少な神経変性疾患です[1][2]。遺伝形式は劣性が中心ですが優性の型もあり、診断には症状・鉄に敏感なMRI・C19orf12の遺伝子検査の組み合わせが欠かせません[4]。
2026年9月時点で、進行を止める治療はまだ確立していませんが、症状をやわらげる支持療法と、オートファジー・フェロトーシス・BNIP3を介したマイトファジーといった仕組みを標的にした研究が進んでいます[11][12]。数の少ない病気だからこそ、正確な診断と、遺伝形式に応じた丁寧な遺伝相談が、将来の選択肢につながる出発点になります。
よくある質問(FAQ)
Q1. MPAN(エムパン)とはどんな病気ですか?
MPANは、C19orf12という遺伝子の変化によって、脳の淡蒼球と黒質に鉄がたまり、神経がゆっくり弱っていく希少な進行性の病気です。脳に鉄がたまる病気のグループ「NBIA」の一つで、NBIA4とも呼ばれます。歩きにくさ・手足のつっぱり・体のねじれ・パーキンソン症状・視神経萎縮・認知や気分の変化などが、年単位でゆっくり組み合わさって進みます。
Q2. MPANはどのように遺伝しますか?
常染色体劣性(潜性)が中心ですが、常染色体優性(顕性)の型もあることが確立しています。劣性の場合、両親がそれぞれ変化を1つ持つ保因者だと、各妊娠でお子さんが発症する確率は25%です。優性の場合は片方の変化だけで発症しうるため、お子さんは理論上50%の確率で受け継ぎます。ただし優性型では、変化を持っていても発症しないことがある(不完全浸透)、新生変異、モザイクなどがあり、確率だけで正確に予測することはできません。
Q3. どうやって診断するのですか?
症状、鉄に敏感なMRI(SWI・GRE・T2など)、そしてC19orf12の遺伝子検査を組み合わせて診断します。MRIでは淡蒼球と黒質の鉄の沈着が手がかりになりますが、初期には鉄が見つからないこともあるため、MRIが陰性でもMPANを否定はできません。遺伝子検査では、症状の重なる他のNBIA遺伝子も一度に調べられるNBIAパネルが実用的です。
Q4. 治療法はありますか?
2026年9月時点で、病気の進行そのものを止める治療は確立していません。治療は、痙性・ジストニア・パーキンソン症状・嚥下障害などに対する支持療法(対症療法)が中心です。鉄をとりのぞく治療はMRIの鉄を減らすことはあっても、臨床的な改善は実証されていません。オートファジーやマイトファジーを標的とした研究が進んでおり、将来の治療につながる可能性があります。治療の判断は必ず主治医とご相談ください。
Q5. 「MRIで鉄がなかった」と言われましたが、MPANの可能性はありますか?
可能性はあります。遺伝子検査でMPANと確定した患者さんでも、病気の初期にはMRIで鉄の沈着が見つからないことが報告されています。時間をおいて撮影しなおすと、あとから鉄が現れることもあります。ALSやHSPに似た症状でC19orf12を強く疑う場合は、鉄に敏感なMRIが陰性でも、遺伝子検査を含めた評価を検討する意義があります。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性の神経の病気や、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Absence of an orphan mitochondrial protein, c19orf12, causes a distinct clinical subtype of neurodegeneration with brain iron accumulation. Am J Hum Genet. 2011. [Am J Hum Genet 2011;89:543-550]
- [2] New NBIA subtype: genetic, clinical, pathologic, and radiographic features of MPAN. Neurology. 2013. [PubMed 23269600]
- [3] C19orf12 mutations in neurodegeneration with brain iron accumulation mimicking juvenile amyotrophic lateral sclerosis. J Neurol. 2012. [PubMed 22584950]
- [4] Mitochondrial Membrane Protein-Associated Neurodegeneration. GeneReviews®. [NCBI Bookshelf NBK185329]
- [5] Autosomal dominant mitochondrial membrane protein-associated neurodegeneration (MPAN). Mol Genet Genomic Med. 2019. [PMC6625130]
- [6] The p.Thr11Met mutation in c19orf12 is frequent among adult Turkish patients with MPAN. Parkinsonism Relat Disord. 2017. [PubMed 28347615]
- [7] C19orf12 gene variants causing mitochondrial membrane protein-associated neurodegeneration (MPAN). Eur J Hum Genet. 2025. [Eur J Hum Genet]
- [8] Autosomal Dominant MPAN: Mosaicism Expands the Clinical Spectrum to Atypical Late-Onset Phenotypes. Mov Disord. 2023. [Mov Disord 2023;38:2103-2115]
- [9] C19orf12 ablation causes ferroptosis in mitochondrial membrane protein-associated with neurodegeneration. Free Radic Biol Med. 2022. [PMC8957567]
- [10] Identification of Autophagy as a Functional Target Suitable for the Pharmacological Treatment of MPAN In Vitro. Pharmaceutics. 2023. [PMC9862353]
- [11] Phase separation of C19orf12 regulates BNIP3 protein quality control and maintains neuronal mitophagy. Autophagy. 2026. [PubMed 41937575]
- [12] An Update and Perspectives on Mitochondrial Membrane Protein-Associated Neurodegeneration and C19orf12 Research. [PMC12384588]
- [13] Neurodegeneration with brain iron accumulation 4; NBIA4. OMIM. [OMIM #614298]






