

目次

📍 クイックナビゲーション
モワット・ウィルソン症候群(Mowat-Wilson syndrome:MWS)は、2番染色体にあるZEB2遺伝子の片方の働きが失われることで、特徴的な顔つき・中等度から重度の知的障害・小頭症・てんかん・ヒルシュスプルング病(腸の動きの異常)や先天性心疾患など、全身の複数の臓器に生まれつきの違いが起こる、とてもまれな遺伝性疾患です[1]。日本では指定難病(告示番号178)に定められています[9]。この記事では、病気のしくみから症状、生まれる前後の検査でわかること、そして治療とケアの現状までを、遺伝専門医の視点で解説します。
🧬Q. モワット・ウィルソン症候群とは?
2番染色体にあるZEB2遺伝子の片方が働かなくなる(ハプロ不全)ことで発症する、常染色体顕性(優性)の多発奇形・神経発達症候群です。特徴的な顔つき、中等度から重度の知的障害、小頭症を3つの主な柱とし、てんかん・ヒルシュスプルング病・先天性心疾患などを伴います。出生5〜7万人に1人ほどのまれな病気です[1]。
🗣️Q. 言葉が出なくても、通じ合えますか?
はい。話し言葉(表出言語)は出にくい一方で、相手の言葉を理解する力(受容言語)は比較的よく保たれることが知られています[1]。身ぶり・サイン・絵カードやタブレットなどの手段で、豊かにコミュニケーションを築いていけます。
🌸Q. どうやって診断しますか?
特徴的な顔つきと発達の様子から疑い、ZEB2遺伝子の検査で確定します。近年はDNAメチル化の指紋を調べるエピジェネティックシグネチャー解析(EpiSignなど)を用いて、意義不明の変化(VUS)の病的意義を検討する補助的な証拠を得られるようになりました[10]。
1. モワット・ウィルソン症候群とは:まず全体像をつかむ
モワット・ウィルソン症候群は、特徴的な顔つき・中等度から重度の知的障害・小頭症を3つの主な柱とし、そこにてんかん、ヒルシュスプルング病(腸の神経がうまく働かず、便が出にくくなる病気)、先天性心疾患など、全身のさまざまな臓器の生まれつきの違いが重なる、まれな常染色体顕性(優性)遺伝の多発奇形・神経発達症候群です[1]。日本では医療費助成の対象となる指定難病(告示番号178)および小児慢性特定疾病に指定されています[9]。
この病気は、1998年にオーストラリアのD.R. MowatとM.J. Wilsonらが、重い知的障害・特有の顔つき・ヒルシュスプルング病という共通点をもつ6人のお子さんをまとめて報告したことから、その名がつきました[2]。その後、2001年に日本の若松延昭らのグループが、原因が2番染色体長腕(2q22.3)にあるZEB2遺伝子(旧称SIP1/ZFHX1B)であることを突き止めました[3]。世界で340例以上が報告され、発症頻度は出生5万〜7万人に1人ほどと推定されています[1]。
新生児期には「見のがされやすい」病気でもある
MWSは全身に影響するため、新生児期にはヒルシュスプルング病や先天性心疾患といった「単独の病気」としてだけ扱われ、背後にある症候群が見のがされることが少なくありません[1]。しかし成長とともに、発達の遅れや、年齢を重ねるほどはっきりしてくる独特の顔つきから、症候群としての全体像が見えてきます。近年は次世代シーケンサーによる網羅的なゲノム解析や、後で述べるエピジェネティックな指紋(エピジェネティックシグネチャー)の解析によって、これまで診断が難しかった非典型例や、ZEB2の病的意義不明バリアントをもつ症例の評価を補助できるようになってきました[1]。
💡 用語解説:ハプロ不全(はぷろふぜん)とは
私たちは同じ遺伝子を父由来・母由来で2個ずつ持っています。2個のうち1個が働かなくなっただけで、残る1個では量や働きが足りずに症状が出てしまう状態を「ハプロ不全」と呼びます。MWSは、ZEB2遺伝子がこのハプロ不全になることで起こります[1]。くわしくはハプロ不全の用語解説もご覧ください。
2. 原因遺伝子ZEB2と、発生の「司令塔」が止まるということ
ZEB2遺伝子は、細胞の発生や分化を指揮する転写因子という「司令塔タンパク質」の設計図です。1214個のアミノ酸からなり、DNAの特定の配列に結合する2つのジンクフィンガー領域や、TGF-β/BMPシグナルを伝えるSMADと結びつくSMAD結合ドメインなど、複数の重要な部品を備えています[5]。ZEB2は通常、CtBPやNuRDといった相棒と組んで標的の遺伝子を抑える「ブレーキ役(転写抑制因子)」として働き、胚が正しく作られるよう調整しています[5]。
💡 用語解説:転写因子とは
転写因子は、DNA上の特定の配列に結合し、ほかの遺伝子がどの時期・どの細胞で、どの程度働くかを調節するタンパク質です。ZEB2は多数の遺伝子の発現を調整する転写因子で、胎児期の神経系や神経堤などの発生に重要な役割を担います。
この司令塔が片方だけになると(ハプロ不全)、とくに神経外胚葉(脳や神経のもと)と神経堤(顔面頭蓋、心臓流出路、腸管神経などの形成に関わる細胞集団)の分化・移動や遺伝子発現制御が乱れます[4]。MWSでヒルシュスプルング病・一部の先天性心疾患・特徴的な頭蓋顔面所見が重なる背景には、神経堤由来組織の発生異常が関与すると考えられています[4]。一方、脳の形成や神経発達症状には神経外胚葉・中枢神経系におけるZEB2の役割も重要です。
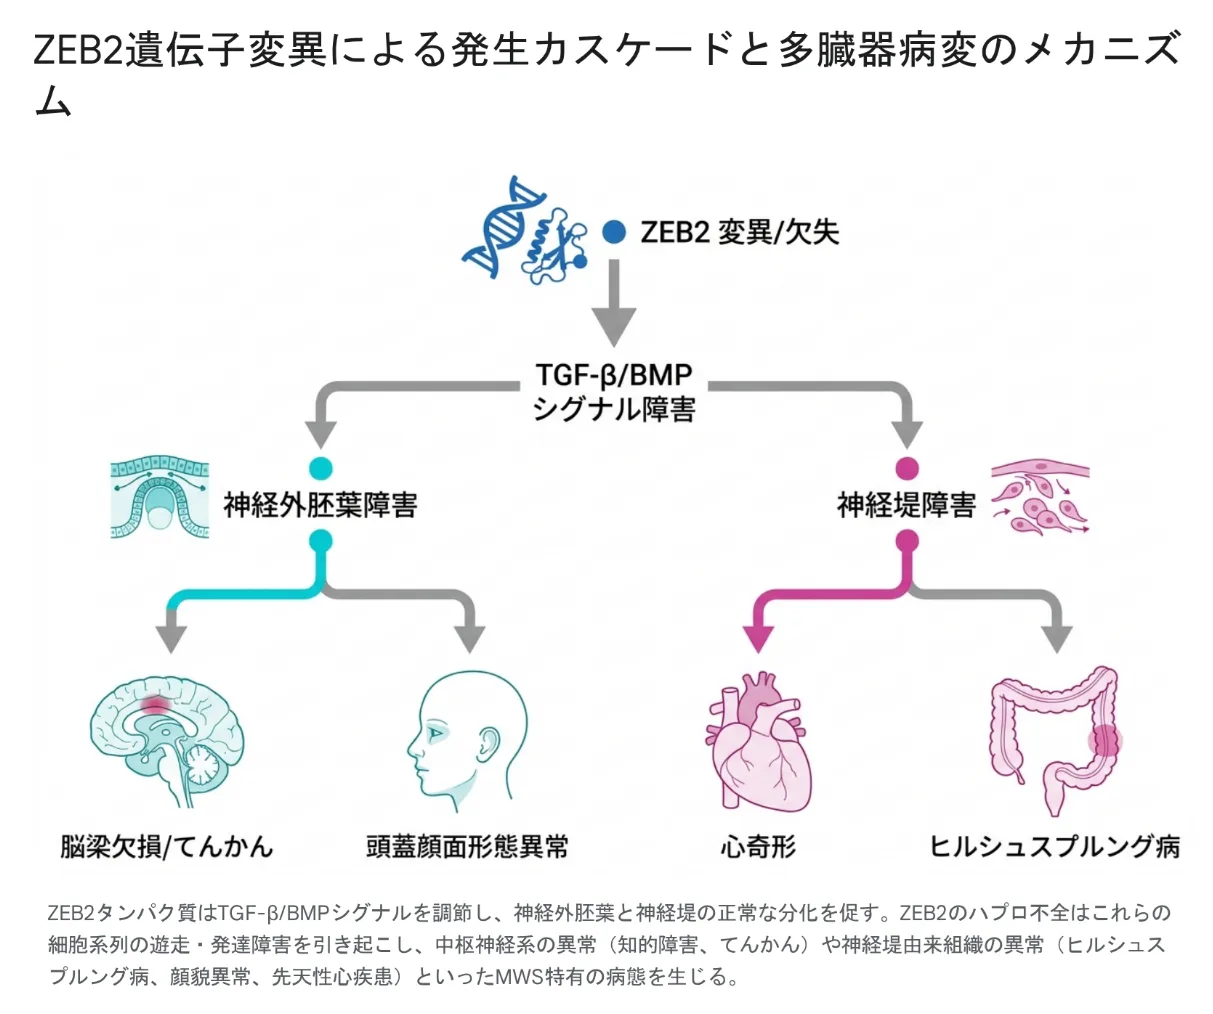
図:ZEB2の働きが半分になると、TGF-β/BMPを含む複数の転写制御経路の調整が乱れ、神経外胚葉と神経堤の分化・移動に影響します。図は、こうした発生異常が脳・顔・心臓・腸の所見に関与することを模式的に示しています[4]。
ZEB2は中枢神経系の組み立てにも欠かせません。発生中の脳では、神経細胞への分化のタイミング、髄鞘(神経を包む絶縁体)をつくるオリゴデンドロサイトの誘導、そして大脳皮質へ向かう抑制性の介在ニューロン(GABA作動性ニューロン)の移動を制御しています[4]。こうした発生・移動やGABA作動性神経回路の形成の異常は、脳内の興奮性・抑制性バランスに影響し、MWSにみられるてんかんや知的障害の神経生物学的背景の一部になると考えられています[6]。
変異のタイプと「エクソン8」というホットスポット
MWSの患者さんの多くは、ZEB2遺伝子の機能喪失(Loss-of-Function)を引き起こす変化を持っています。最新のGeneReviewsでは、約84%がZEB2の配列解析で検出される病的バリアント、約15%がZEB2を含む欠失、約1%がZEB2を分断する染色体再構成とされています。配列解析で見つかる病的バリアントの多くはナンセンス変異・フレームシフト変異などの打ち切り型で、多くはNMD(ナンセンス変異依存mRNA分解)という仕組みで設計図そのものが分解され、結果としてハプロ不全になります[1]。約15%はZEB2を含む2q22.3領域の欠失で、ごく一部(約1%)は染色体の再構成でZEB2が分断される例です[1]。
変異は遺伝子全体に均等ではなく、エクソン8という領域に集中する傾向があります。総説によって算出はやや異なりますが、報告された変異のおよそ56〜66%がエクソン8に集まり、なかでもc.2083C>Tというナンセンス変異は全患者の約11%に見られる頻出タイプです[7][8]。一方で、アミノ酸が1つだけ変わるミスセンス変異の一部では、タンパク質の働きが部分的に残るため、顔つきの特徴が目立たず認知障害も軽めで、主要な奇形を欠く非典型的な「軽症型MWS」となることも報告されています[1]。

🩺 院長コラム:「変異の場所と種類」を読むということ
同じ遺伝子でも、変化の種類や位置によって表現型が異なることがあります。MWSでは、ZEB2全遺伝子欠失や典型的な打ち切り型病的バリアントは古典的MWSの表現型と関連し、機能が一部保たれる一部のミスセンス・スプライス・インフレーム病的バリアントでは、より軽い、または非典型的な表現型が報告されています。臨床遺伝専門医として文献を踏まえると、「診断名」だけでなく「変異の中身」まで読み解くことは、その後の見通しやケアを検討するうえで重要です。遺伝子型と表現型の関係には個人差があるため、変異の種類だけで重症度を断定せず、臨床所見と合わせて評価します。
3. 主な症状:顔つき・発達・てんかん・全身の合併症
MWSは中枢神経系から消化器・循環器まで、非常に幅広い臓器に関わります。症状の重さや組み合わせには個人差がありますが、特徴的な顔つきと知的障害は、事実上すべての患者さんに共通する診断の目印になります[9]。まず全身像を、器官系ごとに整理してみましょう。
🧠 脳・神経・発達
- ➤中等度〜重度の知的障害(ほぼ全例)
- ➤てんかん(約70〜80%)
- ➤脳梁の形成異常(約半数)
- ➤後天性の小頭症
❤️ 心臓
- ➤先天性心疾患(約60%)
- ➤肺動脈・肺動脈弁の異常が好発
- ➤心室・心房中隔欠損など
🩺 消化器
- ➤ヒルシュスプルング病(約半数)
- ➤難治性の慢性便秘
🧩 泌尿生殖器・眼・耳
- ➤男児の尿道下裂・停留精巣
- ➤斜視など眼の異常
- ➤反復性の中耳炎
顔つきは「年齢とともに進化する」
MWSの顔つきはとても特徴的で一貫しており、経験を積んだ医師なら一目で疑えるほどです。大切なのは、生まれたときから存在するものの、年齢とともにはっきりしていくという点です[1]。乳児期には、広く離れた目、深くくぼんだ目、丸みのある鼻先、内側が濃く上に向かって広がる眉毛が見られます。とくに後ろに回転して上向きに反り返り、中央にくぼみのある耳たぶは、「オレキエッテ(イタリアのパスタ)」にたとえられる、MWSにきわめて特徴的な所見です[1]。成長すると眉はより太く水平になり、鼻背が高くなって鼻柱が下がり、下顎が突き出た尖ったあごが目立ち、顔全体が細長くなっていきます[1]。
「話せない」ことと「わからない」ことは違う
ほぼすべての患者さんに中等度から重度の知的障害があり、話し言葉はまったくないか数語にとどまることがほとんどです[1]。ここで臨床的にとても大切なのは、話す力(表出言語)が乏しくても、相手の言葉を理解する力(受容言語)は比較的よく保たれているという事実です[1]。ご家族や介助者の指示を相当に理解でき、身ぶり・サイン・絵カードやタブレット端末を使った代替コミュニケーション(AAC)で、豊かなやりとりを築いていけます。多くの患者さんがよく笑い、おおらかで友好的な性格を持つことも知られています[1]。
運動発達もゆっくりで、独り歩きの獲得は平均して3〜4歳半ごろです[1]。歩き始めても、腕を胸の高さに上げ、足を広げて歩く独特の広い歩き方(広基性歩行)が見られます。この「よく笑う表情」と「特有の歩き方」「言葉の乏しさ」の組み合わせは、アンジェルマン症候群とよく似ており、臨床の現場で誤診を招く要因になります[1]。また、多くの患者さんが痛みを感じにくい(痛覚閾値が高い)ため、中耳炎や虫垂炎などの発見が遅れやすく、原因不明の発熱には敏感な対応が必要です[1]。
てんかんと、見のがしたくない「ESES」
てんかんはMWSでもっとも重要な神経合併症のひとつで、約70〜80%に見られ、平均3歳ごろに初発します[1][6]。最初は発熱に伴う焦点性発作が多く、その後さまざまな発作型を示します。ここで注意が必要なのが、睡眠時持続性棘徐波(ESES)です。これは深い睡眠中にほぼ持続的にてんかん性の脳波が出続ける状態で、生じるとそれまで身につけた運動・認知・行動のスキルが深刻に後退(退行)することがあります[6][11]。
⚠️ ここに注意:スキルの後退はサインかも
MWSのお子さんで、それまでできていたことができなくなる・不可解な行動の変化が見られるときは、ESESの可能性があります。ガイドラインでも、こうした場合には睡眠時の脳波検査でESESの有無を確認することがすすめられています[6][11]。気になる変化があれば、早めに主治医へご相談ください。
発作は標準的な抗てんかん発作薬で管理できる例が多い一方、一部では薬剤抵抗性となり複数薬剤が必要になります[6]。画像検査では、約半数で脳梁(左右の脳をつなぐ橋)の低形成や欠損が見られ、そのほか皮質形成の異常など多彩な所見が報告されています[1]。
4. 見のがされやすい合併症:無脾症という「隠れた感染リスク」
比較的最近わかってきた重要な知見に、MWSにおける無脾症(脾臓がない/強い低形成)があります[12]。脾臓は血液中の細菌を捕まえ、免疫記憶を保つ大切な臓器です。脾臓がないと、肺炎球菌・髄膜炎菌・インフルエンザ菌など「莢膜」を持つ細菌による、劇症型の敗血症や髄膜炎のリスクが大きく高まります[12]。過去には、MWSに伴う無脾症のために重い肺炎球菌感染症を起こした乳児例も報告されています[12]。
この事実は、ZEB2が一次性無脾症の候補遺伝子であることを示すと同時に、MWSと診断されたら、腹部超音波で脾臓の有無を早めに確認すべきという、とても実践的な指針を生みました[12]。無脾症や低形成が確認された場合は、適切なワクチン接種(肺炎球菌・髄膜炎菌・Hib)と、必要に応じた予防的な抗菌薬を行い、重症感染症のリスクを低減します。痛みを感じにくい特性とあわせ、「原因不明の発熱を軽く見ない」ことが、この病気のケアではとりわけ重要になります。
5. 遺伝と再発リスク:ほとんどが「新しく起こった変化」
MWSは常染色体顕性(優性)遺伝の病気ですが、実際にはそのほぼ全例が、親から受け継いだものではなく、お子さんで新たに生じた「新生(de novo)変異」による孤発例です[1]。つまり、ご両親自身の遺伝子には変化がないことがほとんどです。そのため、健康なご両親から次のお子さんに再発する確率は、一般集団の発症率と同程度か、ごくまれに存在する親の性腺モザイクを考えてもおおむね2%程度(あるいはそれ以下)と低く見積もられます[1]。
💡 用語解説:新生(de novo)変異とモザイク
de novo変異とは、親から受け継いだものではなく、お子さんで新たに生じた遺伝学的変化のことです。性腺モザイクは、親の体細胞には変異がないのに卵子・精子の一部にだけ変異が存在する状態で、これがあると再発率がわずかに上がります。だからこそ、確定診断後の再発リスクの説明には遺伝カウンセリングが役立ちます。くわしくはde novo変異の解説もご覧ください。
理論上、患者さんご本人からお子さんへ受け継がれる確率は50%ですが、重い知的障害という病気の性質から、これまでにMWSの患者さんご本人が子どもをもうけた例は報告されていません[1]。一方で、親がZEB2を分断する均衡型の染色体転座を持つといった、ごく例外的なケースもゼロではありません。こうした場合には、臨床遺伝専門医による詳しい遺伝カウンセリングと、必要に応じた出生前診断の情報提供が欠かせません[1]。当院でも遺伝カウンセリング・遺伝診療を行っています。
6. 検査・診断・EpiSign:確定への道すじ
MWSの確定には分子遺伝学的検査が欠かせません。患者さんの状態に応じて、次のように段階的に検査を選びます[1]。
- ➤ZEB2の塩基配列解析:顔つきや症状からMWSが強く疑われるときの第一選択。小さな変異を調べます。
- ➤欠失/重複解析(MLPA)・マイクロアレイ染色体検査(CMA):配列解析で見つからない、約15%を占める微小欠失を捉えます。
- ➤多遺伝子パネル:知的障害・てんかん・多発奇形を対象に、ZEB2を含む多数の遺伝子を一度に調べ、鑑別も同時に進めます。
- ➤エクソーム(WES)/全ゲノム(WGS):所見が非典型的で多くの疾患が疑われるときの強力な手段です。
EpiSign:DNAメチル化という「機能の指紋」で決着をつける
近年の大きな進歩が、EpiSign(エピサイン)と呼ばれる、ゲノム規模のDNAメチル化プロファイリングです[10]。DNAメチル化は、配列そのものを変えずに遺伝子のオン・オフを制御する「化学的な指紋」です。ZEB2のように広く遺伝子を制御する司令塔が働かなくなると、その下流の無数の遺伝子でメチル化の状態が変わり、MWSに特有で再現性のあるメチル化パターン(エピシグネチャー)がゲノム全体に刻まれます[10]。
この技術が真価を発揮するのは、通常の配列検査で「病的意義不明のバリアント(VUS)」が見つかったときです。たとえば所見がまだそろわない新生児で新しいミスセンス変異が見つかった場合、それが本当に病気を起こすのか、単なる個人差なのかを判断するのは従来とても難しいものでした。そこで患者さんの末梢血DNAでエピジェネティックシグネチャー解析を行い、MWS特有のメチル化シグネチャーと一致すれば、その変異の病的意義を支持する機能的証拠となり、臨床所見や他の遺伝学的証拠と合わせてVUSの再評価に役立ちます[10]。2024年の研究では、分子学的に確定したMWS患者群から再現性のあるDNAメチル化シグネチャーが同定・検証されています[10]。くわしくはEpiSign検査の解説ページをご覧ください。
日本の指定難病としての診断基準
日本では、難病情報センターの診断基準に沿って診断・重症度分類が行われます[9]。大基準は「重度〜中等度の知的運動発達遅滞」「特徴的な顔貌」「小頭症」で、知的障害と顔貌は全例に認められると規定されています。小基準にはヒルシュスプルング病・難治性便秘、細長い手指、成長障害、脳梁形成異常、先天性心疾患、てんかん、腎泌尿器奇形が含まれます。ZEB2の病的または病的可能性の高い機能喪失型変異が確認されれば、遺伝学的に確定診断とされます[9]。重症度分類では、難治性てんかん、重度先天性心疾患(NYHA II度以上)、気管切開・非経口栄養・人工呼吸器の使用、ストーマ造設のいずれかに該当する方が医療費助成の対象となります[9]。
7. 治療とケア:多職種で支える生涯のケア
現時点で、遺伝子レベルの根本治療はありません。ケアの中心は、各臓器の専門医・療法士・支援者からなる多職種チームによる、患者さん一人ひとりに合わせた集学的で対症的な支援です[1]。生後早期の最大の山場は、重い先天性心疾患と消化器の異常です。複雑な先天性心疾患、ヒルシュスプルング病、尿道下裂などには、循環器・心臓血管外科・小児外科・泌尿器科が連携し、適切な時期に外科的な根治術を行うことが予後を大きく左右します[9]。完全な無神経節症でなくても、頑固な慢性便秘には生涯にわたる排便管理が必要です[1]。
てんかんの管理では、バルプロ酸ナトリウムが有効な例が多いと報告されています[9][6]。ただし全体の約4分の1は難治性となるため、前述のESESによる退行リスクを念頭に、脳波と発作の変化に応じた薬剤調整が重要です[6]。薬でコントロールが難しい難治性てんかんに対しては、迷走神経刺激(VNS)などの選択肢が検討されることがあります(MWSに限らず、難治性てんかん一般で用いられる治療です)。
発達支援:表出言語より「理解する力」を伸ばす
理学療法・作業療法・言語聴覚療法を含む包括的なリハビリは、診断後できるだけ早く始めるのが望ましいとされています[1]。根気強い介入により、多くの患者さんは最終的に自立した歩行を獲得できます[9]。言語療法でもっとも大切なのは、話すことへの過度な期待やプレッシャーではなく、比較的保たれた「理解する力」を最大限に引き出すことです[9]。早期からサイン・絵カード・タブレットなどのAACを取り入れ、「伝わった」という成功体験を重ねることは、欲求不満から生じる行動の問題を和らげ、ご家族と患者さんの生活の質を大きく高めます。
成長の軌跡:小頭症と低身長への目配り
MWSの患者さんは、一般の成長曲線とは異なる特有の身体発達をたどります[13]。出生時の体重・身長はおおむね正常範囲ですが、小頭症は生後に進行して明確になる(後天性小頭症)ことが多く、身長・体重も7歳ごろを境に一般集団との差が広がる傾向があります[13]。多国籍のコホートをもとにしたMWS専用の成長曲線も報告されており、こうした指標は日々の成長評価に役立ちます[13]。分子診断で確定した多数例の解析からは、顔つきと発達の遅れがほぼ全例に共通する一方、先天奇形の有無や重さには個人差が大きいこともわかっています[14]。小頭症NGS遺伝子パネル検査のような検査が、鑑別や原因の探索に用いられることもあります。
長期のサーベイランスと、成人期への移行
成長にあわせ、各専門科による先回りの定期チェックが欠かせません[1]。斜視や屈折異常のための年1回の眼科検診、痛みを感じにくいことを踏まえた原因不明の発熱時の耳鼻科評価、無脾症が確認された場合の生涯にわたるワクチン管理、歩行異常や低骨密度を背景とした側弯症・足部変形への整形外科的評価などです[1][12]。成人期まで生存する患者さんが報告されており、最新のGeneReviewsでは60歳の生存例も記載されているため、成人期の医療・生活支援も重要であり[9]、小児科から成人診療科へのスムーズな移行(トランジション)、骨粗鬆症の管理、長期服薬の副作用モニタリング、就労・生活支援の体制づくりが、現代のMWS診療の新たな焦点になっています。
🩺 院長コラム:診断名がつくまでの時間について
原因が確定していない段階では、複数の検査が必要になることがあります。MWSでは、特徴的な顔貌や発達所見に加え、ZEB2の分子遺伝学的検査やエピジェネティックシグネチャー解析によって診断を補助できます。確定診断は、無脾症の確認とワクチン管理、心疾患・ヒルシュスプルング病などの合併症評価を体系的に行うための医学的な起点です。診断後は、遺伝子型だけでなく各臓器の所見と発達状況を踏まえ、必要な検査・治療・サーベイランスを具体的に組み立てます。
8. 鑑別診断とよくある誤解
MWSは、重い知的障害・発語の遅れ・てんかん・特有の歩き方・下顎の突出などが重なるため、いくつかの先天異常症候群と見分けが必要です[9]。もっとも誤診されやすいのがアンジェルマン症候群です。両者は「よく笑う表情」と「広い歩き方」を共有しますが、MWS特有の顔つきの進化やヒルシュスプルング病の有無で鑑別できます[1]。ヒルシュスプルング病+小頭症+知的障害では、KIAA1279遺伝子によるゴールドバーグ・シュプリンツェン症候群も鑑別に挙がりますが、こちらはMWSの決定的な目印である耳介の異常や特徴的顔貌を欠く点で区別できます[9]。虹彩コロボーマがあるとCHARGE症候群との鑑別に迷うこともあります[1]。
💡 用語解説:神経堤病変(ニューロクリストパチー)
胎児期に全身へ散らばる「神経堤」に由来する組織の発生がうまくいかず起こる病気の総称です。腸の神経・心臓の流出路・顔の骨などが影響を受けます。MWSはこの神経堤病変の代表例のひとつで、症状が一見バラバラに見えても「共通の起源」で説明できます。くわしくは神経堤病変の解説をご覧ください。
9. 専門医より:一つの遺伝子から全身を読み解く
モワット・ウィルソン症候群は、ZEB2という一つの司令塔の不足が、発生のごく初期に多大な影響を及ぼし、脳・心臓・腸・顔にまたがる複雑な症状を生む、発生遺伝学的にとても示唆に富む病気です[1]。DNAシーケンス技術の進歩とEpiSignの臨床応用によって、非典型例や乳児期の診断の曖昧さが減り、早期の確定診断が可能になりました[10]。早期に確定診断できれば、無脾症の有無の確認と必要なワクチン管理、ヒルシュスプルング病・先天性心疾患などの合併症評価を体系的に進めることができます[12]。
医療者に求められるのは、発語の乏しさといった表面的な症状だけに目を奪われず、患者さんの比較的保たれた受容言語・理解力を適切に評価し、代替コミュニケーションを通じた自己表現を支えることです[1]。専門領域を越えた集学的ケアと、絶えず更新される遺伝学・エピジェネティクスの知見を実際のケアに落とし込むことこそが、患者さんとご家族の生活の質を支えるうえで重要です。
🏥 正確な診断に基づいて、必要な医療を選ぶために
モワット・ウィルソン症候群をはじめとする遺伝性疾患の
遺伝子検査・遺伝カウンセリング・出生前診断は
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、遺伝医療に対応する医療機関です
✓ カウンセリング・結果説明・その後のケアまで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] Classic Mowat-Wilson Syndrome. GeneReviews®. [NCBI Bookshelf NBK1412]
- [2] Hirschsprung disease, microcephaly, mental retardation, and characteristic facial features: delineation of a new syndrome and identification of a locus at chromosome 2q22-q23. J Med Genet. 1998. [PubMed 9719364]
- [3] Mutations in SIP1, encoding Smad interacting protein-1, cause a form of Hirschsprung disease. Nat Genet. 2001. [PubMed 11279515]
- [4] Neurological Phenotype of Mowat-Wilson Syndrome. Genes (Basel). 2021. [PubMed 34199024]
- [5] Mowat-Wilson Syndrome: Case Report and Review of ZEB2 Gene Variant Types, Protein Defects and Molecular Interactions. Int J Mol Sci. 2024. [PMC10932183]
- [6] Neurological Phenotype of Mowat-Wilson Syndrome. Genes (Basel). 2021;12:982. [Genes 2021;12:982]
- [7] Three Novel De Novo ZEB2 Variants Identified in Three Unrelated Chinese Patients With Mowat-Wilson Syndrome and A Systematic Review. Front Genet. 2022. [PMC9134118]
- [8] Lin LC, Wen WH, Chen PT. Congenital tracheal stenosis in Mowat-Wilson syndrome with nonsense mutation of ZEB2 gene. Pediatr Neonatol. 2024;65(2):202-203. doi:10.1016/j.pedneo.2023.09.001. [PubMed 37980276]
- [9] モワット・ウィルソン症候群(指定難病178). 難病情報センター. [難病情報センター]
- [10] Identification of the DNA methylation signature of Mowat-Wilson syndrome. Eur J Hum Genet. 2024. [PubMed 38351292]
- [11] Electrical status epilepticus during sleep in Mowat-Wilson syndrome. Brain Dev. 2017. [PubMed 28501473]
- [12] ZEB2, a new candidate gene for asplenia. Orphanet J Rare Dis. 2014. [PubMed 24401652]
- [13] Mowat-Wilson syndrome: growth charts. Orphanet J Rare Dis. 2020. [PubMed 32539836]
- [14] Phenotype and genotype of 87 patients with Mowat-Wilson syndrome and recommendations for care. Genet Med. 2018. [PubMed 29300384]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






