

目次

📍 クイックナビゲーション
ZEB2遺伝子は、赤ちゃんの体がつくられる時期に、細胞に「いつ・どこで・何になるか」を指示する転写因子(遺伝子のスイッチ役)の設計図です[6]。この遺伝子は、はたらく「量」がとても厳密に決まっているのが特徴で、量が足りないとモワット・ウィルソン症候群という生まれつきの病気を、一部のがんではZEB2の高発現が浸潤・進展や治療抵抗性と関連します[3]。この記事では、ZEB2という遺伝子の働きから、関連する病気、生まれる前のNIPTで何がわかるのか、治療研究までを医学的根拠に基づいて解説します。
🧬Q. ZEB2遺伝子とは何をする遺伝子ですか?
2番染色体(2q22.3)にある遺伝子で、細胞の分化や移動を指揮する「転写因子」の設計図です。とくに、体づくりの初期に重要な「神経堤(しんけいてい)細胞」の移動と、脳・腸・心臓などの形成を細かく制御しています。
🩺Q. どんな病気と関係しますか?
この遺伝子の片方が働きを失うと、モワット・ウィルソン症候群(知的障害・特徴的な顔つき・てんかん・ヒルシュスプルング病などを伴う病気)が起こります。一部のがんでは、ZEB2の高発現が浸潤・転移や治療抵抗性と関連することが報告されています。
🌸Q. 生まれる前にNIPTで調べられますか?
染色体の数を調べる一般的なNIPTではわかりませんが、単一の遺伝子まで調べる当院のインペリアルプランにはZEB2が対象遺伝子として含まれています。ただし具体的な解析・報告範囲は検査時点の仕様確認が必要です。NIPTはスクリーニング検査のため、陽性の場合は羊水検査・絨毛検査による確認が必要です。
1. ZEB2遺伝子とは:まず全体像をつかむ
ZEB2(Zinc finger E-box binding homeobox 2:ジンクフィンガー・イーボックス結合ホメオボックス2)は、2番染色体の長い腕(2q22.3)にある遺伝子です[6]。過去の論文ではSIP1、ZFHX1B、SMADIP1など複数の名前で呼ばれてきた歴史があり、古い資料を調べるときはこれらの別名も手がかりになります[1]。この遺伝子がつくるZEB2というタンパク質は、約1,214個のアミノ酸がつながった大きな分子で、細胞の核の中で「どの遺伝子を働かせ、どの遺伝子を眠らせるか」を決める転写因子(てんしゃいんし)として働きます[1]。
転写因子はたくさんありますが、ZEB2はそのなかでも「上皮間葉転換(じょうひかんようてんかん:EMT)」を動かす司令塔として有名です[1]。EMTとは、きちんと隣どうしがくっついて整列した「上皮」の細胞が、その結びつきをほどいて、自由に動き回れる「間葉」の細胞へと姿を変える現象のことです。この切り替えは、赤ちゃんの体づくりのときにも、がんが広がるときにも使われる、生命にとって非常に重要なスイッチです。
💡 用語解説:転写因子(てんしゃいんし)とは
私たちの体の設計図であるDNAには、たくさんの遺伝子が書き込まれています。転写因子は、そのDNAの特定の場所にくっついて、「この遺伝子を働かせなさい」「これは止めなさい」と指示を出すタンパク質です。いわばオーケストラの指揮者のような存在で、一つの転写因子が何百もの遺伝子の働き方を左右します。ZEB2はおもに「止めなさい」と指示する抑制型(よくせいがた)の指揮者です。転写因子の総論はこちらで詳しく解説しています。
ZEB2を理解するうえで重要なのが、遺伝子の機能量という考え方です。モワット・ウィルソン症候群では、ZEB2の片方のコピーの機能が失われるハプロ不全が病因になります[8]。一方、腫瘍では遺伝形式とは別に、一部のがんでZEB2の高発現や関連転写プログラムの活性化が悪性形質と関連します[1][3]。したがって、先天性のZEB2ハプロ不全と、腫瘍細胞で生じるZEB2発現制御の変化は、同じ分子に関わっていても別の病態として区別して理解する必要があります。
2. ZEB2タンパク質のしくみ:「両手」でDNAをつかむ
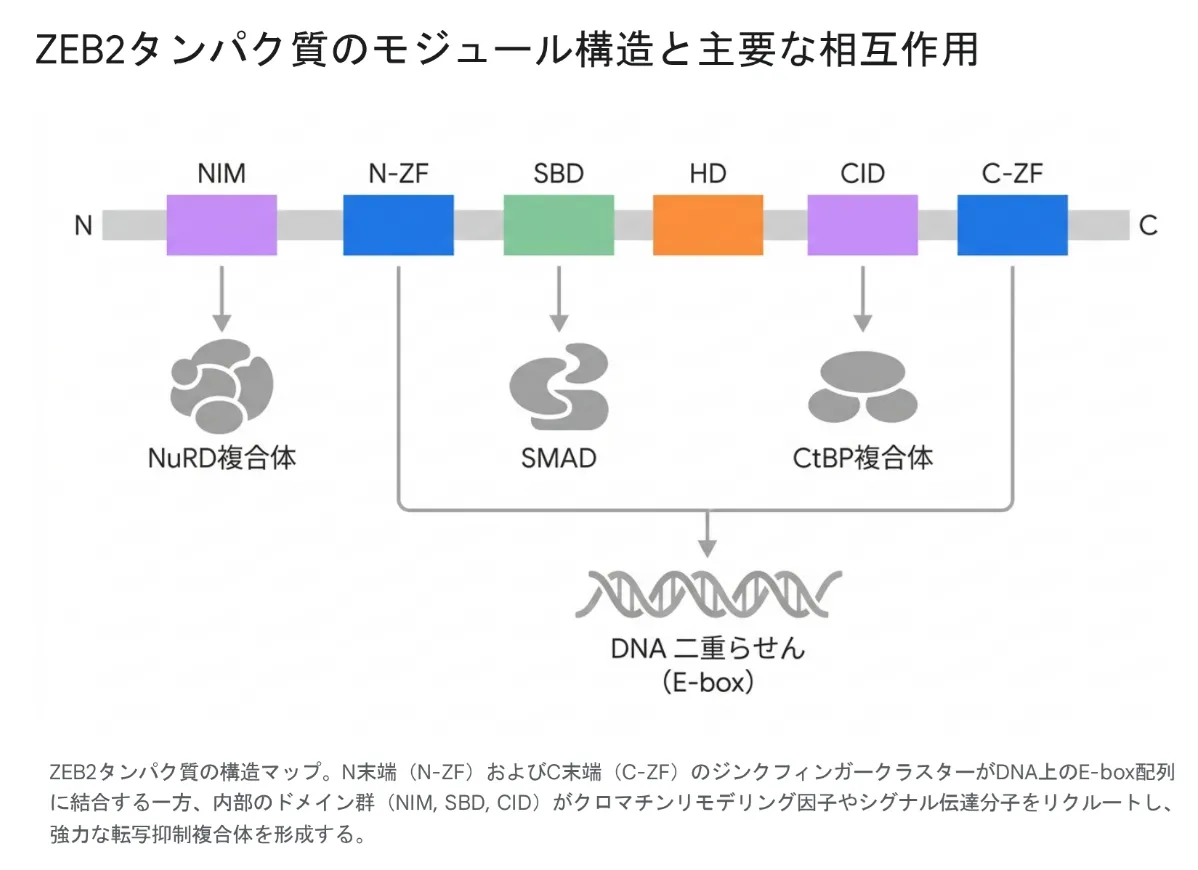
ZEB2は「両手型(ツーハンデッド)ジンクフィンガー転写因子」という仲間に属します[1]。名前のとおり、タンパク質の両端に「手」のようなDNA結合部分(ジンクフィンガー・クラスター)があり、この2つの手で、標的とする遺伝子の「E-box」と呼ばれる目印の配列を同時につかみます。この両手でしっかりつかむしくみが、ZEB2の強力な制御力の源です。
💡 用語解説:E-box(イーボックス)とは
E-boxは、DNA上にある短い塩基配列で、特定の転写因子が結合する目印として働きます。ZEB2は代表的にCACCTGなどのE-box様配列を認識し、標的遺伝子の転写を調節します。CDH1(E-カドヘリン)遺伝子のプロモーターにあるE-boxは、ZEB2による転写抑制の代表例です[1]。
ZEB2が代表的に転写を抑制する標的の一つが、E-カドヘリン(CDH1遺伝子)という、細胞どうしをのり付けする接着タンパク質です[1]。2001年にComijnらが報告したように、ZEB2がE-カドヘリンの設計図にフタをすると、細胞は隣との結びつきを失い、動き回れる状態へと変わります[1]。これがEMTの第一歩です。E-カドヘリンをつくるCDH1遺伝子は、がんの抑制にも深く関わる重要な遺伝子です。
ZEB2は「手」だけの単純な分子ではありません。体の中では、NuRDやCtBPといった「遺伝子を眠らせる作業チーム」を呼び寄せる部分や、SMADという細胞外からの信号(TGF-β・BMPシグナル)を受け取る部分など、複数の機能パーツが一本のひもにモジュール状に並んでいます[1]。これらのパーツが協力することで、ZEB2は標的遺伝子の転写を抑制する複合体を形成し、クロマチン制御にも関与します。下の図は、その全体像をまとめたものです。
💡 補足:miR-200との「シーソー」の関係
ZEB2の量は、miR-200ファミリーという小さなRNA(マイクロRNA)と、お互いに抑え合う「シーソー」のような関係で調節されています[1]。miR-200が多いとZEB2が抑えられて細胞は「上皮」の状態に、ZEB2が多いとmiR-200が抑えられて「間葉」の状態に傾きます。この二者が拮抗することで、細胞は状態を素早く・安定して切り替えられます。マイクロRNA(miRNA)とはで基本を解説しています。
3. 体づくりでの役割:神経堤・脳・腸・免疫
ZEB2は、赤ちゃんの体がつくられる胎生期に、細胞が「いつ・どこで・何になるか」を空間的・時間的に細かく指揮しています。マウスでZeb2を両アレルとも失わせると、神経管閉鎖や神経堤細胞の移動などに異常を生じ、胎生9.5日前後で致死となることが報告されており、この遺伝子が初期発生に不可欠であることが示されています[12]。
神経堤細胞——全身へ旅する「第四の胚葉」
ZEB2がとくに重要な役割を果たすのが、神経堤(しんけいてい)細胞という特別な細胞たちです。神経堤細胞は「第四の胚葉」とも呼ばれ、背中の神経管から生まれたあと、EMTを起こして体じゅうへ旅立ち、顔の骨・軟骨、皮膚の色素細胞、末梢神経、そして腸を動かす神経など、多様な組織に分化します[6]。この「旅立ち」のスイッチを入れるのがZEB2です。神経堤細胞について詳しくはこちら。
とくに腸では、腸の壁に沿って神経堤細胞が移動し、腸を動かす神経のネットワーク(腸管神経系)をつくります[6]。ZEB2の働きが足りないとこのネットワークがうまくつくられず、腸の一部に神経が来ずに動かなくなる「ヒルシュスプルング病」が起こります。腸管神経系とは、ヒルシュスプルング病についてもあわせてご覧ください。
脳の発達と神経を包む「ミエリン」
ZEB2は脳の発達でも中心的な役割を担います。神経のもとになる細胞から神経細胞へと変わるタイミングを決めたり、大脳皮質の大きさを左右したりします[6]。さらに興味深いのが、神経の線を包んで信号の伝達を速くする「ミエリン(髄鞘:ずいしょう)」づくりでの働きです。ミエリンをつくる細胞(末梢神経のシュワン細胞や、中枢神経のオリゴデンドロサイト)が成熟するには、成熟を邪魔する「ブレーキ役」の遺伝子を止める必要があります。ZEB2はこのブレーキ役をまとめて抑え込む「ブレーキを外す係」として働くのです[4]。2016年にQuintesらが報告したように、シュワン細胞でZEB2を失わせたマウスは、ミエリンをうまくつくれず重い神経の障害を示しました[4]。
このほかZEB2は、免疫の細胞(CD8陽性T細胞・NK細胞・樹状細胞など)が最終的な形へ成熟する過程も指揮しています[1]。このようにZEB2は、神経系・腸管神経系・免疫系を含む複数の細胞系譜の分化と成熟に関与します。
4. モワット・ウィルソン症候群:ZEB2が「足りない」病気
ZEB2の働きが半分に減ることで起こる、最も直接的な病気がモワット・ウィルソン症候群(Mowat-Wilson syndrome:MWS)です。1998年にMowat医師とWilson医師によって報告された希少な遺伝性疾患で、およそ5万〜7万人に1人の割合で生まれるとされています[8]。詳しい症状や診断・療育については、モワット・ウィルソン症候群の専用ページで解説していますので、ここではZEB2との関係を中心にお話しします。
「ハプロ不全」——片方が働かないだけで発症する
私たちは遺伝子を父由来・母由来で2つずつもっています。MWSは、2つあるZEB2のうち片方が壊れ、ZEB2タンパク質の総量が正常の半分近くまで減ってしまうことで発症します[10]。このように「片方が働かず、量が足りないだけで病気になる」しくみをハプロ不全(はぷろふぜん)と呼びます。ZEB2は前述のとおり「量」が厳密な遺伝子なので、半分になっただけでも、神経堤や脳の正常な発達を保てなくなるのです。ハプロ不全について詳しくはこちら。
💡 用語解説:de novo(デノボ)変異とは
MWSの原因となる変化の多くは、親から受け継いだものではなく、精子や卵子がつくられるとき、あるいは受精のころに、その子で新たに生じた変化です。これをde novo(デノボ)変異=新生突然変異と呼びます[6]。ご両親に病気がなくても、お子さんに遺伝性疾患が起こりうるのは、このしくみによるものです。de novo変異の解説はこちら。
ZEB2の変化には、タンパク質を途中で分断してしまうナンセンス変異やフレームシフト変異、遺伝子まるごとの欠失、そして一部のミスセンス変異があります。典型的なMWSの多くは、タンパク質を短く切ってしまう切断型(トランケーティング)変異で、その約8割は血液の遺伝子検査(シーケンス)で見つかり、残りは遺伝子まるごとの欠失として染色体マイクロアレイなどで検出されます[7]。とくにエクソン8という領域が変化の集中する「ホットスポット」として知られています[7]。
どんな症状が出るのか
ZEB2が神経堤や脳・腸の発達を広く支えていることを反映して、MWSは複数の臓器に症状が出ます[6]。主なものを整理すると、次のようになります。特徴的な顔つき、中等度から重度の知的障害、多くの方に見られるてんかん、約半数に合併するヒルシュスプルング病や慢性の便秘、先天性心疾患、男児の尿道下裂、脳梁(左右の脳をつなぐ部分)の低形成などです[6][9]。
🧠 脳・発達
- 中等度〜重度の知的障害
- 運動・言語発達の遅れ
- 小頭症・脳梁の低形成
- 約7〜8割にてんかん
🩺 消化器・泌尿器
- ヒルシュスプルング病・慢性便秘
- 男児の尿道下裂などの泌尿生殖器の異常
❤️ 心臓・その他
- 先天性心疾患(肺動脈・弁の異常など)
- 眼の異常・低身長
😊 顔つき・行動
- 広く離れた目・特徴的な眉と耳たぶ
- 笑顔が多く社交的な性格傾向
症状の出方には幅があり、ミスセンス変異などでZEB2の働きが部分的に残っている場合は、顔つきの特徴が目立たず、知的障害も比較的軽い「非典型的なMWS」を示すこともあります[5]。診断名がつくまでに時間がかかりやすいのは、こうした表現型の幅も一因です。そのため、臨床所見だけでなく、ZEB2の病的バリアントまたは欠失を確認する分子診断が重要です。
5. がんとの関わり:ZEB2が「多すぎる」とき
発生過程で細胞移動や分化を制御するZEB2は、一部のがんでは発現上昇やシグナル異常を通じて浸潤・転移や治療抵抗性に関わる転写制御因子として機能します[1]。上皮系のがんでZEB2が過剰にはたらくと、前述のE-カドヘリン抑制を通じてEMTが起こり、がん細胞は接着を失って周囲へ浸潤・転移する力を得ます[1]。さらに、ZEB2を含むEMT関連転写プログラムは、一部の腫瘍で幹細胞様性質や治療抵抗性と関連することが報告されています。
血液のがんでもZEB2は重要です。とくにT細胞性急性リンパ性白血病(T-ALL)では、ZEB2ががんを進める「ドライバー」として働きます[3]。2017年にGoossensらが報告したように、ここでの鍵は、ZEB2がKDM1A(LSD1)という酵素とがっちり手を組むことです[3]。ZEB2高発現のT-ALLモデルではKDM1A/LSD1への依存性が示され、KDM1A阻害への感受性が高まることが報告されています。これは治療標的候補として研究されている機序です(詳しくは治療の章で後述します)[3]。
加えてZEB2は、冠動脈疾患(心臓の血管が硬く狭くなる病気)のリスク遺伝子の一つでもあることが、大規模なヒト遺伝学研究から明らかになりました[11]。2022年にCirculation誌に報告された研究では、ZEB2が血管の平滑筋細胞の状態変化を制御し、ZEB2が平滑筋細胞の表現型転換を制御し、その低下が高リスクプラークにみられる特徴と関連することが示されています[11]。この研究は、ZEB2が発生やがんだけでなく、血管平滑筋細胞の状態制御にも関与することを示しています。
6. NIPT・検査・診断:生まれる前に何がわかるのか
ZEB2に関わる病気の中心はモワット・ウィルソン症候群です。ここでは「生まれる前・生まれた後に、どんな検査でわかるのか」を整理します。
なぜ「ふつうのNIPT」ではZEB2がわからないのか
よく知られているNIPTは、ダウン症(21トリソミー)のように「染色体の数」の変化を調べる検査です。ところがMWSは、染色体の数は正常のまま、ZEB2という一つの遺伝子だけに変化が起こる「単一遺伝子疾患」です[6]。そのため、数を数えるタイプの検査では見つけられません。単一の遺伝子まで解析するNIPTで、対象遺伝子・対象バリアントに含まれている場合に、はじめてスクリーニングの対象になり得ます。
🤰 当院のインペリアルプランとZEB2
当院のNIPTのうち、単一遺伝子まで調べるインペリアルプランには、ZEB2が対象遺伝子として含まれています。ただし、モワット・ウィルソン症候群としての具体的な解析・報告範囲は検査時点の仕様確認が必要です。NIPTはあくまで可能性を調べるスクリーニング検査であり、確定診断ではありません。陽性の場合は、羊水検査・絨毛検査による確認が選択肢となります。
MWSのような神経発達症候群の一部は、単一遺伝子を対象とするNIPTの検査項目に含まれることがあります。こうした検査では、対象遺伝子・対象バリアント、検出限界、偽陽性・偽陰性の可能性を含む検査特性を確認したうえで結果を解釈することが重要です。当院では、各検査の解析対象と報告範囲を確認し、必要に応じて確定診断検査を組み合わせる方針をとっています。
生まれた後の診断——遺伝子検査とエピシグネチャー
MWSの診断は従来、特徴的な症状の評価と、血液を使ったZEB2遺伝子のシーケンスや染色体マイクロアレイで行われてきました[8]。近年これに加わったのが、「エピシグネチャー(DNAメチル化シグネチャー)検査」という新しい手法です[5]。2024年にCaraffiらが報告した研究では、MWSの患者さんの血液に、296個の特徴的なメチル化の目印からなる、この病気に特有のパターンが見つかりました[5]。この検査は、症状が典型的でない場合や、遺伝子検査で「意義がはっきりしない変化(VUS)」が見つかったときに、診断を後押しする強力な手がかりになります。エピシグネチャー(EpiSign)検査について詳しくはこちら。
7. 最新の治療研究:量を「増やす」か「減らす」か
ZEB2は「量の遺伝子」ですから、治療の方向性も病気によって正反対になります。MWSのように足りない病気では量を「増やす」、がんのように多すぎる病気では量を「減らす」——この二つのアプローチが、いま活発に研究されています。
MWSに向けて——ZEB2の量を補う将来戦略
MWSのハプロ不全に対する将来的な分子治療の考え方としては、残っている正常なZEB2アレルからのタンパク質産生を増やす方法が理論上考えられます。ZEB2の5′非翻訳領域には、天然アンチセンス転写産物(NAT)が関与してスプライシングと翻訳効率を調節する仕組みがあり、2008年にBeltranらが培養細胞のEMTモデルで報告しました[2]。アンチセンスオリゴヌクレオチド(ASO)などの核酸医薬はRNAを標的として発現量を調節できるため、ハプロ不全疾患で応用可能性が検討される治療モダリティの一つです。ただし、引用文献[2]はMWSに対するASO治療を検証した研究ではなく、2026年時点でZEB2を標的としたMWSのASO治療は確立していません。
がんに向けて——LSD1阻害剤という「弱点」を突く
ZEB2のような大きな転写因子そのものを薬で直接止めるのは、これまで非常に難しいとされてきました。しかし前述のとおり、T-ALLなどの白血病でZEB2はパートナー酵素LSD1(KDM1A)と手を組んで働きます[3]。LSD1/KDM1Aは酵素であり、これを標的とするLSD1阻害剤が血液腫瘍を含む領域で研究されています。ZEB2高発現T-ALLモデルでKDM1A阻害への感受性が示されたことから、ZEB2とKDM1Aの依存関係は治療標的候補として重要です[3]。ただし、文献[3]は前臨床研究であり、ZEB2発現量が臨床で確立したLSD1阻害剤の効果予測バイオマーカーであることを示すものではありません。
8. 遺伝と再発リスク:ご家族が気になること
MWSは常染色体顕性(優性)遺伝の形をとりますが、その大部分は前述のde novo変異(新たに生じた変化)による孤発例です[6]。つまり、ご両親には変化がなく、そのお子さんではじめて起こったというケースがほとんどです。この場合、次のお子さんに同じことが起こる確率(次子再発率)は、一般的に約2%と低いとされています(ごくまれに、親の生殖細胞の一部だけに変化がある「生殖細胞モザイク」の可能性があるため、ゼロではありません)[8]。
一方、常染色体顕性遺伝の原則では、原因となるZEB2の病的バリアントをもつ本人が生殖した場合、各妊娠で50%の確率で次世代へ受け継がれると考えられます。ただし、GeneReviewsでは、古典的MWSの当事者が生殖した例は現時点で知られていないとされています。ご家族で原因となるZEB2の変化がすでに特定されている場合は、遺伝カウンセリングのなかで、出生前診断や着床前遺伝学的検査(PGT)といった選択肢を具体的にご説明できます。遺伝カウンセリング・遺伝診療についてもご覧ください。
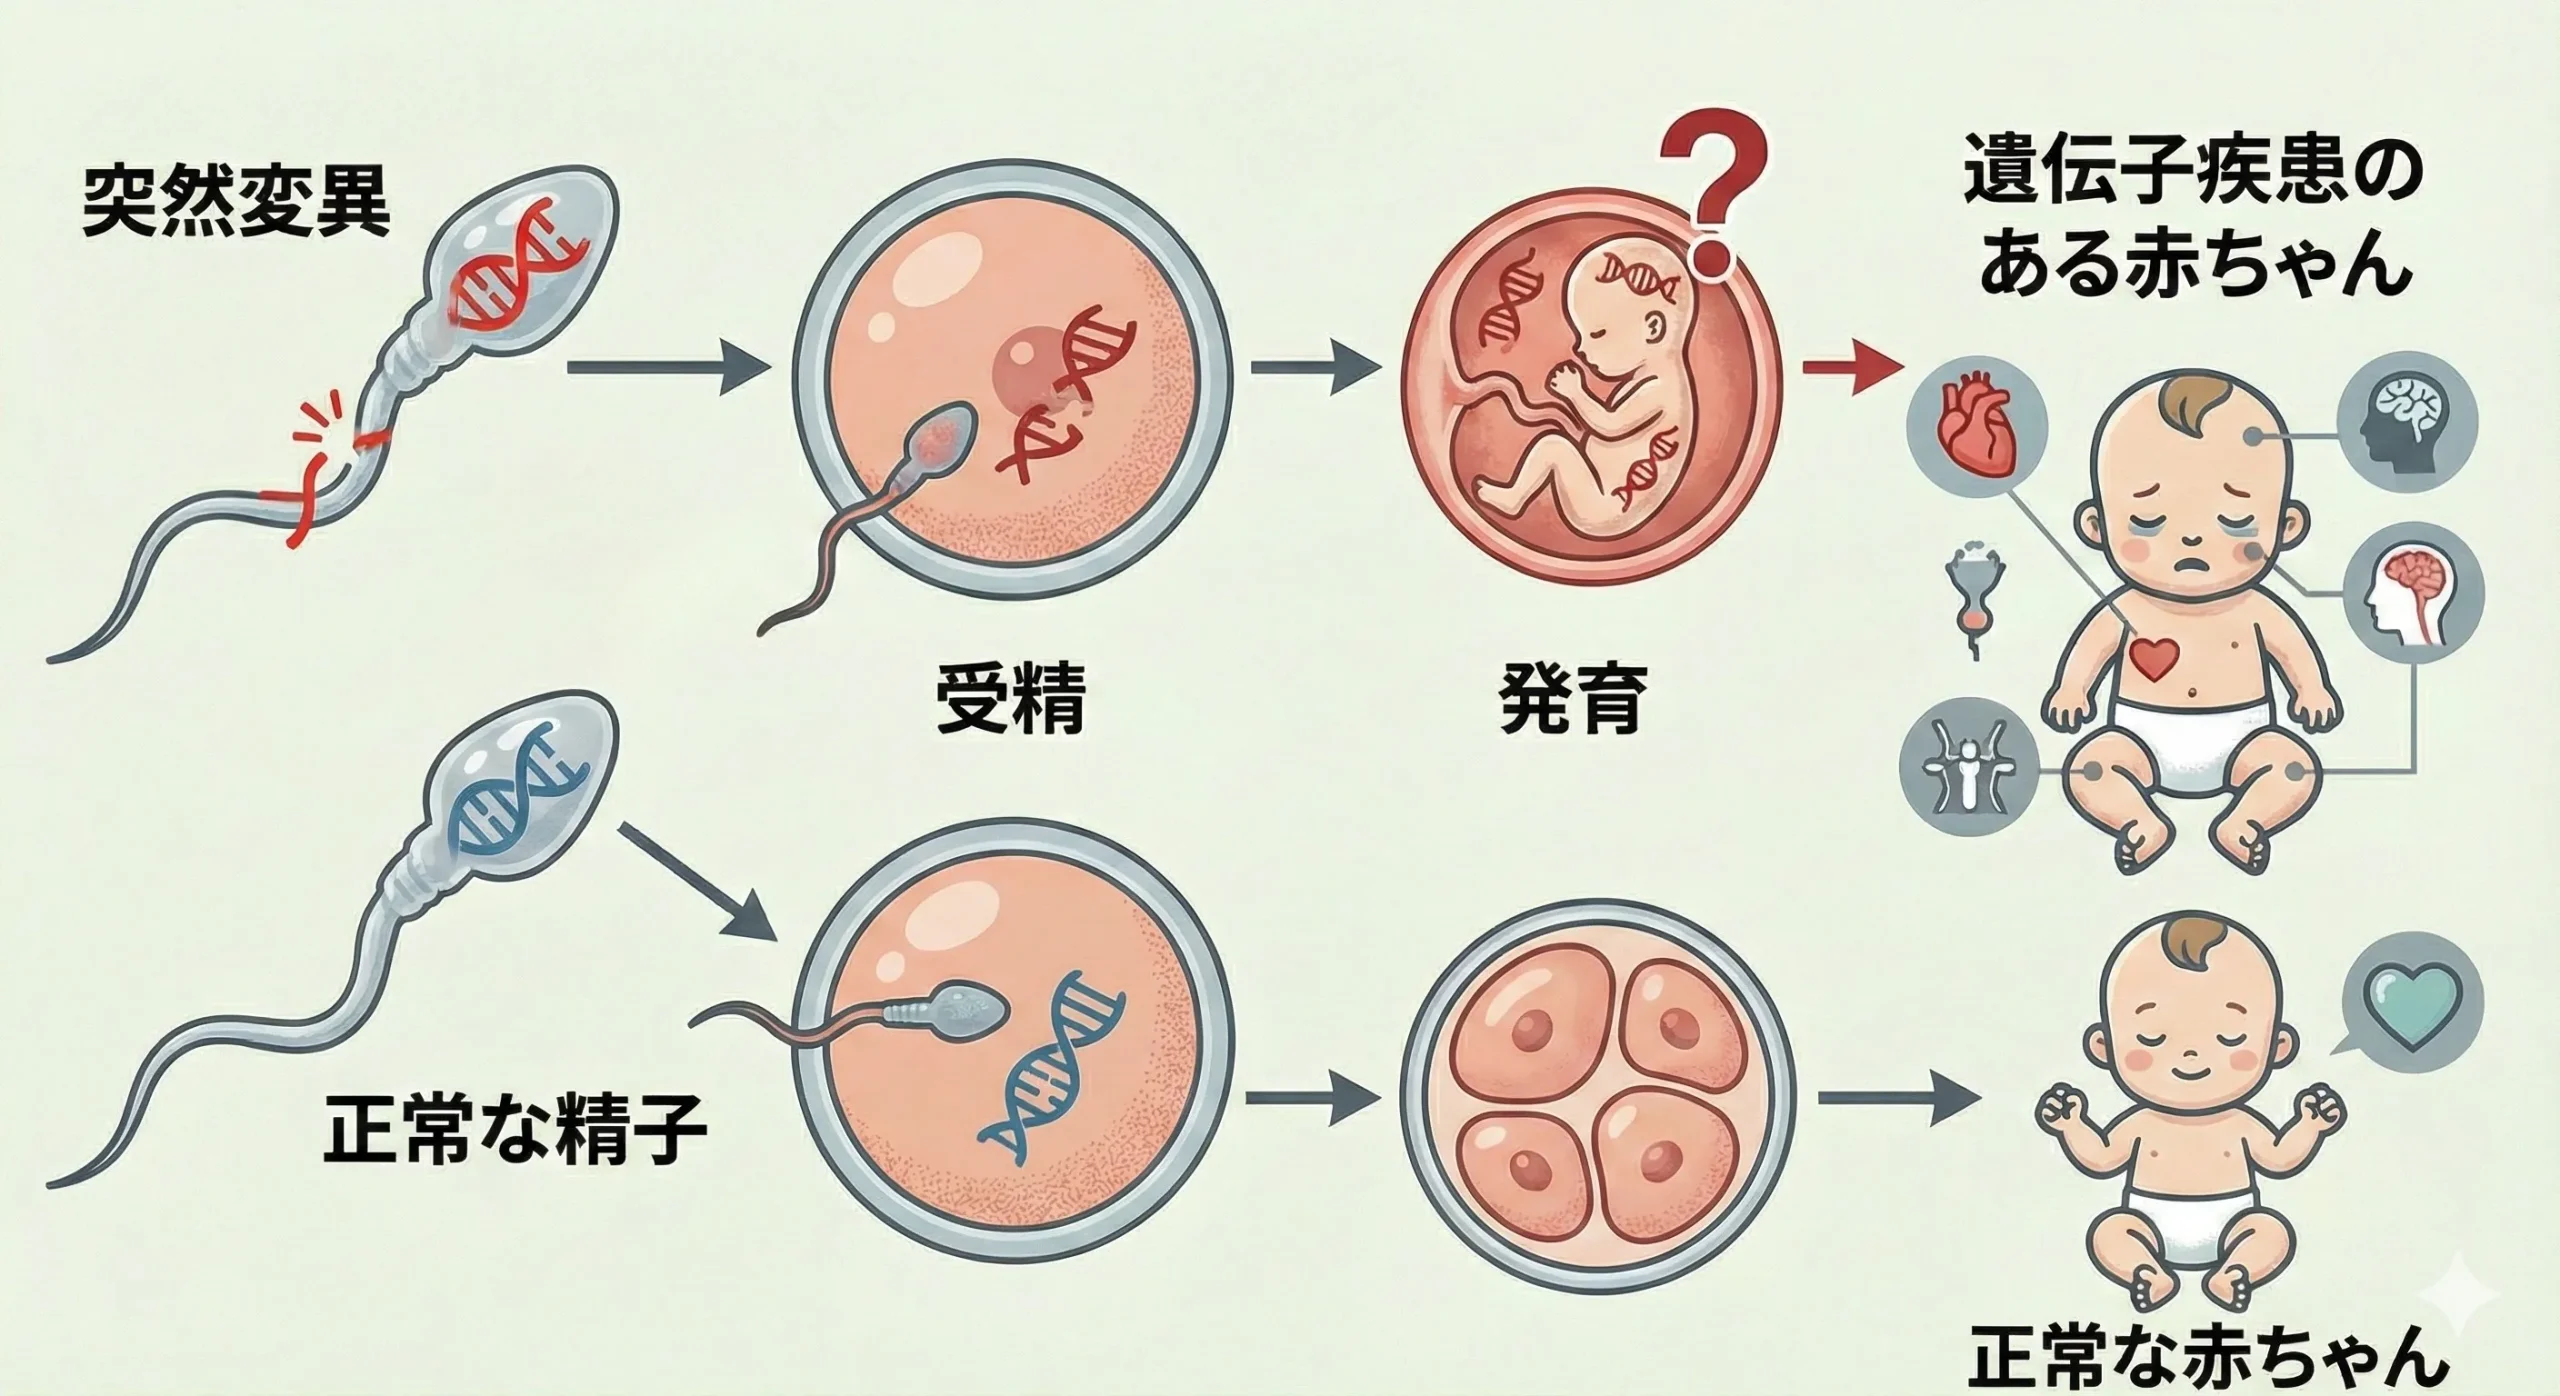
(父親由来の遺伝子変異が子へ伝わるイメージ)
なお、de novo変異のなかには、父親の年齢が上がるほど、精子で新たに生じやすくなるタイプのものがあります。単一遺伝子疾患と父親年齢の関係については、56遺伝子de novo変異NIPTのページでも解説しています。施設選びで迷われている方は、NIPTの施設選びで後悔しないためのポイントもあわせてお読みください。
🏥 遺伝子・遺伝性疾患について専門医に相談したい方へ
ZEB2をはじめとする遺伝子・遺伝性疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] The two-handed E box binding zinc finger protein SIP1 downregulates E-cadherin and induces invasion. Mol Cell. 2001. [PubMed 11430829]
- [2] A natural antisense transcript regulates Zeb2/Sip1 gene expression during Snail1-induced epithelial-mesenchymal transition. Genes Dev. 2008. [PubMed 18347095]
- [3] Oncogenic ZEB2 activation drives sensitivity toward KDM1A inhibition in T-cell acute lymphoblastic leukemia. Blood. 2017. [PubMed 28069602]
- [4] Zeb2 is essential for Schwann cell differentiation, myelination and nerve repair. Nat Neurosci. 2016. [PubMed 27294512]
- [5] Identification of the DNA methylation signature of Mowat-Wilson syndrome. Eur J Hum Genet. 2024. [PubMed 38351292]
- [6] ZEB2 gene: MedlinePlus Genetics. [MedlinePlus]
- [7] Comprehensive ZEB2 gene analysis for Mowat-Wilson syndrome in a North American cohort: a suggested approach to molecular diagnostics. [PubMed 19842203]
- [8] Classic Mowat-Wilson Syndrome. GeneReviews®, NCBI Bookshelf. [NCBI Bookshelf NBK1412]
- [9] A novel nonsense mutation of ZEB2 gene in a Chinese patient with Mowat-Wilson syndrome. J Clin Lab Anal. 2020. [PMC7521239]
- [10] ZEB2 haploinsufficient Mowat-Wilson syndrome induced pluripotent stem cells show disrupted GABAergic transcriptional regulation and function. [PMC9637781]
- [11] ZEB2 Shapes the Epigenetic Landscape of Atherosclerosis. Circulation. 2022. [PubMed 34990206]
- [12] Mice lacking Zfhx1b, the gene that codes for Smad-interacting protein-1, reveal a role for multiple neural crest cell defects in the etiology of Hirschsprung disease-mental retardation syndrome. Am J Hum Genet. 2003. [PMC379238]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






