

目次

アイカルディ症候群(Aicardi syndrome/アイカルディしょうこうぐん)は、生まれつきの脳と目の形づくりに関わる、とてもまれな神経発達の病気です。古くから、脳梁(のうりょう)の欠損、目の奥に見られる網脈絡膜裂孔(もうみゃくらくまくれっこう)、乳児期に始まるてんかん性スパズム(点頭てんかん)という3つの特徴で知られてきました。ほとんどが女の子に起こり、多くは家族に同じ人がいない突然の発症です。原因となる遺伝子は、2026年の時点でもまだ特定されていません。一方で、2026年には世界の専門家が初めて診断の考え方をまとめ、病気の理解は着実に進んでいます。この記事では、症状・原因・診断・治療・予後・遺伝相談までを、遺伝専門医の視点で整理してお伝えします。
Q. アイカルディ症候群とは、どんな病気ですか?まず結論だけ知りたいです
A. アイカルディ症候群は、胎児期の脳と目の形づくりの障害を背景とする、生まれつきの神経発達の病気です。脳梁の欠損、目の網脈絡膜裂孔、乳児期のてんかん性スパズムが代表的な特徴ですが、実際にはこの3つだけでなく、さまざまな脳の形の異常や発達の遅れをともないます。ほぼすべてが女の子に起こり、多くは突然の発症(de novoの遺伝的変化が有力な仮説)で、家族に同じ人がいることはまれです。原因遺伝子は今も特定されておらず、診断は画像・脳波・眼底・発達の所見を総合して行います。てんかんは治療が難しいことが多い一方、経過には大きな幅があり、成人まで過ごす方も少なくありません。
- ➤3つの主な特徴 → 脳梁の欠損・形成不全、目の網脈絡膜裂孔、乳児期のてんかん性スパズム
- ➤性別のかたより → ほぼすべてが女の子。まれに47,XXYの男の子で確実な報告がある
- ➤原因 → 2026年時点でも原因遺伝子は未特定。X連鎖・モザイクなどが有力な仮説
- ➤診断 → 遺伝子検査で確定する方法はなく、画像・脳波・眼底・発達の総合判断で行う
- ➤経過 → てんかんは難治のことが多いが、重症度には幅があり成人生存例も存在する
🧬 アイカルディ症候群の基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。日本の診断基準・医療費助成については主治医や自治体の窓口にご確認ください。
1. アイカルディ症候群とは ─ どんな病気か
アイカルディ症候群は、1965年にフランスの神経学者アイカルディ(Aicardi)先生らによって初めて報告された病気です[1]。当初は、脳梁の欠損、目の網脈絡膜裂孔、乳児期のてんかん性スパズムという3つの特徴(三徴)で定義されていました。その後、MRI(磁気共鳴画像)や眼科の検査が進歩したことで、実際にはこの3つにとどまらない、もっと幅の広い「脳の形づくりの異常+目の形づくりの異常+乳児期から始まる発達性てんかん性脳症」のスペクトラム(連続した幅)であることがわかってきました[5]。
ここでいちばん大切な点を先にお伝えします。アイカルディ症候群は、名前のよく似た「アイカルディ・グティエール症候群」とはまったく別の病気です。後者は核酸の代謝やⅠ型インターフェロンという免疫の仕組みの異常で起こる、遺伝性の炎症性の脳の病気で、原因遺伝子も遺伝の仕方も臨床像も異なります[1]。名前が似ているために混同されやすいのですが、両者に関連はありません。詳しくは後の章でも触れます。
💡 用語解説:脳梁(のうりょう)とは
脳梁は、右脳と左脳(大脳半球)をつなぐ、たくさんの神経線維が集まった太い束です。左右の脳のあいだで情報をやり取りする「連絡橋」のような役割を担っています。この橋が生まれつき部分的に、あるいは完全にできていない状態を「脳梁欠損(形成不全)」と呼びます。くわしくは脳梁欠損・形成不全の解説ページもご覧ください。
アイカルディ症候群は、脳梁だけでなく、大脳の表面(皮質)の形づくりや、神経細胞の配置、目の網膜や視神経の形づくりなど、胎児期の広い範囲の発生に関わる異常が重なって生じると考えられています。そのため、一人ひとりで症状の現れ方や程度に大きな幅があります。「3つの特徴がすべてそろっていなければアイカルディ症候群ではない」という古い考え方は、現在では適切ではないとされています[2]。
2. 3つの主な症状(古典的な三徴)
まずは、古くから知られてきた3つの中心的な特徴を見ていきましょう。この3つは、2026年に世界の専門家がまとめた最新の診断の考え方でも、あらためて「中核となる特徴」として位置づけられています[2]。
① 脳梁の欠損・形成不全
脳梁が完全にできていない「完全欠損」が典型的ですが、一部だけできていない「部分欠損」や、細く小さい「形成不全」もみられます。大切なのは、異常が脳梁だけにとどまらない点です。MRIでは、脳の表面のしわが細かく多くなる多小脳回(たしょうのうかい)、神経細胞が本来の場所とは違う所に集まる灰白質異所性(かいはくしついしょせい)、脳の左右差、脳の中の嚢胞(のうほう=液体のたまった袋)、後頭部の小脳まわりの異常などが組み合わさって見られます[5]。
② 網脈絡膜裂孔(もうみゃくらくまくれっこう)
目の所見の中心となるのが、この網脈絡膜裂孔です。視神経乳頭(ししんけいにゅうとう=目の奥で神経が集まる部分)の近くを中心に、境界のはっきりした、脈絡膜と網膜色素上皮の形づくりの異常が斑(まだら)状に見られます。これに加えて、視神経や視神経乳頭のコロボーマ(組織の一部が欠ける状態)や低形成、小眼球症(しょうがんきゅうしょう=眼球が小さい状態)などをともなうことがあります[1]。この網脈絡膜裂孔は、ほかの乳児てんかんや脳の形の異常と見分けるうえで、とくに重要な特徴です。
③ 乳児期のてんかん性スパズム(点頭てんかん)
てんかんは、ほぼ全員に起こります。発作は生後3か月より前に始まることが多く、大多数が1歳までに現れます。はじめはスパズム(体をカクンと折り曲げるような発作)が代表的ですが、その後は焦点発作、強直発作、ミオクロニー発作など、いろいろな発作の型に移り変わっていき、薬が効きにくい難治の状態になることが少なくありません[3]。脳波では、左右で独立した多くの焦点からのてんかん性の活動や、左右の脳の電気的な「解離」が特徴的に見られることがあります。2024年に245例をまとめた解析では、98%にてんかんが報告されています[3]。
3. 脳や体に見られるさまざまな特徴
三徴以外にも、アイカルディ症候群ではさまざまな所見が見られます。MRIを詳しく調べた研究(23人の女の子を対象にした解析)では、前頭部やシルビウス裂(脳の大きな溝)のまわりの多小脳回、脳室のまわりの灰白質異所性、脳の中の複数の嚢胞、後頭部の小脳まわりの異常などが、一貫した特徴として示されました[5]。つまり、「単独の脳梁欠損」とは異なる、より複雑な発生の異常だということです。
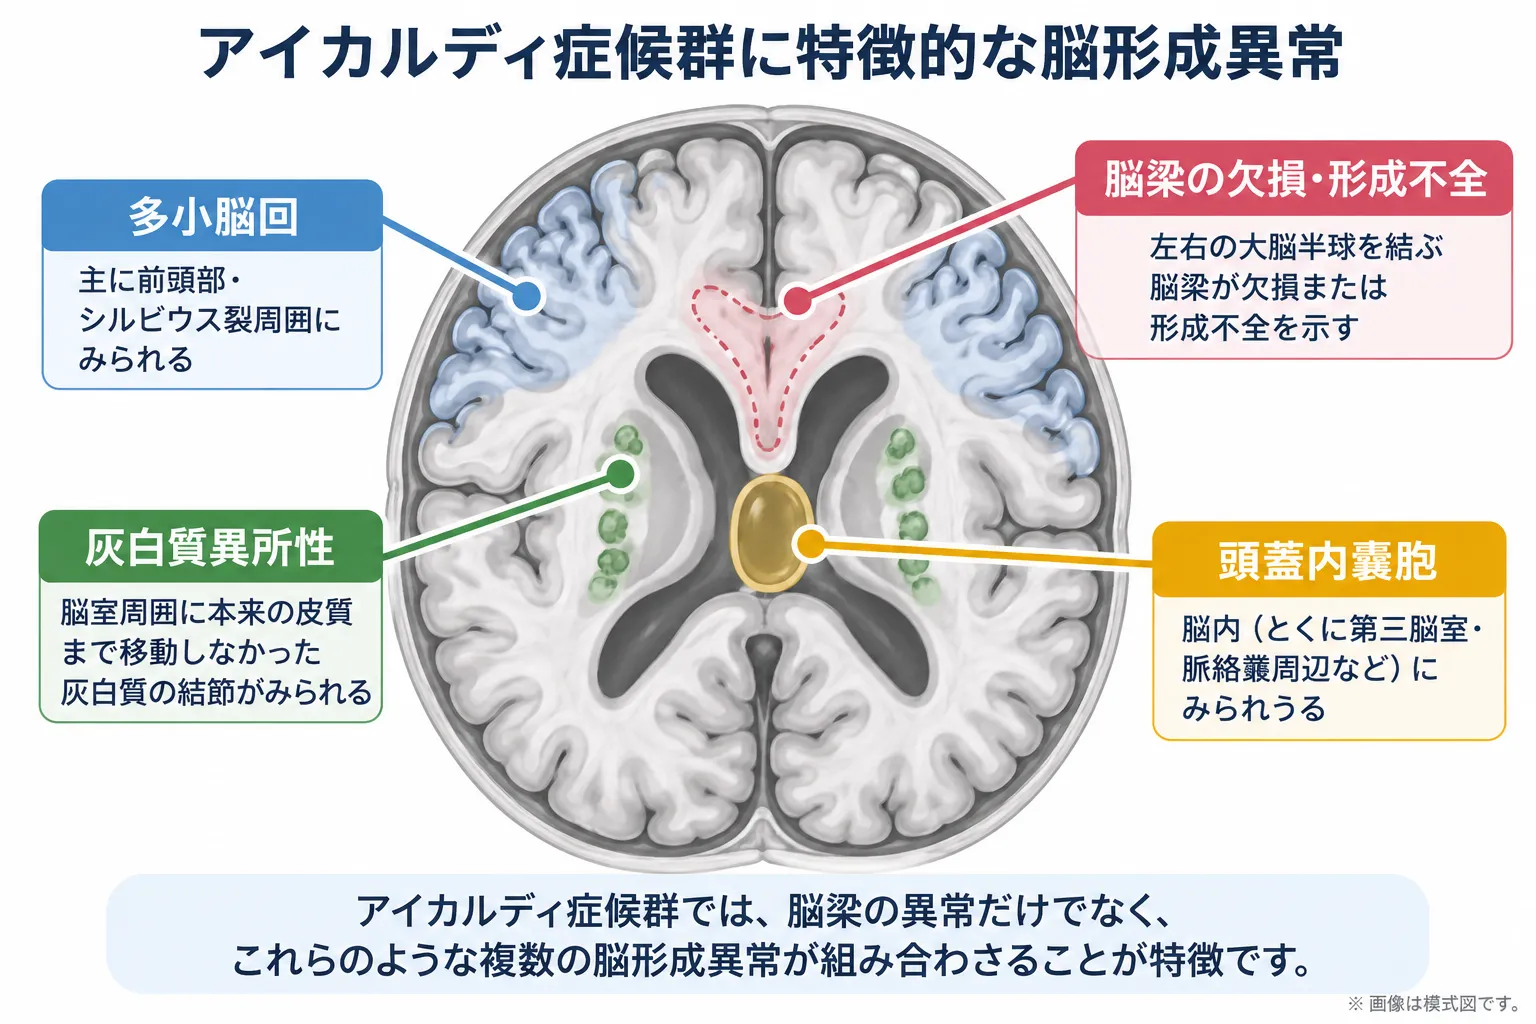
アイカルディ症候群では、脳梁の欠損・形成不全だけでなく、多小脳回、脳室周囲の灰白質異所性、頭蓋内嚢胞など、胎児期の脳形成に由来する複数の異常が組み合わさってみられることがあります。これらの所見をMRIなどで総合的に評価することが診断に重要です。図は代表的な所見の位置関係を示した模式図です。
💡 用語解説:多小脳回・灰白質異所性とは
多小脳回(たしょうのうかい)は、脳の表面のしわ(脳回)が本来より多く細かくできてしまう、大脳皮質の形づくりの異常です。灰白質異所性(かいはくしついしょせい)は、神経細胞(灰白質)が本来あるべき場所まで移動できず、途中の違う場所に取り残されて集まってしまう状態を指します。どちらも胎児期の神経細胞の移動や皮質の組み立ての障害を示す所見です。関連する検査として多小脳回症NGS遺伝子検査パネルがあります。
発達への影響には大きな幅があります
発達の面では、中等度から重度の神経発達の遅れをともなうことが多いのですが、その程度には大きなばらつきがあります。245例をまとめた解析では、知的機能の情報がある169人のうち96%に知的障害があり、程度のわかる方では重度が75%を占めた一方、軽度の方も13%いました[3]。運動面でも、情報のある方の半数以上が自力での移動が難しかった一方、24%は自分で歩くことができました[3]。「全員がいちばん重い状態になる」と決めつけることはできません。
神経以外では、背骨や肋骨の形の異常、側弯(そくわん=背骨の曲がり)、食事・飲み込みの障害、胃食道逆流やお通じの問題などが、日々のケアのうえで重要になります。脳梁欠損の解説にもあるとおり、こうした全身の所見への目配りが、長い経過を支えるうえで欠かせません。腫瘍(脈絡叢乳頭腫など)が報告されることもありますが、アイカルディ症候群に本当に腫瘍のなりやすさがあるのかを数字で証明できるだけのデータはまだなく、「関連の報告がある」ことと「発生率が上がっている」ことは分けて考える必要があります[1]。
🩺 院長コラム【「三徴がそろわない」ことをどう受け止めるか】
アイカルディ症候群は、長いあいだ「3つの特徴がそろう病気」として教えられてきました。ですが実際には、目の網脈絡膜裂孔がはっきりしない例や、脳梁が部分的にしか欠けていない例など、典型からずれるケースが少なくありません。典型から外れる所見がある場合には、一つの所見だけで診断を決めず、複数の所見を統合しながら鑑別診断を進めることが重要です。これは多くの希少・遺伝性疾患の診断にも共通する原則です。
大切なのは、一つの所見の有無だけで白黒をつけないことです。臨床遺伝専門医として文献を踏まえると、脳・目・てんかん・発達の所見を全体として眺め、似た別の病気を丁寧に除外していく姿勢が、遠回りのようでいて確かな診断につながります。
4. どれくらいまれか、そして経過(自然歴)
アイカルディ症候群は非常にまれな病気で、集団全体での正確な有病率はわかっていません。最大規模の疫学研究の一つであるクローナー(Kroner)先生らの2008年の研究では、国際的な複数の情報源から408例を集め、出生あたりの発生率をアメリカで約10万5000人に1人、オランダで約9万3000人に1人と推定しました[4]。同じ研究は、アメリカ国内の患者数を少なくとも853人、世界では数千人と見積もっています[4]。米国の公的情報(MedlinePlus)も、世界でおよそ4000人という概算を示しています[8]。
ただし、これらは全国民を対象にした全数調査ではありません。軽い例が見つかりにくいこと、重い乳児例が診断の前に亡くなる可能性、診断基準が時代とともに変わってきたこと、専門施設や患者団体への紹介のかたよりなどがあり、「約10万人に1人」はおおまかな桁を示す推定値として受け止めるのが適切です[4]。
発症はとても早い時期です
発症の時期は非常に早いことが知られています。1965年から2019年に発表された245例を定量的に再解析した2024年の研究では、症状が初めて現れた年齢の中央値は生後2.2か月、診断された年齢の中央値は生後3.3か月で、発症から診断までの遅れは中央値で約1か月でした[3]。なおこの研究は、患者さんを前向きに追跡したものではなく、すでに発表された症例報告を集めて再構成した解析であることに注意が必要です[3]。
経過には幅があり、成人まで過ごす方もいます
生存に関するデータは、研究によって数字が異なります。245例の解析では、報告時点で状態のわかる方のうち一定の割合が亡くなっており、統計的な推定では1歳での生存が94%、5歳で83%とされました。発症が早かったグループほど経過が厳しい傾向も示されています[3]。一方、408例を扱ったクローナー先生らの研究では、死亡が確認されたのは45例で、亡くなった年齢は生後1か月から33歳まで幅広く、27歳時点での生存確率は0.62(95%信頼区間0.47〜0.77)と推定されました[4]。この結果は、「アイカルディ症候群は必ず幼いうちに命に関わる」という古いイメージを否定し、成人まで過ごす方が相当数いることを示しています。
⚠️ 数字の読み方に注意してください
上の2つの研究(245例と408例)は、対象とした世代・追跡の方法・重症度の構成が異なるため、そのままつなげて1本の生存曲線として読むことはできません。また、いずれも発表された症例をもとにした解析で、紹介や出版のかたよりが大きく、個々のお子さんの余命を予測するために直接使える数字ではありません。経過の見通しは、一人ひとりの状態をもとに主治医とよく相談することが大切です。
アイカルディ症候群は、時間とともに悪くなっていく「進行性の神経変性の病気」というより、胎児期にできあがった脳の形の異常を土台として、てんかん・筋緊張の異常・側弯・食事の障害といった二次的な負担が年齢とともに変わっていく病気、と考えるほうが文献に合っています。ただし、成人期についての体系的な長期データは乏しく、大人になってからのてんかん、骨の健康、呼吸や飲み込み、内分泌、生活の質などは、まだ情報が不足しています[1]。
5. 診断はどのように進めるか
アイカルディ症候群の診断は、現在も「症状や検査所見をもとにした臨床診断」です。原因遺伝子が特定されていないため、「アイカルディ症候群の遺伝子検査が陽性なら診断」という方法は存在しません[8]。MRI、脳波(EEG)、瞳を開いて目の奥を詳しく見る眼底検査、発達の評価、体の診察を組み合わせて、総合的に判断します。むしろ遺伝子検査は、アイカルディ症候群に似た「別の既知の遺伝性の病気」を除外するために重要になります。
2020年までよく使われてきた考え方
歴史的には、次のような修正版の基準が広く使われてきました。米国のGeneReviewsでは、古典的な三徴がそろえば診断的、または三徴のうち2つに加えて、主要所見・支持所見を少なくとも2つ認めれば強く疑う、と整理されていました[1]。主要所見には多小脳回を中心とする皮質形成の異常、脳室のまわりや皮質下の灰白質異所性、脳の中の嚢胞、視神経のコロボーマや低形成などが、支持所見には椎体・肋骨の異常、小眼球症、左右の脳が独立して活動する脳波、著しい脳の左右差などが含まれます。
2026年、初めての専門家合意ができました
2020年の時点では「専門家の合意による診断基準はない」とされていました[1]。この状況は2026年に大きく変わりました。マスナダ(Masnada)先生らは、55人の国際的・多職種の専門家によるmodified Delphi法(専門家の意見を段階的にまとめる手法)を用いて、初めて専門家合意による診断基準を発表しました[2]。歴史的な三徴を中核として再確認したうえで、複数の脳の形の異常が同じ患者に併存すること、および認知(知的発達)の障害を、新たな主要基準(major criteria)として加えた点が大きな特徴です[2]。
💡 用語解説:modified Delphi法(デルファイ法)とは
多くの専門家に匿名でアンケートをくり返し行い、意見を少しずつ収束させて合意を作る方法です。症例数が非常に少なく、大規模な臨床試験が難しい希少疾患で、専門家の経験知をまとめる際によく使われます。ただし「専門家の合意」は「独立したデータでの検証」とは別のもので、今回の基準も、感度や特異度を別の集団で確かめる作業は今後の課題とされています[2]。
この論文自身、症例数が少なく、データがそろっていないため、点数式の固定した診断アルゴリズム(計算手順)を作ることは意図しなかった、と述べています[2]。したがって2026年時点の実務的な進め方は、「三徴を機械的にチェックする」よりも、目の網脈絡膜裂孔と複雑な脳の形の異常のパターンを重視し、乳児早期のてんかんと発達の所見を統合して考える、という方向に進んでいます。これは2026年の合意基準とも、MRI時代の表現型研究とも整合します[5]。
出生前にわかることと、わからないこと
胎児の超音波検査や胎児MRIで、脳梁の欠損や嚢胞、その他の脳の形の異常が見つかることはあります。しかし、目の奥の網脈絡膜裂孔や、生後に始まるてんかんは出生前には評価できないため、胎児期の画像だけで確定診断をすることは困難です[1]。出生前に脳の形の異常が指摘された場合には、生まれてからの眼底検査・脳波・発達の評価とあわせて総合的に考えていくことになります。
6. 似た病気との区別(鑑別診断)
アイカルディ症候群を診断するには、似た特徴を示すほかの病気を丁寧に見分ける必要があります。脳梁の欠損そのものは特別な所見ではなく、多くの病気で起こります。乳児期のスパズムも、さまざまな構造の異常・代謝の病気・染色体の病気・単一遺伝子の病気で見られます。一方で、脳梁欠損に加えて、脳の中の嚢胞、脳室のまわりの灰白質異所性、多小脳回という組み合わせは、アイカルディ症候群に比較的特徴的だとされています[5]。
🔍 主な鑑別すべき病気と、区別のポイント
| 鑑別すべき病気 | 区別に役立つポイント |
|---|---|
| 単独/他の原因の脳梁欠損 | 網脈絡膜裂孔と、複合的な皮質形成の異常の組み合わせを欠くことが多い |
| FLNA関連の脳室周囲結節性異所性 | 灰白質異所性やてんかんは重なるが、アイカルディに典型的な眼底病変を欠く |
| 結節性硬化症(TSC) | 乳児スパズム・眼底病変が重なりうるが、皮質結節・上衣下結節・皮膚所見が特徴で、アイカルディ型の裂孔ではない |
| 小眼球症をきたす症候群群 | 眼球が小さい所見は重なるが、線状の皮膚欠損など特有の所見の有無で見分ける |
| 眼脳皮膚症候群(OCCS) | 男の子に多く、局所の皮膚欠損や特徴的な中脳・後脳の奇形をともなう |
| アイカルディ・グティエール症候群 | 名前が似るだけの別の病気。脳内の石灰化・白質の障害・炎症(インターフェロン症)が特徴 |
※これらの鑑別はGeneReviewsの詳細な鑑別表などに基づきます[1]。似た所見でも原因や遺伝の仕方が異なるため、包括的な検査での見きわめが重要です。
とくにアイカルディ・グティエール症候群は、「鑑別」というより「名前の混同を防ぐべき対象」です。アイカルディ症候群の原因候補として、TREX1やRNASEH2、SAMHD1、ADAR1、IFIH1といった遺伝子を挙げるのは誤りで、これらはアイカルディ・グティエール症候群の側の遺伝子です[1]。当院では、名前の似たアイカルディ・グティエール症候群についても解説ページを設けています。
なお、46,XYの男の子でアイカルディに似た所見を認めた場合は、診断を自動的に否定すべきとは言い切れない一方で、とくに慎重な再評価が必要です。確実な男性例として47,XXYの報告が複数あり、46,XY例については診断上の議論があります。似た所見を示す「別の病気」を幅広く調べる、包括的なゲノム検査の価値はとくに高くなります[7]。
7. 原因と遺伝 ─ なぜまだ原因遺伝子が不明なのか
この病気で最も重要な点の一つが、「遺伝性の病気らしいのに、原因遺伝子が長いあいだわからないままになっている」ことです。2026年6月に更新された米国の公的情報(MedlinePlus)も、原因は不明で、原因となるX染色体上の遺伝子は特定されていないとしています[8]。したがって現時点では、臨床の診断に使える「アイカルディ症候群の遺伝子」は存在しません。
古くからのX連鎖モデル(有力な仮説)
古典的なX連鎖のモデルには、それなりに説得力のある根拠があります。ほぼすべての患者さんが女の子で、大多数が家族歴のない突然の発症です。確実な男性患者としては、性染色体がXXYになっている47,XXYの例が複数報告されており、通常の46,XYでの存在には議論があります。これらから、X染色体上に新しく生じた変化が、女性ではX染色体の不活化によってモザイク状に存在することで生き延び、X染色体が1本の46,XYでは胎内で致死的になる、というモデルが提案されてきました[7]。
💡 用語解説:新生突然変異(de novo)とX染色体の不活化
新生突然変異(しんせいとつぜんへんい/de novo)とは、親には見られず、お子さんに新しく生じた遺伝子の変化のことです。アイカルディ症候群のほぼすべては孤発例で、de novoの遺伝的変化が関与するという仮説が有力です。X染色体の不活化とは、女性が持つ2本のX染色体のうち、細胞ごとにどちらか一方の働きを止める仕組みのことです。このため女性の体は、2種類の細胞が混じったモザイク状態になります。くわしくはX連鎖遺伝の解説やX染色体不活化(XCI)の解説もご覧ください。
X染色体の不活化も、この仮説を一部支えています。エブル(Eble)先生らの研究では、アイカルディ症候群の患者グループで、一般集団より高い頻度で、かたよった(非ランダムな)X不活化が認められたと報告されました[6]。これにより、脳や網膜の左右差、患者さんごとの重症度の違いを、細胞のモザイクで説明できる可能性が生まれました。ただし、すべての患者さんでかたよりがあるわけではなく、血液で調べたX不活化のパターンが、発生初期の脳や網膜のパターンをそのまま反映している保証もありません。X不活化の異常は、あくまで補強する証拠であって、原因の証明ではありません[6]。
「遺伝的異質性」という新しい見方
長年の候補遺伝子の解析や、コピー数の解析、X染色体の解析、全エクソーム・全ゲノムの解析によっても、すべての患者さんを説明できる再現性のある原因遺伝子は見つかっていません[1]。こうした中、ハ(Ha)先生らは2023年に「アイカルディ症候群は遺伝的に不均一な(heterogeneous)疾患である」とする研究を報告し、複数の遺伝的な要因が、共通の分子・発生の経路に収束するというモデルを提案しました[7]。これは「1つのX連鎖遺伝子がすべてを説明する」という従来のモデルに対する、重要な代替の仮説です。ただし、その後も単一あるいは複数の遺伝子が正式な臨床的原因遺伝子として確立された状態には至っておらず、「遺伝的異質性」は現時点では有力な研究仮説であって、確定した分子分類ではない、と扱うのが妥当です[7]。
上の図は、現在残っている主な仮説を整理したものです。どの枝も最終的には確証されていません。とくに、アイカルディ症候群で働いている具体的な受容体・シグナル伝達系・酵素といった下流の分子の仕組みは、まだ確立されていません。MRIで見られる多小脳回・灰白質異所性・脳梁の異常は、胎児期の神経細胞の移動や皮質の組み立て、神経線維の形づくりの広い障害を示していますが、これは病理の形からの推測であって、原因分子の直接の証明ではありません[7]。体細胞モザイク(体の一部の細胞だけに変化がある状態)が関わる可能性も議論されており、関心のある方は体細胞モザイクの解説もあわせてご覧ください。
8. 治療とケア ─ 症状に合わせた支援が中心
現時点で、病気の原因そのものを治す治療(病因を修正する治療)はありません。現在の治療の目標は、てんかんを抑えること、発達の力を最大限に引き出すこと、栄養・飲み込み・呼吸・整形外科的な合併症を防ぎ治療すること、視機能を活かすこと、そしてご家族・介護者の負担を軽くすることです。GeneReviewsは、小児のてんかん、とくに乳児スパズムや薬の効きにくいてんかんに経験のある小児神経科医による、長期の管理を勧めています[1]。
てんかんの治療は難しいことが多いです
てんかんの治療は容易ではありません。245例の解析では、発作コントロールの質が記載された103例のうち、良好が32%、不十分が27%、難治が41%でした[3]。全体で12か月以上発作が止まった状態を経験できたのは4%、報告時点で発作が消えていたのは6%にとどまりました[3]。これは薬を比べる試験ではありませんが、この病気のてんかんがしばしば難治であることを、数字の面から裏づけています。
乳児のてんかん性スパズムには、一般的な治療の原則にもとづく速やかな治療が必要になります。ただし、アイカルディ症候群だけを対象にして、ACTH・ステロイド、ビガバトリン、そのほかの抗発作薬をきちんと比較した質の高い試験は、ほとんどありません。そのため、個々の薬について「アイカルディにとくに第一選択」と断定できる根拠は弱い、というのが正直なところです[1]。ビガバトリンが有効だった症例報告はありますが、この病気ではもともと眼底や視神経の病変があるため、治療の効果と目への安全性を、一人ひとりで検討する必要があります。高純度のカンナビジオール(CBD)についても、重い発達性てんかんのグループでのデータが報告されていますが、アイカルディ症候群単独での有効性が試験で確立したわけではありません[1]。
薬が効きにくい場合には、患者さんごとのてんかんのネットワークに応じて、迷走神経刺激(VNS)、脳梁離断術、機能的半球切除術、葉切除術などの外科的な選択肢が検討されることもあります。ただし、これらが行われた症例は非常に少なく、手術の方法どうしの優劣や、期待できる発作の減り方を、アイカルディ症候群に特有のものとして推定することはできません[3]。広い範囲に多くの皮質形成の異常がある方では焦点を絞った切除の適応が限られる一方、片側に強くかたよった病変を持つ方では手術の評価が理にかなう場合がある、という程度のことがいえます。
発達・栄養・整形外科・視覚のケアは治療の中心です
発達の支援は、付け足しではなく治療の中心です。理学療法、作業療法、言語・コミュニケーションの支援を診断時から始め、視覚の状態に応じたリハビリテーションを組み合わせます。重い言語の障害があっても、言葉によらないコミュニケーションの力は人によって異なるため、AAC(補助的・代替的なコミュニケーション手段)を含めた個別の評価が役立ちます。飲み込みや栄養については、栄養の状態、誤嚥(ごえん)のリスク、逆流を評価し、安全な経口摂取が十分でない場合は経管栄養や胃ろうも含めて検討します。側弯や椎体・肋骨の異常については、背骨のX線、リハビリ、整形外科の評価を行い、成長の間ずっと変形の進み具合を追っていく必要があります。目の評価も早くから続けることが大切です[1]。
💡 治療についての大切な注意
アイカルディ症候群に特有の治療を比べた大規模な臨床試験や、病気そのものを治す薬の試験は、今回確認できた範囲では見当たりませんでした。治療のエビデンスの多くは、一般的な乳児てんかんの治療からの応用、症例の集積、専門家の管理の推奨から成り立っています。これは「治療できない」という意味ではなく、「治療は重要だが、この病気に特化した比較のデータが不足している」という意味です。具体的な治療方針は、必ず主治医とご相談ください。
9. 遺伝相談(遺伝カウンセリング)について
遺伝相談についても、不確かさをはっきり伝えることが大切です。アイカルディ症候群は、ほぼすべてが家族歴のない突然の発症で、親から子への確立した伝わり方(垂直伝播)は報告されていません。GeneReviewsでは、きょうだいでの再発リスクを1%未満と見積もっています[1]。ただし、これは原因遺伝子がわかっていないため、分子診断から計算されたメンデル遺伝の再発率ではありません。理論上は、親の生殖細胞にモザイクがある可能性を完全には否定できない、という前提での数字です[1]。
💡 用語解説:バリアント(遺伝子の変化)とは
「変異」や「バリアント」とは、遺伝子の設計図(DNAの並び)が多くの人と異なっている状態を指します。病気につながるものもあれば、体質の個性にとどまるものもあります。アイカルディ症候群では確立した原因遺伝子がないため、遺伝子検査は「この病気を確定する」ためではなく、「似た別の病気を見分ける」ために行う、という位置づけになります。
現在の包括的なエクソーム・ゲノム解析で、もし別の確立した病気の原因が見つかった場合には、それが「アイカルディ症候群の遺伝的原因を発見した」のか、それとも「アイカルディ症候群に非常によく似た別の病気だった」のかを、眼底の所見・MRIの所見・症例の集積を用いて慎重に見分けなければなりません。この問題は、2026年に診断の考え方が整理されたことの意義とも、直接つながっています。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そして次にどのような選択肢があるのか、といった点です。仲田院長は成人を診療する臨床遺伝専門医であり、小児の直接の診療は行っていませんが、臨床遺伝の視点から、正確な診断にもとづいて次の選択を考えるための情報を、中立の立場で整理する役割を担います。似た病気を幅広く調べる検査としては、クリニカルエクソーム検査などがあります。
10. よくある誤解
誤解①「3つの特徴がそろわないと違う」
古典的な三徴がすべてそろわなくても、アイカルディ症候群と診断される例はあります。245例の解析では、40%が修正版の基準で診断されており、2026年の合意基準も特徴の幅を広げる方向を支持しています。
誤解②「原因遺伝子はもう見つかっている」
2026年の時点でも、すべての患者さんを説明できる原因遺伝子は特定されていません。X連鎖のモデルは有力な仮説ですが、確定した分子診断ではありません。
誤解③「必ず幼いうちに命に関わる」
経過には大きな幅があり、成人まで過ごす方も少なくありません。408例の研究では27歳時点の生存確率が約62%と推定されています。古い「必ず早期に致死的」というイメージは正確ではありません。
誤解④「アイカルディ・グティエール症候群と同じ」
名前は似ていますが、まったく別の病気です。アイカルディ・グティエール症候群は核酸代謝・インターフェロンの異常による炎症性の脳症で、原因遺伝子も遺伝の仕方も異なります。
まとめ ─ わかってきたこと、これからの課題
アイカルディ症候群について最も確かにいえるのは、単純な「脳梁欠損+スパズム」ではなく、特徴的な眼底病変と複数の脳の形の異常をともなう、乳児早期に発症する幅広い神経発達の症候群だということです。反対に、最も不確かなのは分子遺伝学の部分で、原因遺伝子・分子の仕組み・病気そのものを治す治療については、依然として未解決のままです[7]。
2026年には、初めての専門家合意による診断基準ができ、診断の考え方は大きく前進しました[2]。今後は、標準化された国際的な患者登録、中央でのMRI・眼底の判定、そして複数の組織を対象にした詳しいゲノム解析を組み合わせることが、原因の解明に向けて今後重要になると考えられます。原因が未確定の場合でも、正確な診断にもとづいて、一人ひとりの状態に合ったケアと選択肢を整理していくことが大切です。
よくある質問(FAQ)
Q1. アイカルディ症候群とは、どんな病気ですか?
アイカルディ症候群は、胎児期の脳と目の形づくりの障害を背景とする、生まれつきの神経発達の病気です。脳梁(右脳と左脳をつなぐ神経の束)の欠損、目の網脈絡膜裂孔、乳児期のてんかん性スパズムが代表的な特徴ですが、実際にはさまざまな脳の形の異常や発達の遅れをともないます。ほぼすべてが女の子に起こり、多くは家族歴のない突然の発症です。1965年に初めて報告され、名前の似た「アイカルディ・グティエール症候群」とはまったく別の病気です。
Q2. 原因となる遺伝子はわかっているのですか?
2026年の時点でも、すべての患者さんを説明できる原因遺伝子は特定されていません。患者さんのほとんどが女の子で、まれな男性例が47,XXY(性染色体がXXY)であることなどから、X染色体上に新しく生じた変化が関わり、通常の男の子(46,XY)では胎内で致死的になる、というX連鎖のモデルが有力な仮説とされてきました。一方で2023年には「複数の遺伝的要因が共通の経路に収束する」とする遺伝的異質性の考え方も提案されており、原因の解明は今後の課題です。
Q3. どのように診断するのですか?遺伝子検査で確定できますか?
アイカルディ症候群を遺伝子検査で確定する方法はありません。診断は、MRI、脳波、瞳を開いて目の奥を見る眼底検査、発達の評価、体の診察を総合して行う臨床診断です。遺伝子検査はむしろ、似た別の遺伝性の病気を除外するために重要になります。2026年には世界の専門家による初めての合意基準ができ、歴史的な三徴に加えて、複数の脳の形の異常の併存と認知の障害が主要基準として加えられました。
Q4. 予後(経過の見通し)はどうですか?
経過には大きな幅があります。てんかんはほぼ全員に起こり、薬が効きにくい難治のことが多いのですが、重症度は一人ひとりで異なります。生存に関する研究では、408例を扱った研究で27歳時点の生存確率が約62%と推定され、成人まで過ごす方も少なくないことが示されています。ただし、これらは発表された症例をもとにした推定で、紹介や出版のかたよりがあり、個々のお子さんの余命を予測するために直接使える数字ではありません。見通しは主治医とよく相談することが大切です。
Q5. きょうだいや次の子にも遺伝しますか?
アイカルディ症候群は、ほぼすべてが家族歴のない突然の発症で、親から子への確立した伝わり方は報告されていません。きょうだいでの再発リスクは1%未満と見積もられています。ただし、これは原因遺伝子がわかっていないため、分子診断から計算された数字ではなく、理論上は親の生殖細胞にモザイクがある可能性を完全には否定できません。ご家族の再発リスクについて心配な場合は、臨床遺伝専門医による遺伝カウンセリングで、状況に応じた情報を整理することができます。
🏥 脳・目・発達に関わる遺伝的なご相談
お子さんの脳の形の異常や発達の遅れ、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Aicardi Syndrome. GeneReviews® [Internet]. University of Washington, Seattle; 2006 Jun 30 [updated 2020 Nov 12]. [NCBI Bookshelf NBK1381 / PubMed 20301555]
- [2] Refining Aicardi Syndrome diagnostic Criteria: an expert-based consensus using a modified Delphi approach. Eur J Paediatr Neurol. 2026 Jan;60:58-70. [PubMed 41389753]
- [3] Systematic quantitative modeling of the natural history of Aicardi syndrome: A cross sectional study of 245 published cases. Orphanet J Rare Dis. 2024 Dec 4;19(1):457. [PubMed 39633384 / PMC11616230]
- [4] New incidence, prevalence, and survival of Aicardi syndrome from 408 cases. J Child Neurol. 2008 May;23(5):531-5. [PubMed 18182643]
- [5] Neuroimaging aspects of Aicardi syndrome. Am J Med Genet A. 2008 Nov 15;146A(22):2871-8. [PubMed 18925666 / PMC2597151]
- [6] Non-random X chromosome inactivation in Aicardi syndrome. Hum Genet. 2009 Mar;125(2):211-6. [PubMed 19116729]
- [7] Aicardi Syndrome Is a Genetically Heterogeneous Disorder. Genes (Basel). 2023 Jul 31;14(8):1565. [PubMed 37628618 / PMC10454071]
- [8] Aicardi syndrome. MedlinePlus Genetics. U.S. National Library of Medicine. [MedlinePlus]






