

目次
- 1 1. GUCY2D遺伝子とは ─ 網膜の視細胞で働く酵素の設計図
- 2 2. 光を感じるしくみとcGMP ─ RetGC1は「リセット係」
- 3 3. RetGC1タンパク質の構造 ─ どこが変わるとどうなるか
- 4 4. RetGC1を支える2つのタンパク質 ─ GCAPとRD3
- 5 5. レーベル先天黒内障1型(LCA1)─ 働きが失われて起こる病気
- 6 6. 錐体杆体ジストロフィ6型(CORD6)─ 働きすぎて起こる病気
- 7 7. そのほかの病型と日本人のデータ
- 8 8. 遺伝のしかたと遺伝カウンセリング
- 9 9. GUCY2Dを調べる遺伝学的検査
- 10 10. LCA1の遺伝子補充療法 ─ ATSN-101の臨床試験
- 11 11. CORD6に対するゲノム編集 ─ 「除去して置き換える」研究
- 12 12. よくある誤解
- 13 まとめ ─ 「働かない」と「働きすぎ」を見分けることが出発点
- 14 よくある質問(FAQ)
- 15 参考文献
- 16 関連記事

📍 クイックナビゲーション
目で見たものが脳に届くまでの最初の一歩は、網膜の視細胞(光を感じる細胞)で起こる小さな化学反応です。GUCY2D(ジーユーシーワイ・ツーディー)遺伝子は、その反応を「リセット」して、視細胞が次の光を受け取れる状態に戻す酵素の設計図です。この遺伝子の働きが失われると、生まれてすぐから重い視覚障害が起こるレーベル先天黒内障1型(LCA1)になり、反対に働きすぎると、中心の視力と色覚から少しずつ失われていく錐体杆体ジストロフィ6型(CORD6)になります。同じ遺伝子なのに、正反対のしくみで別の病気が生まれるのがGUCY2Dの大きな特徴です。さらにLCA1では、視細胞そのものは長く残っていることが多く、そこに正常な遺伝子を届ける遺伝子治療の臨床試験が進んでいます。この記事では、GUCY2Dの働き、2つの代表的な病気の違い、遺伝のしかたと検査、そして治療研究の現状までを、臨床遺伝専門医の立場から順に解説します。
Q. GUCY2D遺伝子とは何ですか?まず結論だけ知りたいです
A. GUCY2D遺伝子は、網膜の視細胞で光の信号をリセットする酵素「網膜グアニル酸シクラーゼ1(RetGC1)」をつくる遺伝子です。両親から受け継いだ2本の遺伝子がどちらも働きを失うと、乳児期から重い視覚障害が起こるレーベル先天黒内障1型(LCA1・常染色体潜性遺伝)になります。一方、片方の遺伝子に「働きすぎ」を起こす変化があると、中心視力と色覚が徐々に低下する錐体杆体ジストロフィ6型(CORD6・常染色体顕性遺伝)になります。LCA1には遺伝子補充療法の臨床試験が進んでいますが、2026年9月時点で承認された治療はありません。
- ➤正体 → 視細胞の外節でcGMPという信号物質をつくり直す酵素(RetGC1)の設計図
- ➤2つの代表的な病気 → 働きが失われるとLCA1、働きすぎるとCORD6。病気のしくみが正反対
- ➤遺伝のしかた → LCA1は常染色体潜性(劣性)、CORD6は常染色体顕性(優性)
- ➤検査 → 網膜ジストロフィの遺伝子パネル検査などで、多くの遺伝子と一緒に調べる
- ➤治療研究 → LCA1ではAAVベクターによる遺伝子補充療法ATSN-101が第3相試験の準備段階、CORD6ではゲノム編集が動物実験の段階
🧬 GUCY2D遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名 | GUCY2D(guanylate cyclase 2D, retinal)。別名:RETGC1、GC-E、ROS-GC1 など |
| タンパク質 | 網膜グアニル酸シクラーゼ1(RetGC1)。2つの分子が対になった二量体で働く膜タンパク質 |
| 染色体上の位置 | 17番染色体短腕(17p13.1) |
| OMIM番号 | 遺伝子:600179/関連表現型:LCA1(204000)、CORD6(601777) |
| 主なはたらき | 光を受けたあとにcGMP(環状グアノシン一リン酸)をつくり直し、視細胞を暗い状態へ戻す。カルシウムセンサーGCAPによって調節される |
| 主な発現部位 | 網膜の視細胞(杆体・錐体)の外節。杆体より錐体で多い |
| 生殖細胞系列変異と関連疾患 | 両アレルの機能喪失 → レーベル先天黒内障1型(常染色体潜性)/片アレルの機能獲得(主にコドン838)→ 錐体杆体ジストロフィ6型(常染色体顕性)。ほかに潜性の錐体杆体ジストロフィ、黄斑ジストロフィ、先天性停止性夜盲の報告がある |
| 検査上の注意 | 網膜ジストロフィの遺伝子パネル検査などで多数の遺伝子と一緒に調べることが多い。見つかった変化が「機能喪失」か「機能獲得」かで、病型と遺伝のしかたの読み方が変わる |
※各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。本記事は一般の方と遺伝診療に関わる方の両方に向けた解説で、特定の検査を勧めるものではありません。
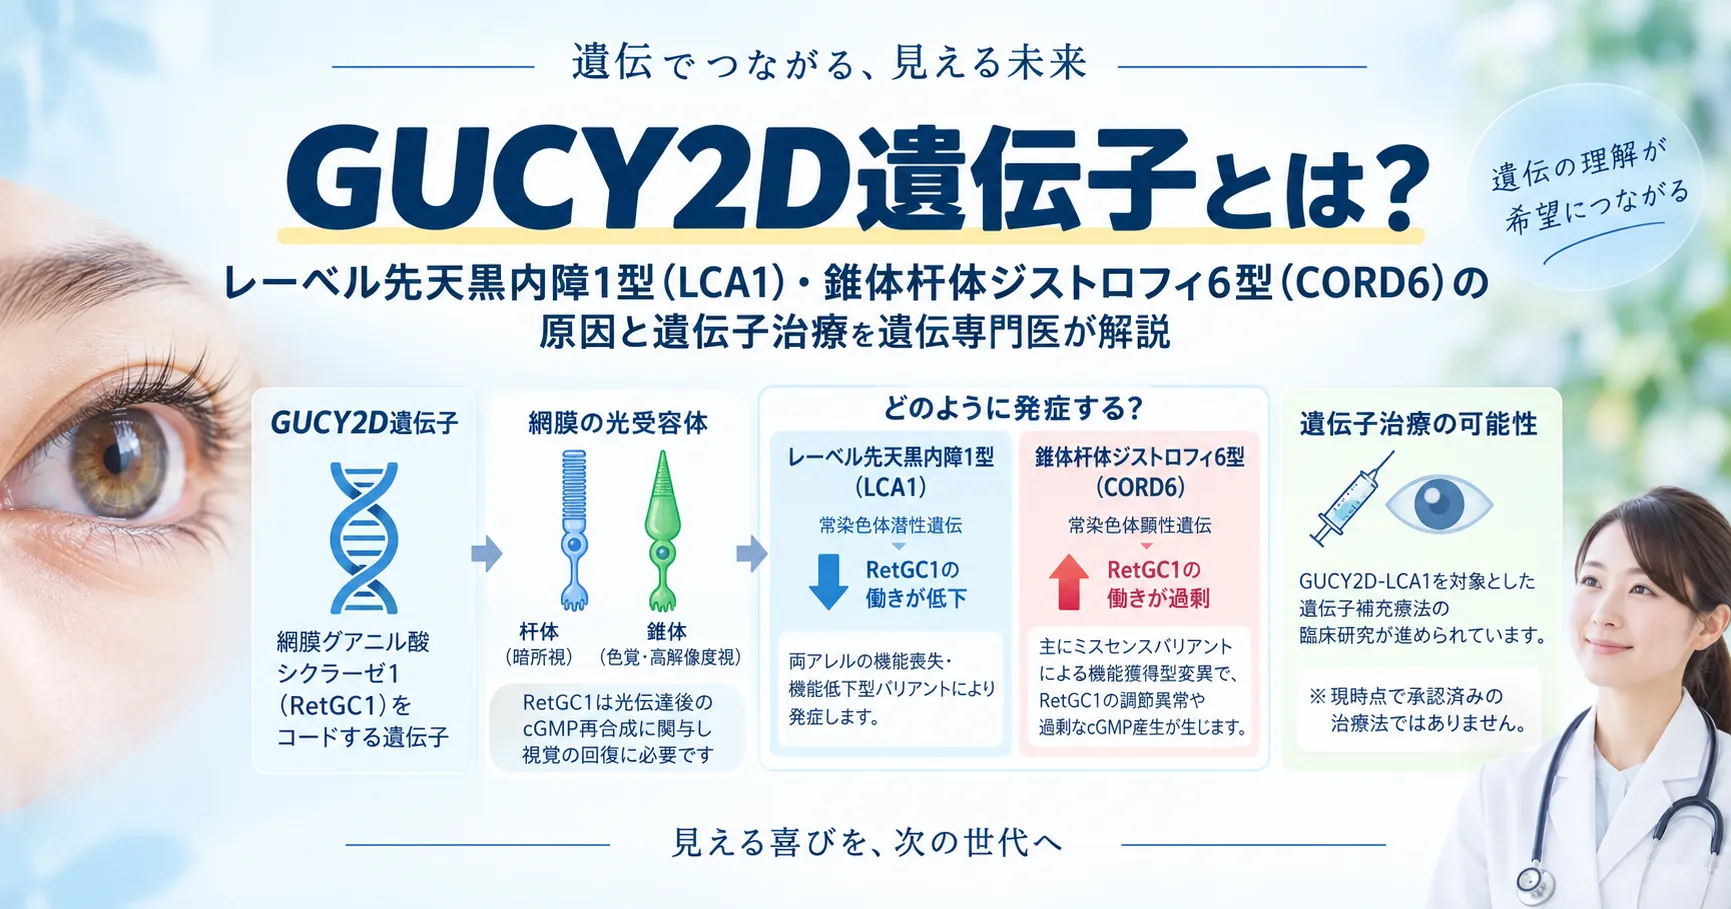
GUCY2D遺伝子の全体像:RetGC1の働きが低下するとLCA1、過剰になるとCORD6を起こす(遺伝子治療は臨床研究段階で、現時点で承認済みの治療法ではありません)
1. GUCY2D遺伝子とは ─ 網膜の視細胞で働く酵素の設計図
GUCY2D遺伝子は、網膜グアニル酸シクラーゼ1(RetGC1)という酵素をつくるための設計図です。グアニル酸シクラーゼとは、GTPという材料からcGMP(環状グアノシン一リン酸)という小さな信号物質をつくる酵素の総称で、GUCY2Dがつくる酵素はその中でも網膜の視細胞で働く専門の仲間です。GUCY2Dは、レーベル先天黒内障(LCA)の原因として最初に見つかった遺伝子で、LCAの原因のおよそ10〜20%を占める主要な遺伝子の一つとされています。RetGC1は視細胞の外節に存在し、杆体よりも錐体で多くつくられていることもわかっています[1]。遺伝子は17番染色体の短腕(17p13)に位置しています[2]。
💡 用語解説:グアニル酸シクラーゼとcGMP
グアニル酸シクラーゼは、細胞の中で「cGMP」という信号物質をつくる酵素のグループです。cGMPは、細胞の外から来た刺激を細胞の中へ伝える「伝令役(セカンドメッセンジャー)」の一つで、血管の広がり具合や腸の水分の出入りなど、体のあちこちで使われています。グループの中には、細胞の外のホルモンを受け取って働くタイプもあり、たとえば骨の伸びに関わるNPR2もこの仲間です。これに対して網膜のRetGC1は、細胞の中のカルシウム濃度に合わせて働きが変わる、視覚専用の特殊なグアニル酸シクラーゼです。
視細胞には、薄暗いところで働く杆体(かんたい)と、明るいところで色や細かい形を見分ける錐体(すいたい)の2種類があります。網膜のグアニル酸シクラーゼには、GUCY2DがつくるRetGC1(GC1)と、別の遺伝子GUCY2FがつくるRetGC2(GC2)の2つがあり、この2つが視細胞でcGMPをつくる酵素のすべてであることがマウスの研究で示されています[3]。両方を欠いたマウスでは杆体も錐体も働かなくなり、人のレーベル先天黒内障によく似た状態になりました。一方でRetGC1は特に錐体で主役を担い、RetGC1がない場合でもRetGC2がある程度cGMPをつくれることもわかっています[3]。
💡 用語解説:GUCY2F(RetGC2)
GUCY2Fは、RetGC1とよく似た2番目の網膜グアニル酸シクラーゼ(RetGC2)をつくる遺伝子です。RetGC1をつくれなくなったマウスでは錐体の働きが失われますが、杆体は壊れにくく、RetGC2は杆体の働きにとって重要であることが報告されています。2つの酵素が役割を分け合い、ある程度お互いを補い合っていると考えると、GUCY2Dの病気で錐体の障害が目立ちやすい理由の一つが理解しやすくなります。
RetGC1をつくれないマウスでは錐体の働きが失われる一方で杆体の変性は起こらず、反対にRetGC2は杆体の働きに重要で、RetGC2を欠いても錐体には影響がないことが報告されています[4]。このように、2つのグアニル酸シクラーゼが杆体と錐体で重みを変えながら働いていることは、GUCY2Dの病気を理解するうえでの出発点になります。GUCY2Dの変化で起こる病気が、中心の視力や色覚(錐体の働き)の障害から始まりやすいのは、こうした役割分担とも関係していると考えられます。
2. 光を感じるしくみとcGMP ─ RetGC1は「リセット係」
視細胞が光を電気信号に変える一連の化学反応を光伝達(フォトトランスダクション)と呼びます。RetGC1の役割を理解するには、まず暗いところと明るいところで視細胞の中で何が起きているかを知っておく必要があります。
暗いところでは、視細胞の外節にcGMPがたくさんあり、cGMPが結合して開くタイプのイオンの通り道(CNGチャネル)が開いています。ここからナトリウムやカルシウムが細胞の中へ流れ込み続けています。光が入ると、視物質(杆体ではロドプシン)が光を吸収し、Gタンパク質のトランスデューシンを介して、cGMPを分解する酵素PDE6が動き出します。cGMPが分解されるとCNGチャネルが閉じ、細胞内のカルシウム濃度が下がります。このカルシウムの低下が合図となり、カルシウムセンサーであるGCAPがRetGC1を強く働かせ、cGMPがつくり直されます。こうして視細胞はもとの暗い状態へ戻り、次の光を受け取れるようになります[3]。
💡 用語解説:光伝達(フォトトランスダクション)
光伝達とは、網膜の視細胞が光という物理的な刺激を、神経が扱える電気信号に変える一連の化学反応のことです。光を受けた視物質がPDE6を動かしてcGMPを減らすことが「オン」の側、RetGC1がcGMPを補充することが「リセット」の側にあたります。どちらの側の遺伝子に変化があっても視覚障害の原因になりえます。たとえば杆体のCNGチャネルをつくるCNGA1や、錐体のCNGチャネルをつくるCNGB3も、遺伝性の網膜の病気と関わる遺伝子です。
この流れの中で、RetGC1は「光に反応したあとの片づけとリセット」を受け持つ酵素です。カルシウムが下がるとRetGC1が強く働き、cGMPが戻ってチャネルが開けばカルシウムがまた上がって、RetGC1の働きは抑えられます。この自動的な調節は負のフィードバックと呼ばれ、次々に入ってくる光に視細胞が素早く応じられるのはこの仕組みのおかげです[3]。
この「リセット係」が働かなくなると、視細胞はcGMPを補充できず、ずっと光を浴び続けたときと同じ状態にとどまってしまいます。反対に、リセット係がカルシウムの合図を無視して働きすぎると、cGMPが増えすぎてチャネルが開きっぱなしになります。後で説明するように、前者がLCA1、後者がCORD6の出発点です。同じ酵素の「働かない」と「働きすぎ」が、それぞれ別の病気の入り口になっているのです[5]。
3. RetGC1タンパク質の構造 ─ どこが変わるとどうなるか
RetGC1は細胞の膜を1回つらぬく形をしたタンパク質で、端から順に、いくつかの役割の異なる領域(ドメイン)が並んでいます。先頭から、案内役の配列(リーダー配列)、細胞膜の外側に出る細胞外ドメイン、膜を貫く膜貫通ドメイン、膜のすぐ内側にある傍膜ドメイン、キナーゼ相同ドメイン、二量体化ドメイン、そしてcGMPを実際につくる触媒ドメインです。カルシウムセンサーのGCAPは、傍膜ドメイン・キナーゼ相同ドメイン・二量体化ドメインにまたがる部分に結合すると報告されています[6]。
| ドメイン | 場所 | 主な役割と病気との関係 |
|---|---|---|
| 細胞外ドメイン | 膜の外側(円板の内腔側) | RetGC1の大きな部分を占める領域。ここで酵素の働きが直接決まるわけではない |
| 膜貫通ドメイン | 膜の中 | RetGC1を外節の膜につなぎとめる |
| 傍膜ドメイン・キナーゼ相同ドメイン | 膜のすぐ内側 | GCAPが結合する調節の場。キナーゼに似た配列をもつことが名前の由来 |
| 二量体化ドメイン | 細胞の中 | 2つのRetGC1を対にする。CORD6の原因となるコドン838のアルギニンがある場所 |
| 触媒ドメイン | C末端側 | GTPからcGMPをつくる酵素の中心。LCA1ではこの働きが失われる変化が多い |
RetGC1は1つの分子だけでは働けず、2つの分子が対になった二量体(ダイマー)として働きます[5]。キナーゼ相同ドメインは、リン酸化酵素であるキナーゼと似た配列をもつ領域ですが、RetGC1の中ではGCAPなどの調節タンパク質が働きかける「スイッチ盤」のような役割を果たしています。GCAPが結合すると、触媒ドメインから少し離れた場所から酵素全体の形と働きが切り替わります。このように、離れた場所への結合で働きが変わる仕組みをアロステリック効果と呼びます。
遺伝子のどこが変わるかによって、起こる病気が大きく変わる点が臨床的に重要です。LCA1の原因となる変化の多くは細胞の中の部分にあり、酵素の働きをなくすか、大きく低下させます。一方、CORD6の原因となるのは主に二量体化ドメインのコドン838にあるアルギニン(Arg838)の置き換わりで、こちらは酵素を壊すのではなく、カルシウムによる「ブレーキ」を効きにくくする変化です[5]。遺伝子検査で見つかった変化を解釈するときに、その場所と性質を丁寧に確認するのはこのためです。
4. RetGC1を支える2つのタンパク質 ─ GCAPとRD3
RetGC1は単独で働くのではなく、2種類のパートナーに支えられています。1つはカルシウム濃度を読み取って働きを調節するGCAP(グアニル酸シクラーゼ活性化タンパク質)、もう1つはRetGC1を正しい場所へ運ぶRD3です。
💡 用語解説:GCAP(グアニル酸シクラーゼ活性化タンパク質)
GCAPは、カルシウムと結合できる小さなタンパク質で、RetGC1の「アクセルとブレーキ」を切り替える役割をもちます。暗いところで細胞内のカルシウムが多いときは、カルシウムと結合したGCAPがRetGC1の働きを抑えます。光を受けてカルシウムが減ると、カルシウムを手放したGCAPがRetGC1を強く働かせます。ヒトの主なGCAPは、GUCA1A遺伝子がつくるGCAP1と、GUCA1B遺伝子がつくるGCAP2です。
構造研究では、カルシウムと結合していない状態のGCAP1がRetGC1に結合すると、光を受けてカルシウムが低い状態の視細胞で酵素の働きが高まり、逆にカルシウムと結合したGCAP1は、暗いところでRetGC1の働きを抑えることが示されています[4]。GCAP1をつくるGUCA1A遺伝子の変化も、優性遺伝の錐体ジストロフィや錐体杆体ジストロフィの原因になります。日本人の遺伝性網膜ジストロフィ1,192家系を調べた研究では、GUCA1Aが原因と考えられたのは3家系(0.25%)で、頻度は低いと報告されています[7]。GUCY2Dの病気とGUCA1Aの病気は、同じ「RetGC1とGCAPの組み合わせ」の不調という点でつながっています。
もう一つのパートナーであるRD3は、23kDaほどの小さなタンパク質です[8]。RetGC1は視細胞の内節にある小胞体でつくられますが、そのままでは光を受ける外節まで届きません。RD3はRetGC1と結合し、小胞体から運び出す段階を助けます。RD3がRetGC1に結合するにはRetGC1のC末端側が必要で、RD3が働かないマウスでは、外節にRetGC1もRetGC2も見つからなくなります[9]。RD3遺伝子の変化はレーベル先天黒内障12型(LCA12)の原因となり、その結果として外節のグアニル酸シクラーゼが不足します。つまり、GUCY2D自体が正常でも、運び役のRD3が欠けるとLCA1に近い状態が起こりうるのです[9]。
RD3を欠くマウスに、視細胞で働くプロモーター(ロドプシンキナーゼのプロモーター)をつけたRD3遺伝子をAAVベクターで届けた実験では、グアニル酸シクラーゼが外節に戻り、視細胞の生存と働きが改善しました[8]。外節は、細胞の表面に1本だけ生える一次繊毛が大きく変化してできた構造で、そこへタンパク質を正しく運ぶことは視細胞にとって欠かせない仕事です。RetGC1の病気を考えるときには、酵素そのものの変化だけでなく、「運ぶ」「調節する」パートナーの変化も視野に入れる必要があります。
5. レーベル先天黒内障1型(LCA1)─ 働きが失われて起こる病気
レーベル先天黒内障(せんてんこくないしょう)は、生まれてすぐ、または生後数か月のうちに重い視覚障害が現れる遺伝性の網膜の病気の総称です。乳児期からの著しい視力低下、眼振(目が細かく揺れること)、光に対する瞳孔の反応の弱さ、網膜電図(ERG)の反応の著しい低下または消失が特徴とされます[1]。より遅れて発症する重症早期発症型網膜ジストロフィ(EOSRD)と合わせると、世界でおよそ8万人に1人の子どもにみられると報告されています[10]。原因遺伝子はこれまでに25種類が見つかっており、その中でGUCY2Dは原因の約10〜20%を占める主要な遺伝子です[1]。GUCY2Dが原因の型をレーベル先天黒内障1型(LCA1)と呼びます。
LCA1の原因となるのは、RetGC1の働きをなくす、または大きく低下させる変化です。ナンセンス変異やミスセンス変異など、さまざまな種類の変化が報告されていて、細胞の中にある部分の変化は試験管内の実験で酵素の働きをほぼ失わせます[5]。両親から受け継いだ2本の遺伝子の両方にこうした変化があると、視細胞はcGMPをつくり直せず、光を浴び続けたのと同じ状態から抜け出せなくなります。その結果、光の信号をうまく伝えられず、生まれつき重い視覚障害が起こります。
💡 用語解説:機能喪失型変異とその種類
機能喪失型変異とは、遺伝子からつくられるタンパク質の働きを失わせたり弱めたりする変化のことです。途中で設計図に「終わり」の印が入ってしまうナンセンス変異、文字の読み枠がずれるフレームシフト変異、アミノ酸が1つ入れ替わるミスセンス変異などがあります。ミスセンス変異は、場所によって働きを失わせることもあれば、CORD6のように働きを変えてしまうこともあるため、個別の評価が必要です。
LCA1のもっとも特徴的な点は、視機能がほとんど失われているのに、視細胞そのものは長く残っていることが多いことです。LCA1の患者さんの網膜では、中心部の錐体の外節に異常がみられたり、一部で中心の錐体が減っていたりするものの、視細胞の層の並びはほぼ正常に保たれていると報告されています[11]。ある施設で経過を追った研究でも、光干渉断層計(OCT:網膜の断面を写す検査)の所見は長い期間ほぼ安定しており、治療のために残された時間の幅が広いことが示されています[12]。細胞は生きていても働けない、という状態は、生化学的な研究でも「LCA1ではほとんどの杆体と錐体が生き残るが、生まれたときから機能していない」と説明されています[5]。
この「細胞は残っているのに働かない」という性質が、LCA1を遺伝子治療の有力な対象にしています。壊れた設計図の代わりに正常な設計図を届ければ、まだ生きている視細胞がRetGC1をつくれるようになり、働きを取り戻せる可能性があるからです。ほかのレーベル先天黒内障の原因遺伝子と比べたときの位置づけを、下の表にまとめます。
上の表の治療開発の状況は、GeneReviewsの記載にもとづいています[13]。なお、LCAとEOSRDは原因遺伝子が重なり合っていて、GUCY2Dは発症の早いLCAの型と結びつきやすい遺伝子の一つとされています[1]。臨床的な診断名だけでは原因遺伝子を決められないため、遺伝学的検査で原因を特定することが、治療研究への参加の可否を考えるうえでも前提になります。
🩺 院長コラム【「見えない」と「細胞がない」は同じではない】
LCA1の研究で私が重要だと考えているのは、視機能の重さと、網膜の細胞が残っているかどうかが一致しないという点です。見えにくさが強いと、網膜の細胞もすでに失われていると考えがちですが、LCA1では多くの場合そうではありません。細胞は残っていて、設計図の一部が働いていないだけ、という状態です。
この違いは、治療研究の対象になるかどうかを考えるうえで大きな意味をもちます。どの遺伝子のどのような変化が原因なのかを正確に確定しておくことが、将来の選択肢を具体的に検討する前提になると考えています。
6. 錐体杆体ジストロフィ6型(CORD6)─ 働きすぎて起こる病気
錐体杆体ジストロフィ(すいたいかんたいジストロフィ)は、錐体が先に傷み、あとから杆体も傷んでいく遺伝性の網膜の病気の総称です。その中で、GUCY2Dの片方の遺伝子の変化によって起こる型が錐体杆体ジストロフィ6型(CORD6)です。錐体と杆体が徐々に変性し、まず中心の視力の低下と色覚の異常が現れ、その後に周辺の視野が失われ、暗いところで見えにくくなる(夜盲)という経過をたどります[2]。
CORD6の原因となる変化の多くは、二量体化ドメインにあるコドン838のアルギニン(Arg838)の置き換わりです。この変化は酵素を壊すのではなく、GCAPとRetGC1の組み合わせがカルシウムによって「減速」されにくくなる方向に働きます。その結果、本来はブレーキがかかるはずの暗いところでもcGMPがつくられすぎ、ナトリウムとカルシウムが視細胞に過剰に流れ込み、細胞の自死であるアポトーシスが引き起こされると説明されています[5]。
LCA1(働きが失われる)
両アレルの機能喪失でcGMPを補充できない。視細胞は光を浴び続けたのと同じ状態にとどまり、生まれつき重い視覚障害になる。細胞は長く残ることが多い。遺伝形式は常染色体潜性(劣性)。
CORD6(働きすぎる)
片アレルの機能獲得でカルシウムによるブレーキが効かず、cGMPが増えすぎる。チャネルが開きすぎてカルシウムが過剰になり、視細胞が徐々に失われる。遺伝形式は常染色体顕性(優性)。
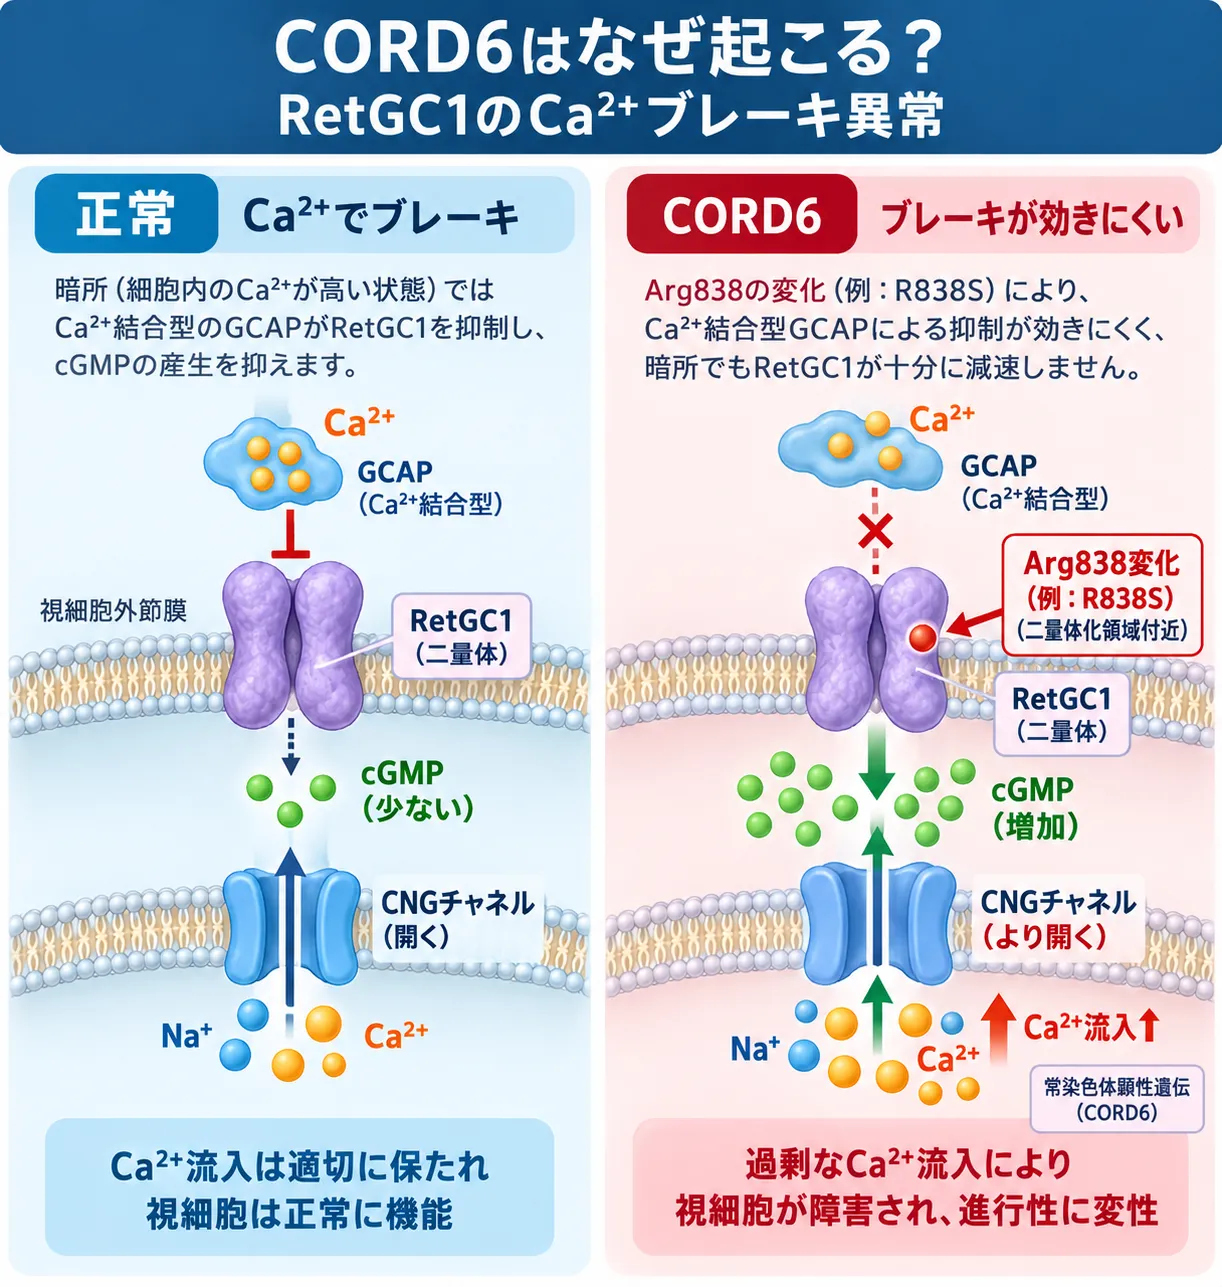
正常な視細胞では、暗所で細胞内Ca²⁺濃度が高いとCa²⁺結合型GCAPがRetGC1を抑制し、cGMP産生を調節します。CORD6では、GUCY2DのArg838付近の機能獲得型変化によりこの抑制が効きにくくなり、RetGC1活性とcGMPが過剰になります。その結果、CNGチャネルを介したCa²⁺流入が増え、視細胞の進行性変性につながると考えられています。
💡 用語解説:機能獲得型変異
機能獲得型変異とは、タンパク質の働きを強めたり、本来とは違う働きをさせたりする変化のことです。正常な遺伝子がもう1本あっても、変化したタンパク質の「働きすぎ」は打ち消されないため、片方の遺伝子の変化だけで病気が起こります。これが、CORD6が常染色体顕性(優性)遺伝の形をとる理由です。機能喪失型のLCA1とは、治療の考え方も大きく異なります。
このしくみは、R838Sという変化をもつヒトのRetGC1をつくらせたマウスで詳しく調べられています。このマウスの杆体では、暗いところで流れる電流(暗電流)が通常の1.5〜2.2倍に増え、cGMPが増えている状態を示していました。さらに、GCAPを欠くマウスと掛け合わせてカルシウムによる調節の経路を断つと、視細胞の変性が起こらなくなりました。研究者たちはこの結果から、CORD6を視細胞内の遊離cGMPとカルシウムが増える「光伝達病(phototransduction disease)」と位置づけています[14]。
コドン838の変化は、人種を問わず繰り返し見つかる「ホットスポット」です。日本人の優性の錐体杆体ジストロフィの家系でもR838HとR838Cが確認されています。さらに、日本人の1家系では、I915TとG917Rという2つの置き換わりが同じ遺伝子の上に並ぶ複合的な変化が見つかりました。これは、コドン838以外のヘテロ接合の変化でも優性の錐体杆体ジストロフィが起こることを示した最初の報告でした[15]。中国の研究では、優性の錐体ジストロフィの患者さん15人のうち7人(47%)でGUCY2Dの変化が見つかっています[16]。
CORD6は、同じ錐体杆体ジストロフィでも、潜性遺伝の型とは原因も治療の考え方も異なります。たとえば錐体杆体ジストロフィ3型(ABCA4遺伝子)は両アレルの変化で起こる潜性の型です。また、夜盲や視野の狭まりが目立つ場合は網膜色素変性症との区別も問題になります。症状だけでは見分けにくいことが多いため、原因遺伝子とその変化の性質を確かめることが、正確な診断の近道になります。
7. そのほかの病型と日本人のデータ
GUCY2Dの変化で起こる病気は、LCA1とCORD6の2つだけではありません。日本の遺伝性網膜ジストロフィ730家系を調べた研究では、GUCY2Dの変化をもつ12家系(15人)が見つかり、その内訳は優性の錐体杆体ジストロフィが9家系、潜性の錐体杆体ジストロフィが1家系、優性の黄斑ジストロフィが1家系、潜性のレーベル先天黒内障が1家系でした[17]。発症年齢の中央値は22歳で、0歳から55歳までと幅が広く、同じ遺伝子でも見え方や重さがさまざまであることがわかります。この研究では、日本人ではGUCY2Dが原因となる優性の錐体杆体ジストロフィと潜性のレーベル先天黒内障の頻度が比較的低いことも示されました[17]。
💡 日本人のGUCY2D関連網膜疾患(730家系の研究)
GUCY2Dの変化をもつ12家系のうち、9家系が優性の錐体杆体ジストロフィで、レーベル先天黒内障は1家系でした。欧米の報告と比べると、日本人ではGUCY2Dが原因のLCAは多くないと考えられています。見つかった10種類の変化のうち4つは、これまで報告のない新しい変化でした[17]。
まれな病型として、先天性停止性夜盲(せんてんせいていしせいやもう)も報告されています。これは暗いところで見えにくい症状が乳幼児期からある一方で、明るいところでの視力は保たれ、進行しにくいタイプの病気です。生化学的な研究では、CORD6の変化については「働きすぎ」という説明がつくのに対し、この停止性夜盲に関わる変化については、酵素の性質からは病気の理由を十分に説明できないとされています[5]。なぜ杆体の働きだけが選んで障害されるのかは、まだ解明の途中です。
遺伝のしかたにも例外があります。CORD6は通常ヘテロ接合(片方の遺伝子の変化)で起こりますが、ホモ接合の変化をもつCORD6の患者さんも1人報告されています。GUCY2Dのホモ接合の変化は、通常はLCA1の原因になります[2]。また、優性の錐体杆体ジストロフィや黄斑症の家系を含む解析では、K846Nという変化が親にはなく子に新しく生じた新生突然変異(de novo変異)であることが確認されています。GUCY2Dでは100を超える病的な変化が知られており、変化の場所と性質によって病型が分かれます[18]。
8. 遺伝のしかたと遺伝カウンセリング
GUCY2Dは、1つの遺伝子で2つの異なる遺伝形式をとる点で、遺伝カウンセリングの考え方がとても大切になる遺伝子です。どちらの遺伝形式にあたるかは、見つかった変化の性質と家族の中での現れ方から判断します。
LCA1は常染色体潜性(劣性)遺伝です。父親と母親がそれぞれ1本ずつ変化した遺伝子をもつ保因者で、症状はないのが通常です。この場合、子どもが両親から変化した遺伝子を1本ずつ受け継いでLCA1になる確率は1回の妊娠ごとに25%、保因者になる確率は50%、どちらの変化も受け継がない確率は25%です。両親の変化が同じ種類とは限らず、異なる2つの変化を1本ずつもつ状態を複合ヘテロ接合と呼びます。保因者の仕組みについては劣性遺伝と保因者の解説も参考になります。
CORD6は常染色体顕性(優性)遺伝です。変化をもつ親から子どもに変化が受け継がれる確率は、1回の妊娠ごとに50%です。親に症状がないのに子に変化がみつかる場合は、新生突然変異の可能性も考えます[18]。ただし、同じ家系の中でも発症年齢や重さに幅があるため[17]、確率の数字だけで将来の見え方を決めることはできません。
💡 用語解説:保因者検査と着床前検査
LCA1のような潜性遺伝の病気では、症状のない保因者どうしの組み合わせで子どもに病気が現れます。GUCY2Dは、当院の拡大版保因者スクリーニング(女性版)や拡大版保因者スクリーニング(男性版)の対象遺伝子に含まれています。家族の中で原因となる変化がすでにわかっている場合には、体外受精で得た胚を調べる着床前遺伝学的検査(PGT-M)が話題にのぼることもあります。どの選択肢をとるかは、それぞれのご家族の価値観によって異なります。
遺伝子検査で見つかった変化が病気の原因かどうかを判断するには、その変化がタンパク質のどこにあり、働きを失わせるのか強めるのかを考える必要があります。同じミスセンス変異でも、触媒ドメインにあればLCA1側の、コドン838付近にあればCORD6側の意味をもつ可能性があります。当院では、臨床遺伝専門医が遺伝カウンセリングを担当し、当院で行う検査で何がわかり何がわからないのか、検査結果がご本人とご家族にとってどういう意味をもつのかを説明します。
🩺 院長コラム【同じ遺伝子でも、変化の性質で意味が変わる】
GUCY2Dのように、働きが失われると潜性、働きすぎると顕性という2つの顔をもつ遺伝子では、「どの遺伝子に変化があったか」だけでは十分な説明になりません。変化の場所と性質まで踏み込んで読み解いて、はじめて遺伝のしかたや家族への影響が見えてきます。これは、成人の遺伝性腫瘍の遺伝子で、同じ遺伝子でも変化の性質によって解釈が変わるという考え方と地続きです。
結果の数字を伝えるだけでなく、その根拠となる分子の仕組みまで含めて説明することが、ご家族が次の判断をするための材料になると考えています。
9. GUCY2Dを調べる遺伝学的検査
遺伝性の網膜の病気は原因遺伝子が非常に多いため、GUCY2Dだけを単独で調べるよりも、関係する多くの遺伝子をまとめて調べる遺伝子パネル検査や、より広い範囲を読むエクソーム解析・全ゲノム解析が使われます。GeneReviewsでは、原因遺伝子を特定することで、標的とする治療がすでにあるRPE65関連のLCAや、臨床試験が進行中のCEP290・GUCY2D・LCA5関連のLCAを見分けられる点が挙げられています[13]。
日本では、両アレル性のRPE65遺伝子変異による遺伝性網膜ジストロフィに対する遺伝子補充療法「ルクスターナ」が2023年6月26日に承認され、同年8月30日に発売されました[19]。あわせて、遺伝性網膜ジストロフィの遺伝子検査が2023年8月に保険適用となり、日本網膜硝子体学会が検査と治療の実施施設を認定する仕組みが整えられています[20]。GUCY2Dは現時点で承認された治療の対象ではありませんが、原因遺伝子を確定しておくことは、今後の治療研究の情報を正しく受け取るための土台になります。
当院で扱う検査のうち、GUCY2Dを対象に含むものには次のようなものがあります。円錐杆体ジストロフィー遺伝子検査はGUCY2DとGUCA1Aを含む29遺伝子を、網膜色素変性症遺伝子検査はGUCY2D・GUCA1B・RD3を含む129遺伝子を、網膜症・視神経萎縮遺伝子パネル検査は278遺伝子を調べます。どの検査が適しているかは、症状の出方、発症年齢、家族歴によって変わります。なお、これらは自費の検査で、上で述べた保険適用の遺伝子検査とは別のものです。
💡 用語解説:検査結果の3つの読み方
遺伝子検査の結果は、病気の原因と考えられる「病的変異」、原因ではないと考えられる「良性」、そして現時点ではどちらとも判断できない「意義不明の変異(VUS)」に大きく分けられます。GUCY2Dの場合は、潜性遺伝のLCA1なら2本の遺伝子の両方に変化があるか、顕性遺伝のCORD6ならコドン838のような既知の場所の変化か、といった点も含めて判断します。1本だけに潜性型の変化が見つかった場合は、保因者である可能性を含めて解釈します。
10. LCA1の遺伝子補充療法 ─ ATSN-101の臨床試験
LCA1では「視細胞は残っているのに働かない」ことから、正常なGUCY2Dの設計図を外から補う遺伝子治療の研究が進められてきました。その中で臨床試験の結果が論文として報告されているのが、ATSN-101という治験薬です。ATSN-101は、正常なヒトGUCY2Dの遺伝子をAAV(アデノ随伴ウイルス)ベクターの5型に載せたもので、手術で網膜の下に注射して視細胞に届けます[21]。
💡 用語解説:AAVベクターと網膜下注射
AAVベクターは、病気を起こさないウイルスの殻を「運び屋」として使い、治療用の遺伝子を細胞に届ける道具です。網膜下注射は、硝子体手術で網膜の裏側(視細胞のすぐ近く)に薬液を入れる方法で、届けたい細胞に近い場所へ直接投与できます。一方で、手術そのものに伴う合併症や、ウイルスの殻に対する炎症反応に注意が必要です。
第1/2相試験には、GUCY2Dの両アレルに変化が確認されたLCA1の患者さん15人が参加し、全員が片方の目だけに治療を受けました。用量を段階的に上げる段階では、成人3人ずつの3グループに低用量(1.0×1010 vg/眼)、中用量(3.0×1010 vg/眼)、高用量(1.0×1011 vg/眼)が投与され、その後の拡大段階では、成人3人と小児3人のグループに高用量が投与されました。この試験の主な評価項目は安全性(治療中に起きた有害事象の頻度)で、視機能の評価は副次的な項目という位置づけです[21]。
| 評価項目 | 高用量群の12か月時点の結果 |
|---|---|
| 暗順応下の全視野刺激閾値検査(FST) | 治療した目で平均20.3dBの改善。治療していない目は1.1dB。改善は治療後28日目から見られ、12か月続いた |
| 大きく改善した例 | 2人で40dBを超える改善(光に対する感度が1万倍以上に相当) |
| 最高矯正視力(BCVA) | 小幅な改善(統計的に明確な差ではない:p=0.10) |
| 複数の明るさでの歩行テスト(MLMT) | 実施した6人中3人が、治療した目で最高スコアに到達 |
| 安全性 | 治験薬に関連する重い有害事象はなし |
上の表は、The Lancetに報告された12か月時点の結果をまとめたものです[21]。FSTは、暗い部屋で目をならしたあと、どれくらい弱い光まで感じ取れるかを調べる検査で、LCAのように視力が非常に低い人の網膜の感度を測るために使われます。数値のdB(デシベル)は10dBごとに10倍の差を表すので、20dBの改善は光の感度が約100倍、40dBの改善は約1万倍になったことに相当します。一方で、視力の改善は小幅にとどまり、全員が同じように改善したわけではない点も押さえておく必要があります。
💡 安全性と「承認前の治療」であること
この試験では、治験薬そのものに関連する重い有害事象は報告されていません[21]。ただし、網膜下注射という手術を伴うため、手術に関連した有害事象や眼の炎症には注意が必要で、試験の中では内服・目の周りへの注射・点眼のステロイドが併用されています[22]。ATSN-101は2026年9月時点で承認された治療ではなく、臨床試験の中でのみ投与される治験薬です。
その後の経過として、開発企業は2026年5月の学会(ARVO 2026)で3年間の追跡データを発表し、高用量群ではFSTの約20dB(約100倍)の改善が少なくとも3年間続いたこと、治験薬に関連する重い有害事象や脱落がなかったことを報告しています[23]。ただし、これは企業による学会発表の要約で、査読を経た論文としての報告はこれからです。
規制面では、ATSN-101は米国食品医薬品局(FDA)から再生医療先端治療(RMAT)、ファストトラック、希少小児疾患、オーファンドラッグの指定を受け、欧州医薬品庁(EMA)からもオーファン指定を受けています。開発企業は2026年7月の時点で、米国・欧州・日本に施設を置く国際的な第3相試験を2026年後半に始める予定と発表しており、米国と日本での権利は日本新薬が保有しています[24]。これらの指定は開発を後押しする制度ですが、有効性が確定したことや承認が決まったことを意味するものではありません。
11. CORD6に対するゲノム編集 ─ 「除去して置き換える」研究
LCA1の遺伝子補充療法は「足りないものを補う」治療ですが、CORD6には同じ考え方が使えません。CORD6では、変化したRetGC1が働きすぎることが病気の原因なので、正常な遺伝子を足しても、働きすぎるRetGC1は残り続けるからです。研究者たちは、機能獲得型の変化で起こるCORD6には別の治療の考え方が必要だと指摘しています[25]。
そこで研究されているのが、CRISPR-Cas9というゲノム編集の技術をAAVベクターで視細胞に届ける方法です。2019年の研究では、GUCY2Dの設計図の最初のほうを狙って切断し、マウスとマカクザルの視細胞でRetGC1をつくれなくする(ノックアウトする)ことに成功しました。マカクザルでは、Cas9に対する免疫反応があっても眼の炎症は起こらず、編集の効率も妨げられませんでした[25]。この段階で示されたのは、霊長類の視細胞で遺伝子を狙って壊せるという「除去」の部分です。
2023年の研究では、これを発展させた「除去と置換(ablate and replace)」という2本のベクターを組み合わせる方法が報告されました。1本目のベクターで正常型・変化型の両方のGUCY2Dを壊し、2本目のベクターで、Cas9に切られないように設計した正常なGUCY2Dを補います。まずR838Sの変化をもつRetGC1をつくらせたマウスで、変化型を除去すること自体に治療効果があることを確認し、さらに患者さんと同じ遺伝子の状態を再現した新しいノックインマウスもつくられました[26]。CORD6に対するこうした方法は、2026年9月時点では動物実験の段階で、人での臨床試験の結果はまだ報告されていません。
💡 用語解説:ゲノム編集と「両方を壊す」理由
ゲノム編集は、DNAの狙った場所を切断して遺伝子を壊したり書き換えたりする技術です。CORD6の変化型だけを選んで壊すには、正常型とわずかに違う配列を見分ける必要があり、技術的に難しい面があります。そこで「両方を壊してから、切られない正常型を補う」という方法をとると、変化の種類にかかわらず同じ治療を使える可能性があります。このように病気の仕組み(機能喪失か機能獲得か)によって、治療の設計そのものが変わります。
12. よくある誤解
誤解①「LCA1では網膜の細胞がもう失われている」
LCA1では視機能が強く障害されていても、視細胞の層は長く保たれていることが多いと報告されています。細胞が残っていることが、遺伝子補充療法の研究対象になっている理由です。
誤解②「GUCY2Dの病気はすべて同じ遺伝のしかた」
LCA1は常染色体潜性(劣性)、CORD6は常染色体顕性(優性)です。同じ遺伝子でも、変化の性質によって家族への伝わり方が変わります。
誤解③「遺伝子治療はすでに受けられる」
ATSN-101は臨床試験中の治験薬で、2026年9月時点で承認された治療ではありません。日本で承認されている網膜の遺伝子治療には、RPE65遺伝子の変化に対するものがあります。
誤解④「保因者なら目に症状が出る」
LCA1の保因者(変化した遺伝子を1本だけもつ人)は、通常は症状がありません。ただし、CORD6型の変化は1本でも病気を起こすため、変化の性質を区別して解釈することが大切です。
まとめ ─ 「働かない」と「働きすぎ」を見分けることが出発点
GUCY2D遺伝子は、網膜の視細胞で光の信号をリセットする酵素RetGC1をつくる遺伝子です。RetGC1は、カルシウムセンサーGCAPによって調節され、運び役のRD3によって外節へ届けられて、はじめて正しく働きます。この仕組みの中で、RetGC1の働きが失われるとLCA1が、カルシウムによるブレーキが効かず働きすぎるとCORD6が起こります[5]。
LCA1では視細胞が長く残っていることが多く、それを土台にした遺伝子補充療法ATSN-101が第3相試験の準備段階にあります[24]。CORD6では、変化型の遺伝子を除去して正常型を補うゲノム編集の研究が動物で進んでいます[26]。どちらの研究も、原因となる遺伝子と変化の性質が確定していることが前提です。GUCY2Dの変化が見つかったときには、それが機能喪失型か機能獲得型か、遺伝形式は潜性か顕性か、という点まで含めて確認することが、ご本人とご家族にとっての正確な情報につながります。
よくある質問(FAQ)
Q1. GUCY2D遺伝子とは何ですか?
GUCY2D遺伝子は、網膜の視細胞で働く酵素「網膜グアニル酸シクラーゼ1(RetGC1)」をつくる遺伝子です。RetGC1は、光を受けたあとに減ったcGMPという信号物質をつくり直し、視細胞を次の光を受け取れる状態に戻す役割をもっています。この遺伝子の変化は、レーベル先天黒内障1型(LCA1)や錐体杆体ジストロフィ6型(CORD6)などの原因になります。
Q2. 同じGUCY2Dの変化なのに、なぜLCA1とCORD6という別の病気になるのですか?
変化の性質が正反対だからです。LCA1は、両親から受け継いだ2本の遺伝子の両方でRetGC1の働きが失われることで起こり、視細胞がcGMPを補充できなくなります。CORD6は、主にコドン838の変化によってカルシウムによるブレーキが効かなくなり、RetGC1が働きすぎることで起こります。そのため、遺伝のしかたも治療の考え方も異なります。
Q3. 両親がLCA1の保因者の場合、子どもに遺伝する確率はどれくらいですか?
LCA1は常染色体潜性(劣性)遺伝なので、両親がともに保因者の場合、1回の妊娠ごとに子どもがLCA1になる確率は25%、保因者になる確率は50%、どちらの変化も受け継がない確率は25%です。保因者は通常症状がありません。一方、CORD6は常染色体顕性(優性)遺伝で、変化をもつ親から子どもに受け継がれる確率は50%です。
Q4. GUCY2Dの遺伝子治療は日本で受けられますか?
2026年9月時点で、GUCY2Dを対象とした承認済みの遺伝子治療はありません。LCA1に対するATSN-101は臨床試験の段階の治験薬で、開発企業は米国・欧州・日本に施設を置く第3相試験を2026年後半に始める予定と発表しています。日本で承認されている網膜の遺伝子治療には、RPE65遺伝子の変化による遺伝性網膜ジストロフィに対するものがあります。
Q5. どのような検査でGUCY2Dの変化がわかりますか?
遺伝性の網膜の病気は原因遺伝子が多いため、GUCY2Dを含む多数の遺伝子をまとめて調べる遺伝子パネル検査や、エクソーム解析などが使われます。見つかった変化については、病的かどうかに加えて、機能喪失型か機能獲得型か、2本の遺伝子の両方に変化があるかといった点まで含めて解釈します。
Q6. LCA1では視細胞がなくなっているのですか?
多くの場合、視細胞そのものは長く残っています。LCA1では視機能が強く障害されていても、光干渉断層計(OCT)で見ると視細胞の層の並びがほぼ保たれていることが報告されています。細胞は生きていても、RetGC1が働かないために光の信号を伝えられない状態で、この性質が遺伝子補充療法の研究対象となっている理由です。
🏥 網膜ジストロフィの遺伝学的検査・遺伝カウンセリング
GUCY2Dを含む網膜ジストロフィの遺伝子検査について、
検査前の遺伝カウンセリングから当院で実施した検査の結果説明まで、
臨床遺伝専門医が担当します。
参考文献
- [1] Leber congenital amaurosis/early-onset severe retinal dystrophy: clinical features, molecular genetics and therapeutic interventions. [PMC5574398]
- [2] #601777 CONE-ROD DYSTROPHY 6; CORD6. [OMIM 601777]
- [3] The function of guanylate cyclase 1 and guanylate cyclase 2 in rod and cone photoreceptors. [PubMed 17255100]
- [4] Structural basis of retinal membrane guanylate cyclase regulation by GCAP1 and RD3. [PMC9493048]
- [5] GUCY2D mutations in retinal guanylyl cyclase 1 provide biochemical reasons for dominant cone–rod dystrophy but not for stationary night blindness. [PMC7939455]
- [6] The pathogenicity of novel GUCY2D mutations in Leber congenital amaurosis 1 assessed by HPLC-MS/MS. [PMC7138296]
- [7] Characterization of GUCA1A-associated dominant cone/cone-rod dystrophy: low prevalence among Japanese patients with inherited retinal dystrophies. [PMC6856191]
- [8] RD3 gene delivery restores guanylate cyclase localization and rescues photoreceptors in the Rd3 mouse model of Leber congenital amaurosis 12. [PubMed 23740938]
- [9] RD3, the protein associated with Leber congenital amaurosis type 12, is required for guanylate cyclase trafficking in photoreceptor cells. [PubMed 21078983]
- [10] Leber congenital amaurosis/early-onset severe retinal dystrophy: current management and clinical trials. [PMC8961750]
- [11] Leber congenital amaurosis caused by mutations in GUCY2D. [PubMed 25256176]
- [12] GUCY2D-Associated Leber Congenital Amaurosis: A Retrospective Natural History Study in Preparation for Trials of Novel Therapies. [PubMed 31704230]
- [13] Nonsyndromic Leber Congenital Amaurosis / Early-Onset Severe Retinal Dystrophy Overview (GeneReviews). [NCBI Bookshelf NBK531510]
- [14] GUCY2D Cone-Rod Dystrophy-6 Is a “Phototransduction Disease” Triggered by Abnormal Calcium Feedback on Retinal Membrane Guanylyl Cyclase 1. [PubMed 29440533]
- [15] Novel complex GUCY2D mutation in Japanese family with cone-rod dystrophy. [PubMed 15111605]
- [16] GUCY2D mutations in a Chinese cohort with autosomal dominant cone or cone-rod dystrophies. [PubMed 26298565]
- [17] Clinical and Genetic Characteristics of 15 Affected Patients From 12 Japanese Families with GUCY2D-Associated Retinal Disorder. [PubMed 32821499]
- [18] Photoreceptor Guanylate Cyclase (GUCY2D) Mutations Cause Retinal Dystrophies by Severe Malfunction of Ca2+-Dependent Cyclic GMP Synthesis. [PMC6167591]
- [19] ノバルティス、両アレル性RPE65遺伝子変異による遺伝性網膜ジストロフィーに対する遺伝子補充療法「ルクスターナ®注」新発売. [ノバルティス ファーマ 2023年8月30日発表]
- [20] 日本初の遺伝性網膜疾患に対する検査及び遺伝子治療の提供開始. [神戸市 発表資料]
- [21] Safety and efficacy of ATSN-101 in patients with Leber congenital amaurosis caused by biallelic mutations in GUCY2D: a phase 1/2, multicentre, open-label, unilateral dose escalation study. [The Lancet]
- [22] Study of Subretinally Injected ATSN-101 Administered in Patients With Leber Congenital Amaurosis Caused by Biallelic Mutations in GUCY2D. [ClinicalTrials.gov NCT03920007]
- [23] Atsena Presents Positive Clinical Data from Its XLRS and LCA1 Gene Therapy Programs at ARVO 2026. [Atsena Therapeutics 2026年5月発表]
- [24] Atsena Therapeutics Receives Orphan Designation from the European Medicines Agency (EMA) for ATSN-101 and ATSN-201. [Atsena Therapeutics 2026年7月発表]
- [25] Somatic Gene Editing of GUCY2D by AAV-CRISPR/Cas9 Alters Retinal Structure and Function in Mouse and Macaque. [DOI 10.1089/hum.2018.193]
- [26] Development of an AAV-CRISPR-Cas9-based treatment for dominant cone-rod dystrophy 6. [PubMed 37361352]






