

目次
- 1 1. 錐体杆体ジストロフィー6型(CORD6)とは ─ 錐体から先に傷む網膜の病気
- 2 2. 原因遺伝子GUCY2DとRetGC1 ─ 光の信号を「元に戻す」酵素
- 3 3. なぜ病気になるのか ─ 機能獲得型変異とカルシウム制御の破綻
- 4 4. 症状と経過 ─ 小児期に始まり、両目がそろって進む
- 5 5. 検査と診断 ─ 網膜の働き・形・遺伝子の3方向から確かめる
- 6 6. 同じ遺伝子から別の病気 ─ LCA1・CACDとの違いと鑑別
- 7 7. 治療の現状と研究 ─ 「補う」ではなく「取り除いて補う」
- 8 8. 遺伝のしくみと家族への影響
- 9 9. よくある誤解
- 10 まとめ ─ CORD6の病態・診断・遺伝・治療研究
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

錐体杆体(すいたいかんたい)ジストロフィー6型(CORD6:コードシックス)は、網膜で色や細かい形を見分ける錐体(すいたい)細胞が先に傷み、あとから暗い所で働く杆体(かんたい)細胞にも障害が広がっていく遺伝性の網膜の病気です。原因はGUCY2D(グーシーツーディー)遺伝子の2本のうち1本に起きた特定の変化で、多くは子どもの頃に、まぶしさ(羞明:しゅうめい)・視力低下・色の見分けにくさとして始まります。この病気の特徴は、酵素が「働かなくなる」のではなく、光の信号をリセットする酵素が働きすぎてしまうことにあります。この記事では、CORD6が起こるしくみ、症状と経過、検査と診断、同じ遺伝子で起こるほかの病気との違い、治療研究の現状、そして親から子への遺伝について、臨床遺伝専門医の立場から順に解説します。
Q. 錐体杆体ジストロフィー6型(CORD6)とは、どんな病気ですか?
A. GUCY2D遺伝子の片方に起きた特定のミスセンス変異によって、網膜の光の信号を調節する酵素RetGC1が暗い所でも働きすぎ、視細胞が少しずつ失われていく常染色体顕性(優性)遺伝の病気です。錐体の障害が先に現れるため、小児期からまぶしさ・視力低下・色覚異常が出やすく、年齢とともに中心の見え方が低下し、のちに杆体の障害も加わります。承認された根本治療はまだありませんが、遺伝子編集による治療研究が動物実験で進んでいます。
- ➤原因 → GUCY2D遺伝子(網膜グアニル酸シクラーゼ1=RetGC1をつくる設計図)のヘテロ接合性ミスセンス変異。多くはアルギニン838番(Arg838)の置換
- ➤しくみ → カルシウムによるブレーキが効きにくくなり、cGMPが作られすぎる「機能獲得型」の異常
- ➤症状 → 小児期に始まるまぶしさ・視力低下・色覚異常。両目がほぼ同じように進む
- ➤遺伝 → 常染色体顕性(優性)遺伝。親が患者の場合、子に受け継がれる確率は1人ごとに50%
- ➤治療研究 → 変異した遺伝子を壊して正常な遺伝子を補う「アブレート・アンド・リプレース」がマウスなどで検証中
🧬 錐体杆体ジストロフィー6型(CORD6)の基本情報
| 項目 | 内容 |
|---|---|
| 疾患名 | 錐体杆体ジストロフィー6型(すいたいかんたいジストロフィーろくがた)/Cone-rod dystrophy 6(CORD6) |
| 原因遺伝子 | GUCY2D(17番染色体短腕 17p13.1)。網膜グアニル酸シクラーゼ1(RetGC1)をコードする |
| 遺伝形式 | 常染色体顕性(優性)遺伝。2本ある遺伝子の片方の変化で発症する |
| OMIM表現型番号 | 601777 |
| 頻度 | 錐体杆体ジストロフィー全体でおよそ4万人に1人とされる。CORD6単独の頻度については、現時点で明確なデータが示されていない |
| 主な症状 | 小児期からのまぶしさ(羞明)・視力低下・色覚異常。進行すると中心暗点、のちに夜盲や周辺視野の低下が加わることがある |
| 診断の決め手 | 網膜電図(ERG)で錐体の反応が杆体より強く低下していることと、遺伝学的検査でGUCY2Dの病的バリアント(多くはArg838の置換)を確認すること |
| 鑑別すべき疾患 | ほかの原因遺伝子による錐体杆体ジストロフィー(ABCA4・CRX・GUCA1Aなど)、1色覚(全色盲)、中心性輪紋状脈絡膜ジストロフィー、スターガルト病 |
| 再発率 | 親が患者の場合、子ごとに50%。両親ともに変異がなく新生突然変異で発症した場合、きょうだいの再発率は一般に低い |
| 検査上の注意 | 同じGUCY2Dでも、両アレルの機能喪失ではレーベル先天黒内障1型(LCA1)という別の病気になる。どの位置のどんな変化かで病名と遺伝形式が変わる |
※各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。
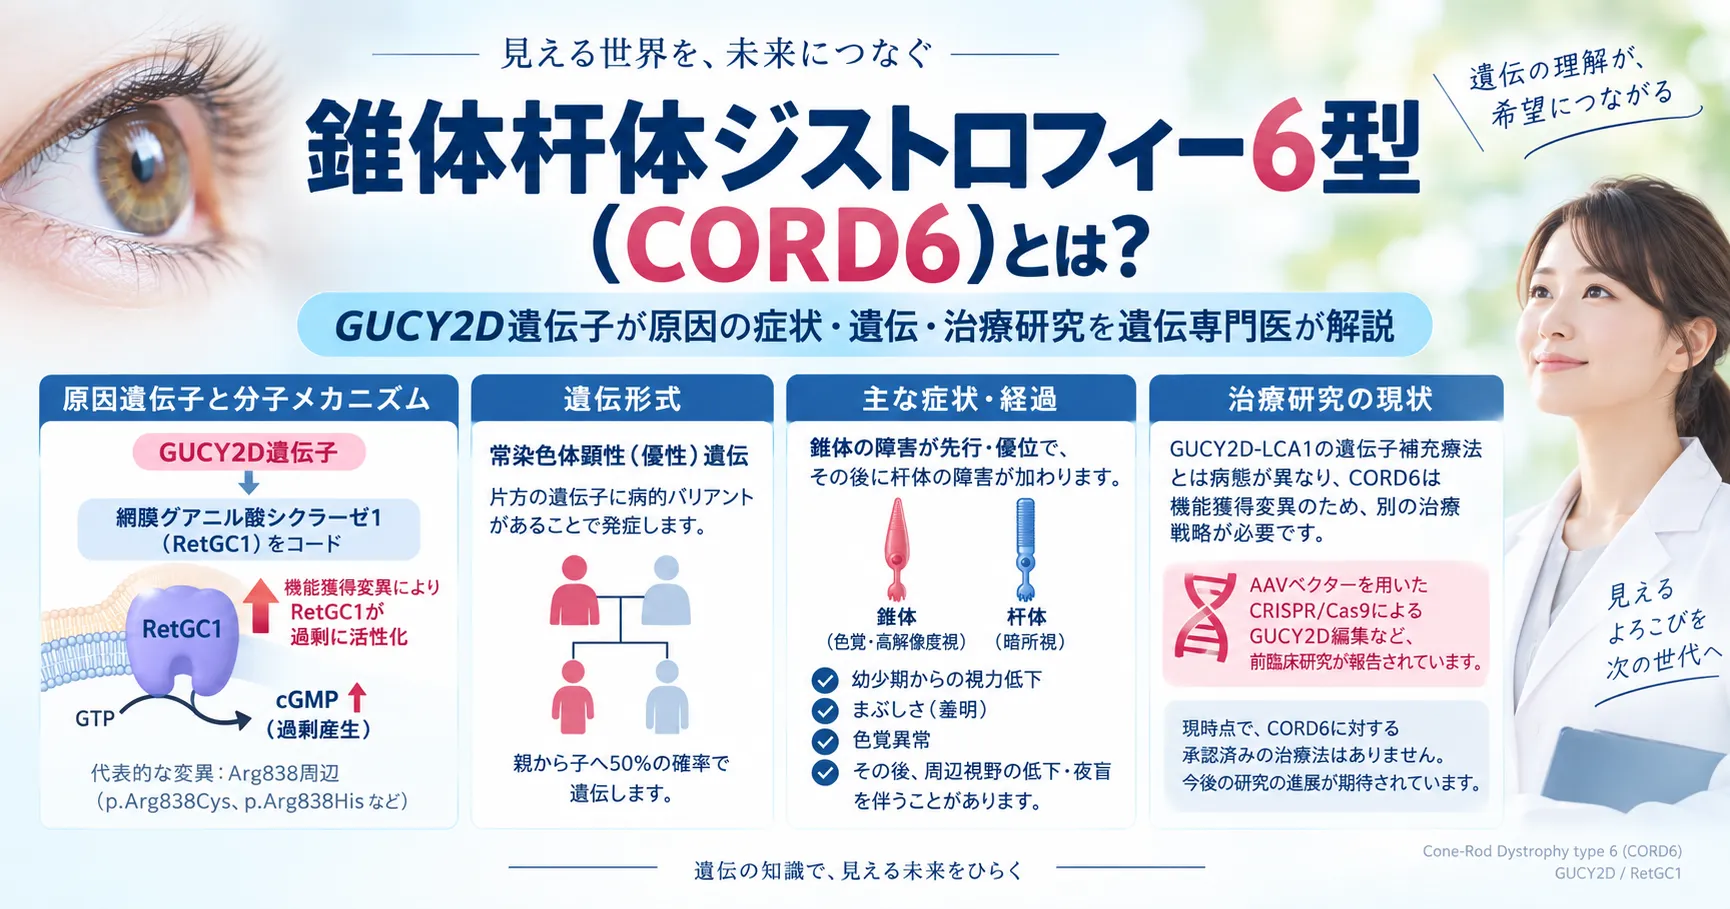
GUCY2D遺伝子の機能獲得型変化で起こるCORD6について、原因、遺伝形式、主な症状、検査、治療研究の全体像を示します。
1. 錐体杆体ジストロフィー6型(CORD6)とは ─ 錐体から先に傷む網膜の病気
目の奥にある網膜には、光を電気の信号に変える視細胞が2種類あります。明るい所で色や細かい形を見分ける錐体細胞と、暗い所でわずかな光をとらえる杆体細胞です。錐体は網膜の中心部である黄斑(おうはん)に集まっていて、文字を読む・人の顔を見分けるといった「見つめる視力」を担っています。杆体は網膜の周辺部に多く、夜道や薄暗い部屋で物の輪郭をつかむ役割をしています。
💡 用語解説:錐体(すいたい)と杆体(かんたい)
錐体と杆体は、どちらも網膜で光を受け取る視細胞です。錐体は赤・緑・青の3種類があり、明るい所で色と細部を見分けます。杆体は光に対する感度が高く、暗い所での見え方を支えます。「ジストロフィー」は、細胞が少しずつ変性して失われていく病気を指す言葉です。錐体杆体ジストロフィーは「錐体が先に、杆体があとから」傷む病気、という意味になります。
錐体杆体ジストロフィー(cone-rod dystrophy:CRD)は、名前のとおり錐体の障害が先に現れ、そのあと杆体にも障害が及んでいく遺伝性網膜疾患の総称です。有病率はおよそ4万人に1人と推定されていて、よく知られる網膜色素変性症の10分の1程度の頻度です[1]。網膜色素変性症は杆体から先に傷むため、夜盲や視野の周辺が狭くなる症状で始まるのが典型ですが、錐体杆体ジストロフィーではその順序が逆になります。そのため、最初に気づかれるのは視力低下・まぶしさ・色の見分けにくさといった中心の見え方の変化です[1]。
錐体杆体ジストロフィーは、原因となる遺伝子によって多くの型に分けられています。その中で6型(CORD6)は、17番染色体の短腕(17p)にあるGUCY2D遺伝子の変化で起こる型です。1998年、英国の大きな家系で17p12〜p13に連鎖していた優性の錐体杆体ジストロフィーについて、網膜特有のグアニル酸シクラーゼ遺伝子(当時の名称はRETGC-1)に変異が見つかり、CORD6の原因遺伝子として確定しました[2]。
その後の研究で、GUCY2Dは常染色体顕性(優性)の進行性錐体変性の主要な原因遺伝子であることが示されています[3]。つまりCORD6は、錐体杆体ジストロフィーの中でも、優性遺伝の型を考えるときにまず候補に挙がる病型の一つです。親から子へ伝わる常染色体顕性遺伝の形をとるため、家族の中に同じ症状の人が複数いることがあります。ただし、家族歴がなく本人だけに起きることもあり、この点は第8章で詳しく扱います。
CORD6を理解するうえで大切なのは、この病気が網膜全体の遺伝性疾患の中でどこに位置するかを知っておくことです。遺伝性の網膜の病気は、原因遺伝子が数百に及ぶ大きなグループで、症状の出方もさまざまです。CORD6はその中の「錐体優位に進む型」の一つであり、しかも同じGUCY2D遺伝子の変化が別の病気(レーバー先天黒内障1型など)も起こすという、少し複雑な背景を持っています。こうした全体像は遺伝性網膜ジストロフィの記事でも整理しています。
2. 原因遺伝子GUCY2DとRetGC1 ─ 光の信号を「元に戻す」酵素
GUCY2D遺伝子は、網膜グアニル酸シクラーゼ1(RetGC1、GC-Eとも呼ばれます)というタンパク質の設計図です。RetGC1は視細胞の外節(がいせつ)と呼ばれる、光を受け取る円板が積み重なった部分に存在し、GTPという材料からcGMP(サイクリックGMP)という小さな信号分子を作ります[4]。RetGC1は同じタンパク質どうしが2つ組み合わさった二量体(ダイマー)として働きます[4]。グアニル酸シクラーゼという酵素のグループについては、Guanylate cyclasesの用語ページでも紹介しています。
💡 用語解説:cGMPとCNGチャネル
cGMPは、細胞の中で信号を伝える「セカンドメッセンジャー」と呼ばれる分子の一つです。視細胞の膜には、cGMPが結合しているあいだだけ開く環状ヌクレオチド作動性(CNG)チャネルという通り道があり、ナトリウムやカルシウムが出入りします。cGMPの量が、このチャネルの開き具合を通じて視細胞の電気的な状態を決めています。
暗い所と明るい所で入れ替わる「cGMPの量」
視細胞が光を感じるしくみ(光伝達)は、cGMPの量の上げ下げで動いています。暗い所では、RetGC1が作るcGMPが多い状態に保たれ、CNGチャネルが開いてナトリウムやカルシウムが視細胞の中に流れ込み続けます。この流れは「暗電流」と呼ばれます。光が当たると、視物質が活性化され、その信号を受けてホスホジエステラーゼ(PDE6)という酵素がcGMPを急速に分解します。cGMPが減るとCNGチャネルが閉じ、流れ込みが止まります。この変化が、光を受けたという電気信号として脳へ伝わっていきます。
光の信号が伝わったあとは、次の光に備えて視細胞を元の状態に戻す必要があります。ここで主役になるのがRetGC1です。チャネルが閉じると細胞内のカルシウム濃度が下がり、それを感知したGCAP(グアニル酸シクラーゼ活性化タンパク質)がRetGC1を活性化して、cGMPを作り直します[5]。逆に暗い所でカルシウム濃度が高くなると、GCAPはRetGC1にブレーキをかけ、cGMPが作られすぎないように調節します。このように、カルシウムがRetGC1の働きを抑える向きに働く仕組みは負のフィードバックと呼ばれ、RetGC1はこのフィードバックのもとでcGMPを作っています[4]。
💡 用語解説:GCAP(ジーキャップ)
GCAPは、カルシウムを感知するセンサータンパク質です。カルシウムが少ないときはRetGC1のアクセルを踏み、カルシウムが多いときはブレーキをかけます。ヒトの網膜ではGCAP1とGCAP2が知られています。GCAP1をつくるGUCA1A遺伝子の変化でも、優性の錐体・錐体杆体ジストロフィーが起こることがあります。
RetGC1は、細胞膜を1回貫く構造をしたタンパク質で、膜の内側に、キナーゼに似た調節部分、2つのRetGC1をつなぐ二量体化ドメイン、そしてcGMPを実際に作る触媒ドメインが並んでいます。二量体化ドメインは、らせん状の構造がより合わさったコイルドコイルに近い形をとると考えられていて[6]、ここがGCAPからの調節信号を触媒部分へ伝える要の位置にあたります。次の章で説明するように、CORD6を起こす変異の多くはまさにこの部分に集まっています。
3. なぜ病気になるのか ─ 機能獲得型変異とカルシウム制御の破綻
CORD6を起こす変化の多くは、RetGC1の二量体化ドメインにある838番目のアミノ酸・アルギニン(Arg838)が別のアミノ酸に置き換わるミスセンス変異です[4]。報告のある患者さんを集めた解析では、最も多いのはp.Arg838Cys(R838C)とp.Arg838His(R838H)でした[7]。初期の研究でも、英国・フランス・スイス・ノルウェーの家系で見つかった変異は、いずれもコドン837〜839という隣り合った位置に集中していました[8]。日本人の患者さんでもR838HとR838Cが報告されています[9]。
このように同じ場所に変異が繰り返し見つかる部位は、変異のホットスポットと呼ばれます。スペインの家系を調べた研究では、コドン838でそれまで報告のなかったR838Pという新しい変異も見つかり、この位置がホットスポットであることが改めて示されました[10]。この領域の塩基配列には、シトシン(C)のすぐ後ろにグアニン(G)が並ぶCpG部位が含まれています[10]。CpG部位はゲノム全体で見ても塩基の置き換わりが起こりやすい場所として知られていて、Arg838に変異が集中する背景の一つと考えられます。
「働かない」のではなく「ブレーキが効かない」
遺伝子の変化というと、タンパク質が働かなくなる状態(機能喪失型変異)を思い浮かべる方が多いと思います。ところがCORD6では逆のことが起きています。R838Cを持つRetGC1を細胞で作らせた実験では、変異型は正常型よりも高いカルシウム濃度でもGCAP1によって刺激され続けることがわかりました[6]。本来ならブレーキがかかるはずの暗い所の環境でも、アクセルが踏まれたままになる状態です。研究者たちは、この性質が正常型に対して優性にふるまい、暗順応した視細胞でcGMPを作りすぎることが錐体杆体の変性の原因になると考えました[6]。こうした変化は機能獲得型変異に分類されます。
💡 用語解説:機能獲得型変異
遺伝子の変化によって、タンパク質が本来とは違う働きを「新たに得てしまう」タイプの変異です。働きが強くなりすぎる、調節を受けなくなる、といった形をとります。機能獲得型の変異は、正常なコピーがもう1本あっても症状が出るため、常染色体顕性(優性)遺伝の病気の原因になりやすいという特徴があります。
では、患者さんの細胞では何が起きているのでしょうか。CORD6の患者さんは変異型と正常型のGUCY2Dを1本ずつ持っているため、視細胞の中では「変異型どうし」「正常型どうし」だけでなく、「変異型と正常型」が組み合わさった二量体もできると考えられます。この混ざり合った二量体を詳しく調べた研究では、R838Sを1つ含むだけで、二量体全体のカルシウム感受性が変異型の性質に強く引っ張られることが示されました。GCAPで活性化されたRetGC1を減速させるのに、正常型の6倍高いカルシウム濃度が必要だったのです[4]。正常なコピーが1本あっても病気を防げない理由が、分子のレベルで説明された形です。
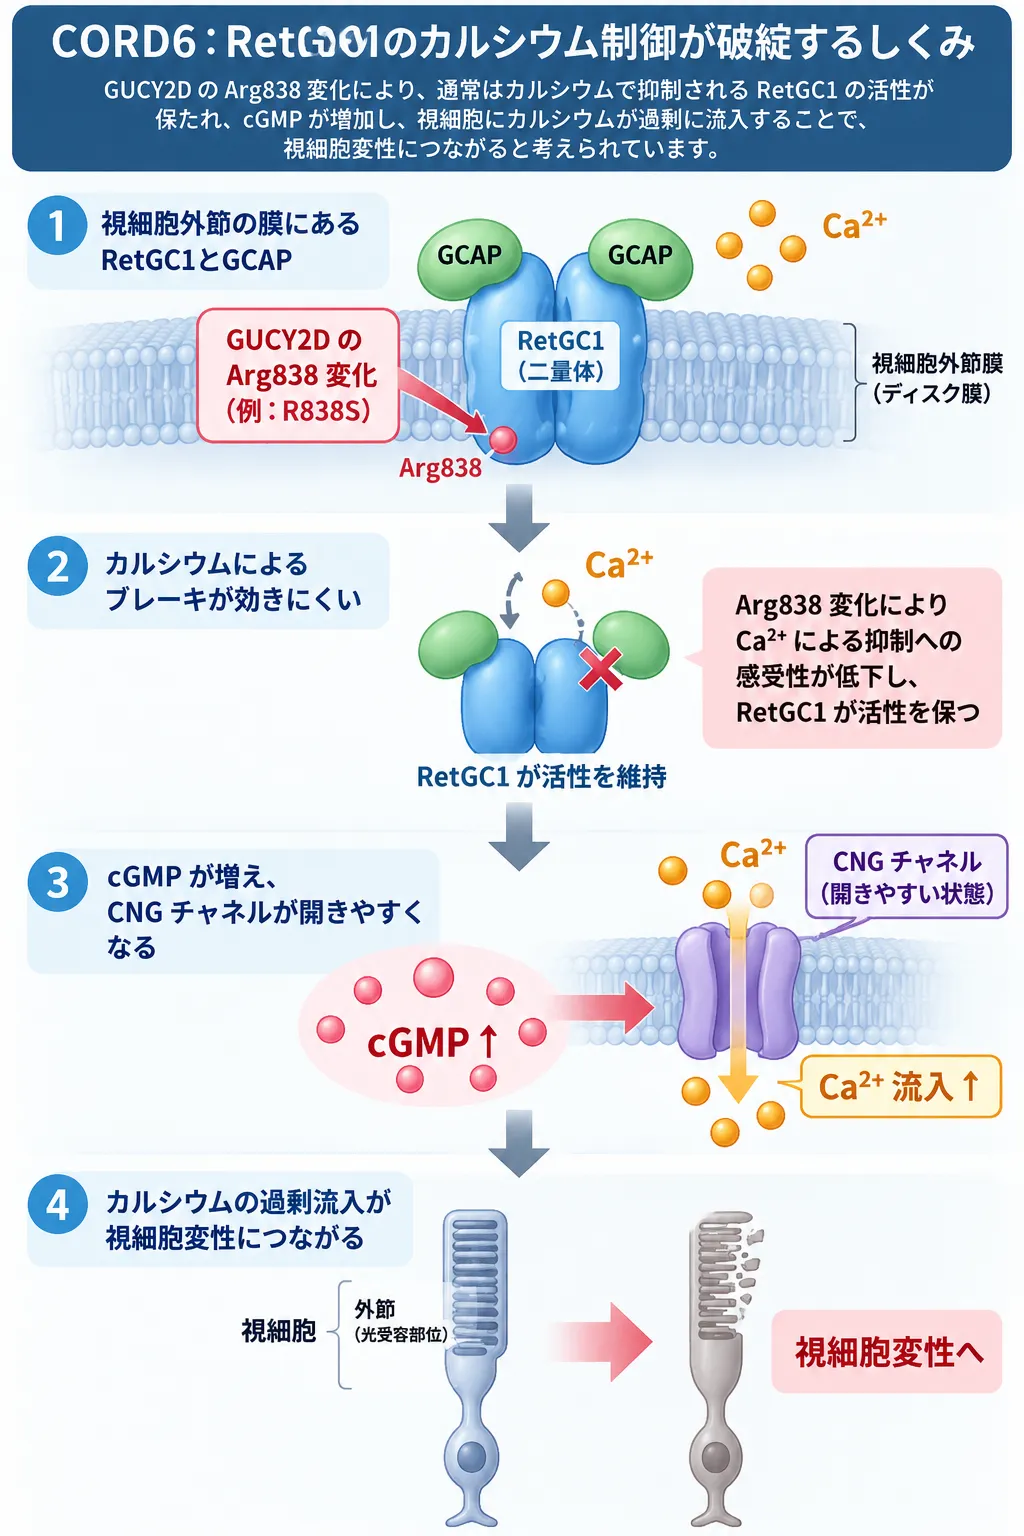
錐体杆体ジストロフィー6型(CORD6)では、GUCY2DのArg838周辺の変化によってRetGC1がカルシウムによる抑制を受けにくくなります。その結果、cGMPが増加してCNGチャネルが開きやすくなり、Ca²⁺流入の増加を伴う異常な光伝達が視細胞変性につながると考えられています。
マウスで確かめられた「光伝達疾患」
この仮説は、ヒトのR838S型RetGC1を持たせたマウスで確かめられています。このマウスでは、生後3〜4週の時点で杆体の外節が短くなり始め、しかも外節が短いにもかかわらず、暗電流は正常のマウスの1.5〜2.2倍に増えていました[5]。暗い所でcGMPが多すぎ、CNGチャネルが開きすぎていることを示す結果です。
さらに重要なのは、GCAP1とGCAP2の両方を持たない(つまりカルシウムによる調節が働かない)マウスにR838S型を持たせると、生後3か月以降に起こるはずの視細胞の変性が起こらなかった点です[5]。この結果から研究者たちは、CORD6は視細胞のcGMPとカルシウムが過剰になる「光伝達疾患(phototransduction disease)」であると結論づけました[5]。カルシウムが細胞の中に入りすぎた状態が続くと、細胞が自ら壊れるアポトーシスや、カルシウムで働くタンパク質分解酵素カルパインの活性化など、細胞死につながる経路が動き出すことが一般に知られています。CORD6でどの経路が中心になっているかは、今後の研究課題です。
💡 CORD6の病態を一言でいうと
CORD6は「酵素が壊れて足りなくなる病気」ではなく、光の信号をリセットする酵素のブレーキが効かなくなり、暗い所でも働きすぎてしまう病気です。この性質の違いが、同じGUCY2D遺伝子で起こるレーバー先天黒内障1型(LCA1)との違いや、治療法の考え方の違いにそのままつながっています。
🩺 院長コラム【「遺伝子に変化がある」だけでは、病気の姿は決まらない】
GUCY2Dという1つの遺伝子で、働きを失えば生まれつき重い視覚障害を起こすLCA1になり、働きすぎればCORD6になる。この対比は、遺伝子検査の結果を読むときの基本を教えてくれます。同じ遺伝子に変化が見つかっても、その変化がタンパク質の働きを弱めるのか、強めるのか、あるいは調節の仕方を変えるのかによって、病名も遺伝形式も治療の考え方も変わります。
これは網膜の病気に限った話ではありません。遺伝学的検査では、遺伝子の名前だけでなく、変化の種類と位置、それがタンパク質の機能にどのような影響を与えるかまで確認して結果を解釈することが重要です。
4. 症状と経過 ─ 小児期に始まり、両目がそろって進む
CORD6を含むGUCY2D関連の優性錐体・錐体杆体ジストロフィーについて、欧州の3つの大学病院の患者さん25人と、過去に報告された148人のデータをまとめた研究があります。この解析では、最初の症状が出た年齢の中央値は7歳(四分位範囲5〜19歳、78人のデータ)で、主な初発症状は視力低下・まぶしさ・色覚の異常でした[7]。一方で、同じ研究の25人に限ってみると、症状が出た年齢は生後数週から54歳まで幅があり[7]、成人になってから気づかれる方もいます。
最初に現れやすい3つの症状
1つめは視力低下です。黄斑の錐体が先に傷むため、黒板や本の文字が読みにくい、人の顔が見分けにくいといった、細かいものを見る力の低下として現れます。2つめはまぶしさ(羞明)です。明るい屋外や照明の強い部屋で、強い不快感を覚えたり目を細めたりします。3つめは色覚の異常で、似た色の区別がしにくくなります。GUCY2D関連の網膜ジストロフィーを詳しく解析した別の研究では、錐体杆体ジストロフィーの患者さんのうち、情報がそろっていた人の88%にまぶしさ、87%に色覚の異常が報告されていました。一方で、眼振(目が小刻みに揺れる症状)は17%、夜盲は10%と少数でした[11]。
CORD6が初めて見つかった英国の4世代の家系では、7歳より前に中心視力の低下が現れ、30歳代までに周辺の視野も欠けていったと記録されています[12]。錐体から始まった障害が、年月をかけて杆体にも広がっていく経過をよく表しています。
進み方の特徴 ─ ゆっくり、そして左右がほぼ同じ
先の欧州の研究では、年齢と視力の関係をまとめて分析したところ、10年あたりlogMAR値で0.17ずつ視力が低下していく傾向が示されました[7]。logMARは視力を数値化した尺度で、0.1増えるごとに視力表の1段下がるくらいの変化にあたります。また、左右の目の視力の相関はスピアマンの順位相関係数で0.85、中心窩(ちゅうしんか)の網膜の厚さでは0.96と、両目がほぼ同じように進むことがわかりました[7]。そして多くの患者さんが成人期に重い視力障害に至っていたことから、著者らは、視細胞がまだ残っている時期が治療介入の機会(window of opportunity)になりうると指摘しています[7]。
別の2施設の自然歴研究では、16人の患者さんを経時的に追ったところ、視力はlogMARで年あたり約0.019ずつ低下し、黄斑中心部の網膜の厚さは年に約1.4μm薄くなり、光干渉断層計(OCT)で見える視細胞の層(エリプソイドゾーン)の途切れは年に約42μmずつ広がっていました[13]。こうした構造の変化を測れる指標は、将来の治療研究で効果を判定するための物差しとしても注目されています。
💡 用語解説:logMAR(ログマー)視力
日本で使われる小数視力(1.0、0.5など)を、計算しやすい対数の値に置き換えた視力の表し方です。小数視力1.0がlogMAR 0.0、0.1がlogMAR 1.0にあたり、数値が大きいほど見えにくいことを意味します。研究で視力の変化をまとめて扱うときに使われます。
ここで挙げた数字は、あくまで多くの患者さんをまとめた平均的な傾向です。同じ変異を持つ家族の中でも、症状が出る年齢や進み方には差があります。スペインのR838P変異の家系では、年長の世代ほど症状が重く、家系内でも表現型に幅があったと報告されています[10]。こうした個人差は表現型の多様性(可変的表現度)と呼ばれ、ある人の経過から家族の経過を決めつけることはできません。
5. 検査と診断 ─ 網膜の働き・形・遺伝子の3方向から確かめる
CORD6の診断は、眼科で行う網膜の「働き」と「形」の検査で錐体杆体ジストロフィーであることを確かめ、そのうえで遺伝学的検査で原因遺伝子を特定する、という流れで進みます。見え方の症状だけでは、ほかの多くの網膜の病気と区別できないためです。
網膜電図(ERG) ─ 錐体と杆体の働きを分けて測る
網膜電図(もうまくでんず:ERG)は、光を当てたときに網膜全体から出る電気的な反応を記録する検査です。明るい条件(明順応)では主に錐体の反応を、暗い所に目を慣らした条件(暗順応)では主に杆体の反応を調べられます。錐体杆体ジストロフィーでは、杆体よりも錐体の反応が強く低下していることが特徴で、早い段階では30Hzフリッカー応答の反応時間の遅れが、振幅の低下に先立って見られることがあります[1]。網膜色素変性症では杆体の反応が先に落ちるため、ERGはこの2つの病気を区別するうえでも役立ちます。
OCTと眼底自発蛍光 ─ 網膜の層と細胞の状態を見る
光干渉断層計(OCT)は、網膜の断面を細かく画像にする検査です。CORD6では、黄斑部で視細胞の層を示す線(エリプソイドゾーン)が途切れたり、網膜の外側の層が薄くなったりする変化が見られ、その範囲は年とともに広がっていきます[13]。眼底自発蛍光(FAF)は、網膜色素上皮にたまった物質が発する弱い光をとらえる検査で、欧州の研究では調べた20人中19人に異常があり、黄斑の中心に明るい部分と暗い部分が混在するパターンが多く見られました[7]。
遺伝学的検査 ─ 原因遺伝子を特定する
錐体杆体ジストロフィーの原因遺伝子は数十に及ぶため、1つずつ調べるのではなく、次世代シークエンサー(NGS)で関連する遺伝子をまとめて解析する遺伝子パネル検査が一般的です。GUCY2Dは優性の進行性錐体変性の主要な原因遺伝子とされていて[3]、錐体杆体ジストロフィーのパネルには通常含まれています。ミネルバクリニックの錐体杆体ジストロフィー遺伝子パネル検査(29遺伝子)や、より広く網膜の病気を調べる網膜症・視神経萎縮遺伝子パネル検査(278遺伝子)にもGUCY2Dが入っています。
結果の解釈では、見つかった変化が「どの位置の、どんな置き換わりか」がとくに大切です。Arg838の置換は日本人を含む多くの集団で繰り返し報告されている変化で[9]、見つかればCORD6を強く示唆します。一方で、家族に同じ病気の人がいない場合でも、本人に新しく生じた変化(新生突然変異)によるGUCY2D関連の優性錐体ジストロフィーが報告されています[14]。家族歴がないことは、優性遺伝の病気を否定する理由にはなりません。遺伝学的検査の種類や結果の見方は、遺伝子検査(遺伝学的検査)とはの記事でも解説しています。
💡 用語解説:遺伝子パネル検査
ある病気に関係することがわかっている複数の遺伝子を、一度にまとめて調べる検査です。錐体杆体ジストロフィーのように原因遺伝子が多い病気では、症状だけで原因を1つに絞り込むことが難しいため、パネル検査が使われます。見つかった変化が病気の原因かどうかは、変化の種類・位置・過去の報告・家族の情報などを合わせて判断します。
6. 同じ遺伝子から別の病気 ─ LCA1・CACDとの違いと鑑別
GUCY2D遺伝子の変化は、CORD6だけでなく性質の違う複数の網膜の病気を起こします。このように、同じ遺伝子の異なる変化が別々の病気を起こすことをアレリック疾患といいます。どの病気になるかは、変化がタンパク質のどこにあり、働きをどう変えるかで決まります。このような関係は遺伝子型-表現型相関と呼ばれます。
| 病名 | 遺伝形式 | 変化の性質 | 主な特徴 |
|---|---|---|---|
| レーバー先天黒内障1型(LCA1) | 常染色体潜性(劣性) | 両アレルの機能喪失 | 生後早期からの重い視覚障害・眼振。網膜の構造は比較的保たれることが多い |
| 錐体杆体ジストロフィー6型(CORD6) | 常染色体顕性(優性) | 二量体化ドメインの機能獲得型ミスセンス変異(主にArg838) | 小児期からのまぶしさ・視力低下・色覚異常。視細胞が進行性に失われる |
| 中心性輪紋状脈絡膜ジストロフィー(CACD) | 常染色体顕性(優性) | 触媒ドメインのミスセンス変異(V933A) | 黄斑に境界のはっきりした萎縮。GUCY2Dでの報告はまれ |
レーバー先天黒内障1型(LCA1)との違い
レーバー先天黒内障1型(LCA1)は、GUCY2Dの2本のアレルの両方に働きを失う変化がある場合に起こる、常染色体潜性(劣性)遺伝の病気です。2本とも同じ変化の場合も、それぞれ異なる変化を持つ複合ヘテロ接合の場合もあります。RetGC1がcGMPをほとんど作れないため、光の信号を立て直せず、生まれて間もない時期から重い視覚障害が現れます。前述の二量体の研究は、R838Sによるカルシウム感受性の変化が優性のCORD6を、働きの喪失が劣性のLCA1を、それぞれ説明できることを示しています[4]。
両者の違いは、治療の考え方にも直結します。LCA1では「足りないものを補う」遺伝子補充療法の臨床試験が進んでいますが、CORD6では「働きすぎる変異型を取り除く」必要があるため、同じ方法をそのまま使うことはできません。詳しくは第7章で説明します。
中心性輪紋状脈絡膜ジストロフィー(CACD)との関係
中心性輪紋状脈絡膜ジストロフィー(ちゅうしんせいりんもんじょうみゃくらくまくジストロフィー:CACD)は、黄斑部の網膜色素上皮と脈絡膜毛細血管板が、境界のはっきりした円形に萎縮していく病気です。原因として多いのはPRPH2遺伝子ですが、北アイルランドの大きな家系では、17p13に連鎖するCACDの原因としてGUCY2Dの触媒ドメインにあるV933Aという変化が見つかり、GUCY2DがCACDを起こした最初の報告になりました[15]。CORD6とは変化の位置も病気の見え方も異なるため、遺伝学的検査でGUCY2Dの変化が見つかったときは、その位置まで確認して病型を判断します。
ほかに区別が必要な病気
錐体杆体ジストロフィーは、GUCY2D以外にも多くの遺伝子で起こります。劣性遺伝の型では錐体杆体ジストロフィー3型(CORD3)の原因となるABCA4遺伝子が代表的で、優性遺伝の型ではGUCY2Dのほか、視細胞の発生にかかわる転写因子をつくるCRX遺伝子や、GCAP1をつくるGUCA1A遺伝子などが知られています。症状が似ていても遺伝形式が違えば家族への影響も変わるため、原因遺伝子の特定には臨床上の意味があります。
また、生まれつき錐体が働かない1色覚(全色盲)も、強いまぶしさと視力低下という点でCORD6と似ています。1色覚は乳児期から症状があり、多くは進行しないのに対し、CORD6は小児期以降に症状が現れて年月とともに進むことが区別の手がかりになります。いずれの病気も、ERGとOCTの所見に遺伝学的検査を組み合わせて最終的に診断します。
7. 治療の現状と研究 ─ 「補う」ではなく「取り除いて補う」
CORD6の進行を止めたり視力を回復させたりする承認済みの治療法は、現時点ではありません。2023年に発表された治療研究の論文でも、この病気にはまだ治療法がないことが前提として述べられています[16]。現在の対応の中心は、まぶしさを和らげる遮光眼鏡、拡大鏡や拡大読書器などの補助具を使ったロービジョンケア、学校や職場での見え方に合わせた環境の調整です。定期的な眼科での評価は、進み方を把握し、生活の工夫を見直すうえで役立ちます。
遺伝子治療の先行例 ─ 網膜は治療を届けやすい臓器
網膜の病気は、遺伝子治療の研究が早くから進んできた分野です。目は体のほかの部分から比較的独立していて、少ない量の治療薬を目的の細胞の近くに直接届けられるためです。遺伝性網膜疾患に対する最初の遺伝子治療薬として、RPE65遺伝子の両アレルに変化がある方を対象としたボレチジーン ネパルボベクが実用化されています[17]。治療用の遺伝子の運び役には、病気を起こさないウイルスを改変したAAVベクターが使われています。
💡 用語解説:AAVベクターと網膜下注射
AAV(アデノ随伴ウイルス)ベクターは、病原性のないウイルスの殻に治療用の遺伝子を詰めた「運び役」です。網膜の治療では、手術で硝子体を取り除いたあと、網膜の下に細い針で薬液を注入する「網膜下注射」という方法がよく使われます。視細胞のすぐそばに届けられるため、少ない量で効率よく遺伝子を導入できます。
同じGUCY2D遺伝子が原因のLCA1では、正常なGUCY2Dの設計図をAAV5ベクターで視細胞に届けるATSN-101の第1/2相試験が行われました。15人の患者さんが片目に網膜下注射を受け、成人で3段階の用量を順に上げていく部分と、最高用量で成人と小児を追加した部分からなる試験で、主な評価項目は安全性でした[17]。この試験では、安全性とともに、光に対する感度など視機能の改善を示す予備的な結果が報告されています[17]。
なぜCORD6には同じ方法が使えないのか
LCA1は「働くRetGC1が足りない」病気なので、正常な遺伝子を補えば理屈の上では足ります。ところがCORD6では、変異型のRetGC1が働きすぎていることが問題です。正常な遺伝子を追加しても、変異型が残っているかぎりcGMPの作りすぎは止まりません。さらに第3章で見たように、変異型と正常型からなるヘテロ二量体でもカルシウムによる抑制が効きにくくなります[4]。こうした理由から、CORD6の研究者たちは、機能獲得型の変異アレルを取り除く必要があるため従来の遺伝子補充だけでは治療として不十分だと述べています[16]。
アブレート・アンド・リプレース(壊して、置き換える)
そこで開発されているのが、ゲノム編集を使う「アブレート・アンド・リプレース(ablate and replace)」という方法です。2種類のAAVベクターを同時に届け、1つめでCRISPR-Cas9を使ってGUCY2Dのはじめの部分を切断し、変異型と正常型の両方の働きを止めます(アブレート)。2つめで、CRISPR-Cas9に切られないように塩基配列を少し変えた正常なGUCY2Dの設計図を補います(リプレース)[16]。変異型だけを狙い撃ちするのではなく、いったん両方を止めてから正常型を入れ直すため、Arg838のどの置換にも同じ仕組みで対応できる点が特徴です。
2023年に報告された研究では、まずR838S型を組み込んだマウスで変異型の除去に治療効果があることを確かめました。さらに、患者さんと同じように変異型と正常型を1本ずつ持つ新しいノックインマウスを作り、このマウスでも視細胞の構造と機能が少しずつ失われていくことを示したうえで、アブレート・アンド・リプレースが治療効果を示すことを報告しています[16]。
霊長類でも検証が進んでいます。2019年の研究では、AAVで届けたCRISPR-Cas9によって、マウスとマカクザルの視細胞でGUCY2Dを狙いどおりに編集し、RetGC1の発現を止められることが示されました。マカクザルでは、Cas9に対する免疫反応がもともと存在する場合や注射後に生じた場合でも、目の炎症は起こらず、編集も妨げられなかったと報告されています[18]。同じ研究グループは、患者さんの多くがArg838という1か所に変異を持つことから、変異型だけを選んで切る「アレル特異的」な方法も目指すべき目標だと述べています[18]。
ただし、これらはすべて動物実験の段階です。これまでの研究を系統的にまとめた報告では、編集効率はマウスで約8〜45%、マカクザルで約13%とされ、アブレート・アンド・リプレースによって視細胞の層の厚さが最長24週間保たれた一方、安全性のデータはまだ限られていると指摘されています[19]。ヒトでの臨床試験に進むには、長期の安全性や、狙った場所以外を編集してしまうリスクの評価が必要です。
8. 遺伝のしくみと家族への影響
CORD6を起こす変化は、細胞の中に2本あるGUCY2D遺伝子のうち1本だけにあれば病気が起こります[20]。これが常染色体顕性(優性)遺伝です。患者さんが子どもをもつとき、子どもは親から2本のうちどちらか1本を受け継ぐため、変化のある方を受け継ぐ確率は子ども1人ごとに50%です。GUCY2Dは性染色体ではなく17番染色体にあるので、男女で確率に差はありません。また、2人目の子どもの確率は1人目の結果に左右されず、毎回50%です。遺伝の型の全体像は遺伝形式とはの記事で解説しています。
💡 用語解説:常染色体顕性(優性)遺伝
「顕性(優性)」は、2本ある遺伝子のうち1本の変化で性質が現れることを指し、症状の重さや「優れている」ことを意味する言葉ではありません。日本の学会では、誤解を避けるため「優性」「劣性」に代えて「顕性」「潜性」を使うことが推奨されています。
家族に同じ病気の人がいない場合
両親に症状がなく、本人だけがCORD6と診断されることもあります。この場合、本人の代で新しく変化が生じた新生突然変異の可能性があり、GUCY2D関連の優性錐体ジストロフィーでも実際に報告があります[14]。新生突然変異であれば、きょうだいが同じ病気になる確率は一般に低いと考えられます。ただし、親の症状が軽くて気づかれていない場合や、親の卵子・精子のもとになる細胞の一部だけに変化がある場合もあるため、両親の遺伝学的検査や眼科的な評価を組み合わせて判断します。一方、本人の子どもへの確率は、新生突然変異であっても50%です。
子どもの検査をどう考えるか
CORD6は小児期に症状が出ることの多い病気です。親がCORD6と診断されている場合、子どもの見え方の変化に早く気づけるよう、眼科での定期的な評価が検討されます。症状が出る前の子どもに遺伝学的検査を行うかどうかは、その結果が子どもの医療に役立つかどうか、そして子ども自身の知る権利・知らないでいる権利をどう守るかを合わせて考える必要があります。考え方の枠組みは未成年者の遺伝学的検査に関するガイドラインの記事で紹介しています。
家族の中で原因の変化がわかっている場合、将来の妊娠に向けて、妊娠中に胎児の変化を調べる出生前診断や、体外受精でできた胚を移植前に調べる着床前遺伝学的検査(PGT-M)という選択肢があります。これらを利用するかどうかは、病気の重さの受け止め方や家族の価値観によって答えが分かれる問題です。どの選択にも医学的な利点と限界があり、事実を整理したうえでご本人とご家族が決めることになります。
🩺 院長コラム【「50%」という数字の受け止め方】
常染色体顕性遺伝の説明では、必ず「子どもに受け継がれる確率は50%」という数字が出てきます。ただ、この数字が意味するのは、子ども1人ごとにコインを投げるような確率であって、「2人のうち1人が必ずそうなる」ということではありません。また、同じ変化を受け継いでも、症状の出る年齢や進み方には個人差があります。数字だけが一人歩きしないよう、その意味と限界をあわせて説明することが大切だと考えています。
もう一つ大切なのは、CORD6が今まさに治療研究の進んでいる病気だという点です。原因の変化が特定されていることは、将来、臨床試験の情報に接したときに対象となるかどうかを判断する材料にもなります。検査を受けることの意味は、診断名がつくことだけでなく、その先の選択肢を正確に知るための土台を持つことにもあると考えています。
遺伝学的検査の結果が家族にどのような意味を持つのか、検査の前後で何を確認しておくとよいのかについては、臨床遺伝専門医が遺伝カウンセリングの中で説明します。ミネルバクリニックでは、原因遺伝子の検査を受ける方に対して、検査でわかることとわからないこと、結果が本人と家族にとって持つ意味、その後の選択肢を、検査の前後で臨床遺伝専門医が説明しています。
9. よくある誤解
誤解①「家族に誰もいないから遺伝ではない」
CORD6は常染色体顕性遺伝の病気ですが、本人の代で新しく変化が生じる新生突然変異で起こることもあります。家族歴がないことは、遺伝性の病気を否定する理由になりません。
誤解②「同じGUCY2Dなら同じ病気」
GUCY2Dの変化は、働きを失えば劣性のLCA1、働きすぎれば優性のCORD6、触媒部分の特定の変化ではCACDと、別々の病気を起こします。遺伝子の名前だけでなく、変化の位置と性質まで確認することが必要です。
誤解③「正常な遺伝子を足せば治る」
LCA1のように働きが足りない病気とは違い、CORD6では変異型が働きすぎています。正常な遺伝子を足すだけでは足りず、変異型を取り除いてから補う方法が研究されています。
誤解④「親が患者なら子どもは必ず発症する」
子どもが変化を受け継ぐ確率は1人ごとに50%です。受け継がなかった子どもは発症せず、その子どもから次の世代に伝わることもありません。
まとめ ─ CORD6の病態・診断・遺伝・治療研究
錐体杆体ジストロフィー6型(CORD6)は、GUCY2D遺伝子の片方に起きた変化、とくにArg838の置換によって、網膜の光の信号をリセットする酵素RetGC1がカルシウムのブレーキを受けにくくなり、暗い所でもcGMPを作りすぎてしまう病気です[5]。この「光伝達の過剰」が、錐体を中心とした視細胞を少しずつ失わせていきます。症状は小児期のまぶしさ・視力低下・色覚異常で始まることが多く、両目がそろって、年単位でゆっくり進みます[7]。
診断には、ERGやOCTで錐体優位の障害を確かめることと、遺伝学的検査でGUCY2Dの変化を特定することの両方が必要です。同じGUCY2Dでも、働きを失う変化はLCA1、触媒部分の特定の変化はCACDを起こすため、変化の位置と性質まで確認して初めて病型が決まります。治療は現在、補助具や遮光によるケアが中心ですが、変異型を取り除いて正常型を補うゲノム編集の研究が動物実験で進んでいます[16]。常染色体顕性遺伝であることから、ご本人の診断は家族の健康や将来の妊娠についての情報にもつながります。原因の変化を正確に知ることが、医療上の判断や家族の選択の土台になります。
よくある質問(FAQ)
Q1. 錐体杆体ジストロフィー6型(CORD6)とはどんな病気ですか?
GUCY2D遺伝子の片方に起きた特定の変化によって、網膜で光の信号を元に戻す酵素RetGC1が働きすぎ、視細胞が少しずつ失われていく遺伝性の網膜の病気です。色や細かい形を見分ける錐体細胞が先に傷むため、小児期からまぶしさ・視力低下・色覚異常が現れやすく、進行すると暗い所での見え方や周辺の視野にも影響が出ることがあります。
Q2. CORD6は子どもに遺伝しますか?
常染色体顕性(優性)遺伝のため、親がCORD6の場合、子どもが原因の変化を受け継ぐ確率は子ども1人ごとに50%です。男女で差はありません。変化を受け継がなかった子どもは発症せず、その子どもから次の世代に伝わることもありません。家族歴がなく新生突然変異で発症した方でも、その方の子どもへの確率は50%です。
Q3. 網膜色素変性症とはどう違うのですか?
網膜色素変性症は暗い所で働く杆体細胞が先に傷むため、夜盲や視野の周辺が狭くなる症状で始まるのが典型です。錐体杆体ジストロフィーはその逆で、錐体細胞が先に傷むため、視力低下・まぶしさ・色覚異常といった中心の見え方の変化が先に現れます。網膜電図(ERG)で錐体と杆体のどちらの反応が強く低下しているかを調べることが、区別の手がかりになります。
Q4. CORD6に治療法はありますか?
現時点で、CORD6の進行を止める承認済みの治療法はありません。遮光眼鏡や拡大鏡などの補助具を使ったロービジョンケアが対応の中心です。研究段階では、CRISPR-Cas9で変異型と正常型のGUCY2Dの働きをいったん止め、切られないように改変した正常なGUCY2Dを補う「アブレート・アンド・リプレース」という方法が、マウスやマカクザルで検証されています。
Q5. 同じGUCY2D遺伝子なのに、LCA1とCORD6は何が違うのですか?
LCA1は、GUCY2Dの2本の両方に働きを失う変化がある常染色体潜性(劣性)遺伝の病気で、生後早期から重い視覚障害が現れます。CORD6は、2本のうち1本にある特定の変化によって酵素が働きすぎる常染色体顕性(優性)遺伝の病気です。「働きが足りない」か「働きすぎる」かの違いが、症状の出方、遺伝の形、治療の考え方の違いにつながっています。
Q6. 遺伝子検査では何がわかりますか?
錐体杆体ジストロフィーに関係する複数の遺伝子をまとめて調べることで、原因となる遺伝子と変化の種類を特定できる可能性があります。原因がGUCY2DのArg838の置換などとわかれば、CORD6という病型、遺伝形式、家族への影響を具体的に考えられるようになります。一方で、すべての方で原因が見つかるわけではなく、意味のはっきりしない変化が見つかることもあるため、結果は臨床遺伝専門医が説明します。
🏥 錐体杆体ジストロフィーの遺伝子検査について
錐体杆体ジストロフィーと診断された方、ご家族に同じ診断がある方で、
原因遺伝子の検査や遺伝カウンセリングを検討している方は、
臨床遺伝専門医が在籍するミネルバクリニックへお問い合わせください。
参考文献
- [1] Cone rod dystrophies. [PMC1808442]
- [2] Mutations in the Retinal Guanylate Cyclase (RETGC-1) Gene in Dominant Cone-Rod Dystrophy. [Oxford Academic]
- [3] Mutation analysis identifies GUCY2D as the major gene responsible for autosomal dominant progressive cone degeneration. [PubMed 18487367]
- [4] GUCY2D mutations in retinal guanylyl cyclase 1 provide biochemical reasons for dominant cone–rod dystrophy but not for stationary night blindness. [PMC7939455]
- [5] GUCY2D Cone-Rod Dystrophy-6 Is a “Phototransduction Disease” Triggered by Abnormal Calcium Feedback on Retinal Membrane Guanylyl Cyclase 1. [PubMed 29440533]
- [6] Biochemical analysis of a dimerization domain mutation in RetGC-1 associated with dominant cone-rod dystrophy. [PubMed 10430891]
- [7] GUCY2D-Related Retinal Dystrophy with Autosomal Dominant Inheritance—A Multicenter Case Series and Review of Reported Data. [PMC8872159]
- [8] Clustering and frequency of mutations in the retinal guanylate cyclase (GUCY2D) gene in patients with dominant cone-rod dystrophies. [PMC1734946]
- [9] Autosomal dominant cone-rod dystrophy with R838H and R838C mutations in the GUCY2D gene in Japanese patients. [PubMed 15175914]
- [10] Mutation analysis at codon 838 of the Guanylate Cyclase 2D gene in Spanish families with autosomal dominant cone, cone-rod, and macular dystrophies. [PMC3087450]
- [11] Comprehensive Genotyping and Phenotyping Analysis of GUCY2D-Associated Rod- and Cone-Dominated Dystrophies. [ScienceDirect]
- [12] NM_000180.3(GUCY2D):c.[2511G>C;2512C>A] AND Cone-rod dystrophy 6. [ClinVar RCV000009948]
- [13] A natural history study of autosomal dominant GUCY2D-associated cone–rod dystrophy. [Springer]
- [14] A detailed phenotypic description of autosomal dominant cone dystrophy due to a de novo mutation in the GUCY2D gene. [nature.com]
- [15] A Novel GUCY2D Mutation, V933A, Causes Central Areolar Choroidal Dystrophy. [IOVS(ARVO Journals)]
- [16] Development of an AAV-CRISPR-Cas9-based treatment for dominant cone-rod dystrophy 6. [PubMed 37361352]
- [17] Safety and efficacy of ATSN-101 in patients with Leber congenital amaurosis caused by biallelic mutations in GUCY2D: a phase 1/2, multicentre, open-label, unilateral dose escalation study. [The Lancet]
- [18] Somatic Gene Editing of GUCY2D by AAV-CRISPR/Cas9 Alters Retinal Structure and Function in Mouse and Macaque. [PubMed 30358434]
- [19] Correcting photoreceptor diseases at their source: CRISPR strategies for cone-rod dystrophy and achromatopsia. [PubMed 42264060]
- [20] GUCY2D gene: MedlinePlus Genetics. [MedlinePlus Genetics]






