

目次

錐体杆体ジストロフィー(すいたいかんたいジストロフィー/Cone-Rod Dystrophy:CRD)は、網膜で光を感じる細胞のうち、昼間の視力や色を担う「錐体(すいたい)細胞」が先に傷み、その後に暗い所での視覚を担う「杆体(かんたい)細胞」も失われていく遺伝性の網膜の病気です。よく知られた網膜色素変性症とは障害の順番が逆で、夜盲より先に「眼鏡で矯正しても見えにくい」「まぶしくてつらい」「色の区別がつきにくい」といった症状から始まります。原因となる遺伝子は数十種類にのぼり、常染色体潜性(劣性)・常染色体顕性(優性)・X連鎖のすべての遺伝形式がみられます。この記事では、CRDの仕組みと症状の経過、代表的な原因遺伝子、診断に使う検査、開発中の治療の現状、そして家族計画にかかわる遺伝の考え方までを、遺伝専門医の立場から整理して解説します。
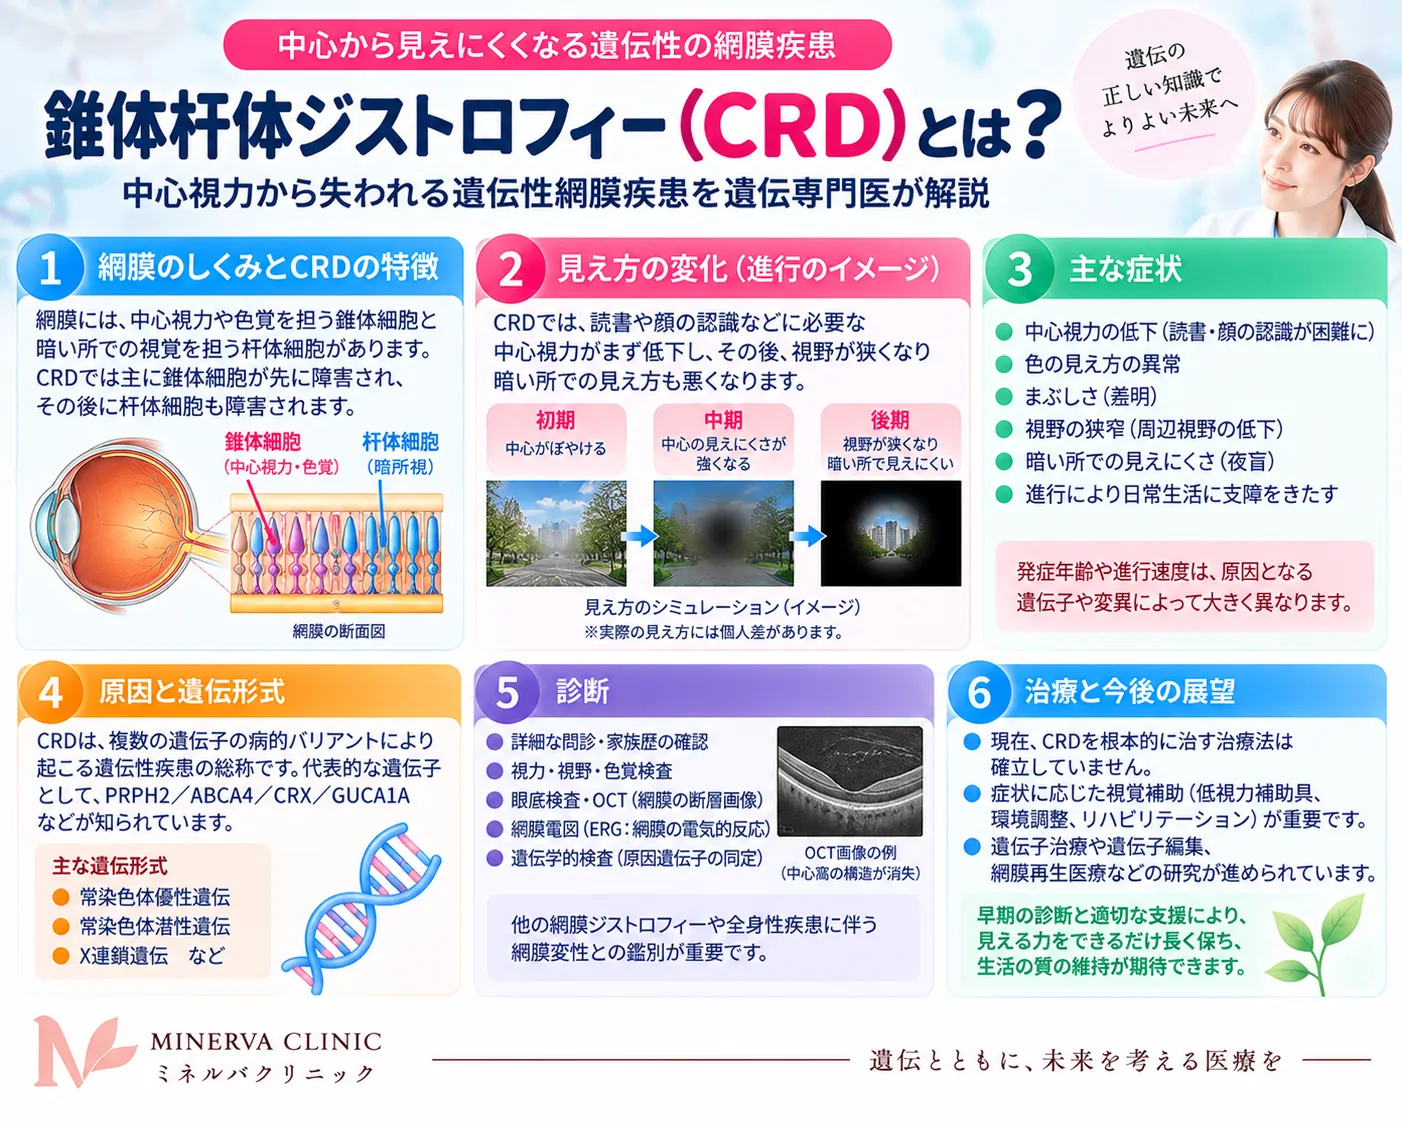
Q. 錐体杆体ジストロフィーとは何ですか?まず結論だけ知りたいです
A. 錐体杆体ジストロフィー(CRD)は、網膜の錐体細胞が先に障害され、あとから杆体細胞も失われていく遺伝性の網膜ジストロフィーです。有病率はおよそ4万人に1人と推定され、網膜色素変性症の約10分の1とされています[1]。初期には中心の視力低下・強いまぶしさ・色覚の異常が目立ち、進行すると夜盲や周辺の視野欠損が加わります。原因遺伝子は多数あり、代表はABCA4・GUCY2D・CRX・RPGRです。現時点で進行を止める承認済みの治療はありませんが、遺伝子治療やゲノム編集などの研究が進んでいます。正確な原因遺伝子を知ることは、遺伝形式の判断や治験の対象となるかどうかの確認につながります。
- ➤病気の正体 → 錐体が先、杆体があとに障害される進行性の遺伝性網膜疾患(網膜色素変性症とは順番が逆)
- ➤初期症状 → 眼鏡で矯正できない視力低下・強いまぶしさ(羞明)・色覚異常・中心の暗点
- ➤原因遺伝子 → ABCA4(潜性)、GUCY2D・CRX(顕性)、RPGR(X連鎖)など数十種類
- ➤診断の決め手 → 全視野網膜電図(ERG)で錐体応答が杆体応答より先に強く障害される
- ➤治療の現状 → 承認済みの根本治療はなく、遮光眼鏡やロービジョンケアが中心。遺伝子ごとの新しい治療を研究中
- ➤日本の制度 → 指定難病301「黄斑ジストロフィー」の病型の一つとして位置づけられている
🧬 錐体杆体ジストロフィー(CRD)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | すいたいかんたいジストロフィー/Cone-Rod Dystrophy(CRD・CORD)。錐体・杆体ジストロフィーとも表記される |
| 障害の順番 | 錐体(昼間の視力・色)が先、杆体(暗所の視覚・周辺視野)があと |
| 有病率 | 約4万人に1人(網膜色素変性症の約10分の1)[1] |
| 遺伝形式 | 常染色体潜性(劣性)・常染色体顕性(優性)・X連鎖のいずれもある |
| 代表的な原因遺伝子 | ABCA4(潜性)、GUCY2D・CRX(顕性)、RPGR(X連鎖)、PRPH2 など |
| 診断の中心 | 全視野網膜電図(ERG)、光干渉断層計(OCT)、眼底自発蛍光、遺伝学的検査 |
| 日本の制度 | 指定難病301「黄斑ジストロフィー」の関連病型(錐体ジストロフィー、及び錐体杆体ジストロフィー)[2] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. 錐体杆体ジストロフィー(CRD)とは ─ 網膜色素変性症との違い
目に入った光は、眼球の奥にある網膜という薄い膜で電気信号に変えられ、脳へ送られます。この変換を担うのが視細胞(光受容細胞)で、ヒトには2種類あります。1つは明るい場所で働き、細かい文字を読む中心視力や色の見分けを担う錐体(すいたい)細胞です。もう1つは暗い場所でわずかな光を感じ、周辺の視野を支える杆体(かんたい)細胞です。錐体は網膜の中心部である黄斑(おうはん)、とくに中心窩(ちゅうしんか)に密集しており、杆体は網膜の周辺部に多く分布しています。
錐体杆体ジストロフィーは、この2種類の視細胞が遺伝的な原因で少しずつ失われていく病気のうち、錐体が先に障害され、杆体があとから障害されるタイプを指します。一方、いわゆる網膜色素変性症(杆体錐体ジストロフィー)は、杆体が先に障害されて夜盲と周辺視野の狭まりから始まり、錐体はあとから障害されます。CRDはその逆の順番をたどるため、初期症状も対照的になります[1]。
CRDは網膜の病気の中でまれな部類に入り、有病率はおよそ4万人に1人と推定されています。これは網膜色素変性症の約10分の1にあたります[1]。総説では、CRDの経過は網膜色素変性症より一般に重く進みが速く、日常生活での自立が早い時期から難しくなりやすいと述べられています。ただし最終段階では錐体と杆体の両方が広く失われるため、網膜色素変性症との区別がつきにくくなります[1]。
💡 用語解説:ジストロフィーと視細胞
「ジストロフィー」とは、炎症や外傷などの外からの原因がなく、遺伝子の変化によって組織が少しずつ変性していく状態を指す言葉です。網膜ジストロフィーでは、視細胞や、視細胞を支える網膜色素上皮(もうまくしきそじょうひ)という細胞層が徐々に機能を失います。錐体は「明るい所・色・細かい形」、杆体は「暗い所・動き・周辺」を担当していると覚えると、症状の出方が理解しやすくなります。
CRDは単独で起こる「非症候性」のものが大部分ですが、全身の病気の一部として起こる「症候性」のものもあります[1]。また、同じ遺伝子の変化でも、ある家族ではCRD、別の家族では黄斑ジストロフィーや網膜色素変性症として現れることがあり、CRDは多くの網膜ジストロフィーの「中心」に位置する病気と表現されています[1]。このように、同じ遺伝子でも症状の出方が人によって異なる現象は表現型の多様性と呼ばれ、CRDを理解するうえで欠かせない考え方です。
2. 症状と経過 ─ 2つのステージで理解する
CRDの経過は、錐体の障害が中心の第1ステージと、杆体の障害が加わる第2ステージに分けると理解しやすくなります[1]。発症の年齢や進行の速さは原因遺伝子や個人によって大きく異なるため、ここで示すのはあくまで典型的な流れです。
第1ステージ:視力低下・まぶしさ・色覚異常
最初に気づかれることが多いのは両眼の視力低下で、学校の視力検査などで見つかることがよくあります。レンズの度数の問題ではなく視細胞そのものの障害なので、眼鏡をかけても視力がほとんど改善しないのが特徴です[1]。視野の中心に見えにくい部分(中心暗点)が生じるため、文字を読む、人の顔を見分けるといった細かい作業が難しくなります。本人は無意識のうちに、傷みの少ない中心から少しずれた場所で物を見ようとするため、視線がずれて見えることがあります[1]。
同じ時期に、強いまぶしさ(羞明:しゅうめい)と色覚の異常が目立つようになります[1]。明るい場所では本来錐体が視覚を担いますが、その錐体がうまく働かないため、晴れた屋外や白い画面がまぶしくてつらく感じます。一方、この段階では杆体の働きが比較的保たれているため、夜盲の訴えはないか、あっても視力低下ほど目立ちません。周辺の視野も保たれているので、歩いて移動することには大きな支障がないことが多いとされています[1]。
第2ステージ:夜盲と周辺視野の欠損
病気が進むと、錐体に続いて杆体の変性が広がり、夜盲(暗い所で見えにくい)がはっきりしてきます。周辺の視野にも欠けが生じるため、一人で歩いて移動することが次第に難しくなり、視力の低下も進んで文字を読むことができない水準に至ることがあります。眼振(がんしん:目が細かく揺れる動き)がみられることもよくあります[1]。眼底には、骨小体様色素沈着と呼ばれる黒い色素のかたまり、網膜血管の細まり、視神経乳頭の蒼白化(そうはくか)など、網膜色素変性症と似た所見が現れます[1]。
総説では、多くの患者さんが10代の終わりごろまでに重い視覚障害や社会的失明(法的盲)の水準に至るとも述べられていますが[1]、進み方は原因遺伝子によって大きく異なります。たとえば、GUCY2D遺伝子の変化による常染色体顕性のCRDでは、症状が出始める年齢の中央値が7歳で、視力は10年ごとに平均0.17 logMARずつ低下し、重い視力低下(logMAR 1.0を超える水準)に至るのは平均38歳ごろと推定されています[3]。同じCRDという名前でも、原因遺伝子によって予後の見通しが変わる点は、診断で遺伝子を調べる意味の一つです。
💡 用語解説:logMAR(ログマー)視力
logMARは、研究でよく使われる視力の表し方で、数値が大きいほど視力が悪いことを示します。日本で使われる小数視力に換算すると、logMAR 0.0は1.0、logMAR 1.0は0.1にあたります。「10年ごとに0.17 logMAR低下」とは、視力表でおよそ1段半ずつ見える行が減っていくイメージです。
🩺 院長コラム【「眼鏡で見えない」ことの意味】
子どもの視力低下は、多くの場合は近視などの屈折の問題で、眼鏡で矯正できます。CRDで大切なのは、眼鏡をかけても視力が上がらない、明るい所をひどくまぶしがる、色の区別がつきにくいといった組み合わせです。こうしたサインは、目の「レンズ」ではなく「フィルム」にあたる網膜の問題を示していることがあります。
遺伝性の病気の診療では、原因がわからないまま検査を重ねる期間が長くなることが少なくありません。網膜ジストロフィーも同じで、眼科での網膜電図や画像検査で病気のタイプを絞り込み、そのうえで遺伝学的検査によって原因遺伝子を確かめる、という順番が診断への近道になります。臨床遺伝専門医としては、検査結果を「病名」だけでなく、遺伝形式や家族への影響まで含めて読み解くことが大切だと考えています。
3. 原因遺伝子と遺伝形式
CRDは遺伝的異質性(いでんてきいしつせい)が非常に高い病気です。これは、同じような症状が、多くの異なる遺伝子のどれかの変化によって起こりうることを意味します。遺伝の伝わり方(遺伝形式)も、常染色体潜性(劣性)、常染色体顕性(優性)、X連鎖のすべてがみられます[1]。黄斑ジストロフィーと錐体・錐体杆体ジストロフィーの患者さん251人を連続して調べたドイツの研究では、74%で原因となる変化が見つかり、そのうちABCA4・PRPH2・BEST1の3遺伝子で57%を占めました。ほかにもCDHR1、GUCY2D、PROM1、CRX、GUCA1A、RPGRなど多くの遺伝子が原因として報告されています[4]。
🧬 CRDの代表的な原因遺伝子と遺伝形式
| 遺伝子(読み方) | 遺伝形式 | 主な働きと特徴 |
|---|---|---|
| ABCA4(エービーシーエーフォー) | 常染色体潜性 | 視覚サイクルの物質を運ぶ輸送体。常染色体潜性CRDの30〜60%を占める[1] |
| GUCY2D(グーシーツーディー) | 常染色体顕性 | 網膜のグアニル酸シクラーゼ。838番目のアミノ酸付近の変化が多い[3] |
| CRX(シーアールエックス) | 主に常染色体顕性 | 視細胞の分化と生存を制御する転写因子。顕性CRDの5〜10%[1] |
| RPGR(アールピージーアール) | X連鎖 | 視細胞の繊毛で働くタンパク質。X連鎖網膜色素変性症の約3分の2の原因でもある[1] |
| PRPH2(ペリフェリン2) | 常染色体顕性 | 視細胞外節の構造タンパク質。CRDとしては比較的ゆるやかな経過が多い[1] |
ABCA4 ─ 常染色体潜性CRDの主な原因
ABCA4遺伝子は、常染色体潜性(劣性)遺伝のCRDで最も多い原因で、その30〜60%を占めるとされます[1]。ABCA4は、視細胞の外節にある円盤状の膜に存在する輸送タンパク質です。光を受けたあとの視物質から出る「オールトランスレチナール」という物質(ビタミンAの仲間)は、膜の成分と結合した形で円盤の内側に残ります。ABCA4はATPのエネルギーを使ってこれを外側へ運び出し、再利用の経路へ渡す役割を担います。
ABCA4がうまく働かないと、この物質が行き場を失い、A2Eと呼ばれる有害な化合物(ビスレチノイド)がつくられて、網膜色素上皮の中にリポフスチンという老廃物として溜まっていきます。これがリソソームの働きを妨げ、網膜色素上皮細胞のアポトーシス(細胞の自死)を招き、支えを失った視細胞も二次的に失われていくと考えられています。ABCA4はスターガルト病1型の主な原因遺伝子でもあり、同じ遺伝子の変化でも、病変が黄斑に限られるスターガルト病から、網膜全体に広がる錐体杆体ジストロフィー3型(CORD3)、さらに網膜色素変性症19型まで幅広い病気が生じます。
どの病型になるかは、2本の遺伝子に生じた変化の組み合わせ、つまりどれだけタンパク質の働きが残るかで大きく左右されます。総説では、CRDを起こすABCA4の変化はタンパク質を途中で途切れさせるタイプ(ナンセンス変異など)が両方のアレルにそろっていることが多く、アミノ酸が1つ置き換わるミスセンス変異はスターガルト病でより多くみられると述べられています[1]。2本のアレルに異なる変化がある状態を複合ヘテロ接合といい、ABCA4関連疾患ではこの組み合わせの読み解き、すなわち遺伝子型-表現型相関の評価が重要になります。通常の検査では見つかりにくい深部イントロン変異が、2つ目の変化として隠れていることもあります。
GUCY2D ─ 常染色体顕性CRDと「機能獲得」
GUCY2D遺伝子は、網膜のグアニル酸シクラーゼ(RetGC-1)という酵素をつくる遺伝子で、常染色体顕性CRDの主要な原因の一つです[3]。視細胞では、光を受けると細胞内のcGMPという物質が減って電気的な信号が生じます。RetGC-1はGTPからcGMPを合成し直すことで、視細胞を元の暗い状態に戻す「リセット係」を担っています。この酵素は杆体より錐体で多く働いていることが知られています[3]。
同じGUCY2D遺伝子でも、変化の性質によって生じる病型は異なります。2本のアレルがともに働きを失うと、生後早期から重い視覚障害を起こすレーバー先天黒内障1型(LCA1)になります。一方、838番目のアミノ酸(アルギニン)付近に1本だけ変化が生じると、酵素はカルシウムに対する反応が変わり、本来は止まっているはずの状態でも働き続けてしまいます。これが常染色体顕性のCRDを起こします[3]。多施設の患者さん173人の解析では、最も多い変化はp.Arg838Cysとp.Arg838Hisでした[3]。総説でも、顕性CRDを起こすGUCY2Dの変化は、酵素が2つ組み合わさる部分をつくる13番目のエクソンに集中していると述べられています[1]。
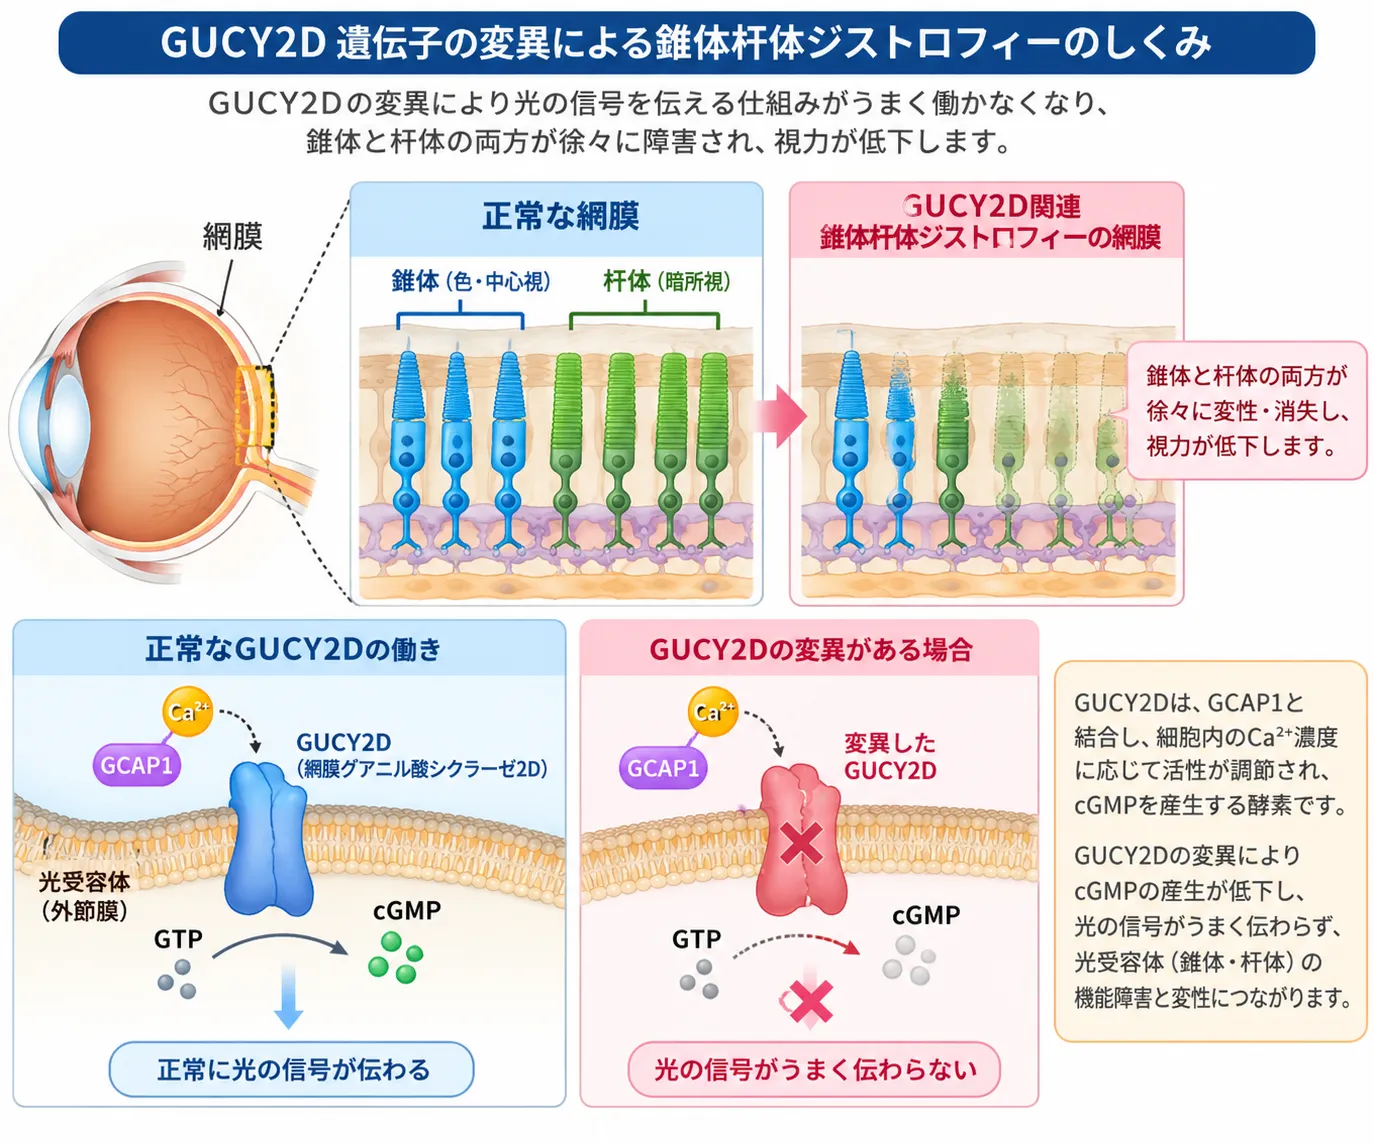
GUCY2Dは視細胞でcGMP濃度の調節に関わる網膜グアニル酸シクラーゼをコードします。GUCY2Dの病的バリアントによってこの調節が障害されると視細胞の光応答に異常が生じ、錐体を中心とする網膜機能障害につながります。図は正常な網膜とGUCY2D関連錐体杆体ジストロフィーを対比し、その分子機序と視細胞変性の関係を模式的に示しています。
💡 用語解説:機能獲得型変異とドミナントネガティブ
多くの遺伝性疾患では、遺伝子の変化によってタンパク質の働きが「失われる」ことで病気が起こります。これに対して機能獲得型変異は、タンパク質が異常に働きすぎたり、本来とは違う働きをしたりすることで病気を起こします。また、変化したタンパク質が正常なタンパク質の働きまで邪魔する場合はドミナントネガティブと呼ばれます。この場合、正常な遺伝子を「足す」だけの遺伝子治療では効果が期待しにくく、異常な遺伝子を止める工夫が必要になります。
RPGR ─ X連鎖のCRDと女性保因者
RPGR遺伝子はX染色体上にあり、X連鎖網膜色素変性症の約3分の2の原因である一方、一部のX連鎖CRDの原因にもなります[1]。RPGRタンパク質は、視細胞の内節と外節をつなぐ細い「結合繊毛」で働き、外節へ運ばれるタンパク質の輸送にかかわっています。視細胞の外節は一種の一次繊毛が大きく発達したもので、そこへの物資の運び込みは繊毛内輸送(IFT)という仕組みに支えられています。X連鎖CRDの原因となる変化は、ORF15と呼ばれるRPGRの特殊なエクソンで見つかっており、RPGRによるCRDは網膜色素変性症と同様に重く、早い時期に診断されることが多いとされています[1]。
X連鎖遺伝では、X染色体を1本しか持たない男性が主に発症し、女性は保因者となることが一般的です。ただし女性の細胞では2本のX染色体のどちらか一方がランダムに働かなくなるX染色体不活性化が起こるため、その偏り方によっては女性保因者にも網膜の変化や症状が現れることがあります。
CRX・PRPH2・CDHR1・KCNV2など
CRX遺伝子は、視細胞が錐体や杆体へと分化し、生き続けるために必要な転写因子をつくります。CRXはホメオボックスという、DNAに結合する領域を持つタンパク質の仲間です。CRXの変化の多くは常染色体顕性のCRDを起こし、その頻度は顕性CRDの5〜10%と推定されています。症状の重さは家族や個人によって大きく異なり、まれに顕性のレーバー先天黒内障や網膜色素変性症として現れることもあります[1]。CRXは単独で働くのではなく、NRLなど別の転写因子と協力して、ロドプシンなど視細胞に特有の遺伝子の働きを高めます。
PRPH2遺伝子(ペリフェリン2)は視細胞の外節の形を保つタンパク質の遺伝子で、主に常染色体顕性の網膜色素変性症や黄斑ジストロフィーの原因となりますが、CRDとして現れる家系もあります。PRPH2によるCRDは、常染色体潜性のCRDと比べると比較的ゆるやかで、成人期の早い時期まで自立が保たれることが多いとされています[1]。
このほか、視細胞外節の構造を保つカドヘリン関連タンパク質をつくるCDHR1や、視細胞の膜電位を調整する電位依存性カリウムチャネルの調節サブユニットをつくるKCNV2なども、錐体を中心とした網膜ジストロフィーの原因として知られています。KCNV2の変化は、特徴的な網膜電図の所見を示す錐体ジストロフィーの一型として報告されており、CRDと近縁の病気として鑑別の対象になります。
4. 全身の病気の一部として起こるCRD(症候性CRD)
CRDの多くは目だけの病気ですが、いくつかの症候群では、網膜の障害が典型的な網膜色素変性症ではなくCRDの形をとることが知られています[1]。その多くは、細胞の「アンテナ」にあたる繊毛の構造や働きの異常によるシリオパチー(繊毛病)です。視細胞は、外節を毎日つくり替えるために大量のタンパク質を繊毛の中を通して運び続けているため、繊毛の異常の影響を真っ先に受けやすい細胞だと考えられています。
バルデー・ビードル症候群は常染色体潜性の病気で、有病率は1万3,500人に1人から6万人に1人とされ、網膜ジストロフィーに多指症、肥満、性腺の発達不全、発達の遅れ、腎臓の異常などを伴います。網膜の病気は古典的には網膜色素変性症と説明されてきましたが、黄斑が早くから障害されるCRDの形をとる例が多く報告されています[1]。詳しくはバルデー・ビードル症候群の総論をご覧ください。アルストローム症候群(ALMS1遺伝子)も常染色体潜性の繊毛病で、小児期からの肥満、インスリン抵抗性、心筋症、感音難聴とともに進行性のCRDを示します(アルストローム症候群の解説)。
脊髄小脳失調症7型(SCA7)は常染色体顕性の神経の病気で、ATXN7遺伝子の中にあるCAGという3つの塩基の繰り返しが異常に長く伸びることで、ポリグルタミンが伸長したタンパク質がつくられて起こります[1]。網膜の病気は黄斑から始まって網膜全体に広がることが多く、はじめは目だけの病気のように見えることもあるため、それまでよく見えていた人に特徴的な黄斑の変化と視力低下が現れた場合には、神経の評価も考える必要があるとされています[1]。このようなリピート伸長病(トリプレットリピート病)は、世代を経るごとに発症が早く重くなる表現促進現象を示すことがあり、ポリグルタミン病の一つにも分類されます。SCA7の確認には、通常の配列解析ではなくATXN7遺伝子のリピート伸長検査が必要です。
さらに、歯のエナメル質がうまくつくられないエナメル質形成不全症とCRDを合併する常染色体潜性の病気(ジャリリ症候群)も報告されており[1]、原因遺伝子としてCNNM4が知られています。このように、CRDをきっかけに全身の病気が見つかることもあるため、目以外の症状の有無を確認することは診断の上で大切です。症候性の可能性がある場合には、繊毛病症候群のNGS遺伝子パネルやバルデー・ビードル症候群のNGSパネルのように、疑われる症候群に合わせた検査が選択肢になります。
5. 診断 ─ 網膜電図・画像検査・遺伝学的検査
CRDの診断は、症状の経過、眼底の所見、そして全視野網膜電図(ERG)を組み合わせて行います[1]。網膜に光を当てたときに生じるごく小さな電気の反応を、角膜に置いた電極などで記録するのがERGです。暗い所に目を慣らした状態(暗順応)で弱い光を当てると主に杆体の反応が、明るい所に慣らした状態(明順応)で光を当てると主に錐体の反応が記録できるため、2種類の視細胞のどちらがより傷んでいるかを客観的に比べられます。
CRDの特徴は、錐体の反応が杆体の反応より先に、より強く障害されることです[1]。早い段階では、1秒間に30回点滅する光への錐体の反応(30Hzフリッカー応答)で、振幅が小さくなる前に反応の頂点が遅れる「頂点潜時の延長」が現れることが初期の手がかりになるとされています[1]。杆体は速い点滅についていけないため、30Hzの反応はほぼ錐体の働きだけを反映します。進行するとa波・b波と呼ばれる波の振幅がともに大きく低下します。症状が軽く眼底が正常に見える初期にも異常をとらえられるため、ERGは診断の要となる検査です[1]。
画像検査では、網膜の断面を細かく映し出す光干渉断層計(OCT)が重要です。OCTでは視細胞の層の厚みや、視細胞の内節にあたる「エリプソイドゾーン」と呼ばれる明るい線の途切れを観察でき、病気の広がりや進行を客観的に追うことができます。眼底自発蛍光では、リポフスチンの沈着や網膜色素上皮の萎縮の範囲がわかります。中心の感度を細かく測るマイクロペリメトリも、進行の評価や治験の評価項目として使われています。
遺伝学的検査で原因遺伝子を確かめる
総説が書かれた2007年当時は、原因遺伝子が多すぎるために遺伝子検査は日常的には行われていませんでしたが[1]、現在では次世代シーケンサー(NGS)を使って多数の遺伝子を一度に調べることができます。前述の251人の研究では、74%の患者さんで原因となる変化が見つかりました[4]。当院では、CRDの原因遺伝子をまとめて調べる錐体杆体ジストロフィー遺伝子パネル検査や、網膜疾患をより広く対象とする網膜症・視神経萎縮遺伝子パネル検査を取り扱っています。
パネル検査で原因が見つからない場合には、全遺伝子のコード領域を調べる全エクソーム検査や、イントロンを含むゲノム全体を調べる全ゲノムシークエンスが選択肢になります。とくにABCA4では、タンパク質をつくる情報の切り貼り(スプライシング)に影響するスプライス変異が原因の一部を占めることが知られており[5]、通常の検査範囲の外にある変化を探す意義があります。どの検査を選ぶかは、症状、家族歴、これまでの検査結果を踏まえて判断します。
6. 鑑別が必要な病気
CRDの症状は、ほかの遺伝性網膜疾患と重なる部分が多くあります。鑑別では、最初に現れた症状が夜盲か中心視力の低下か、病気が進行するか止まっているか、そしてERGで錐体と杆体のどちらが先に障害されているかが大切な手がかりになります[1]。代表的な鑑別疾患を表にまとめます。
🔍 CRDと鑑別が必要な主な病気
| 病気 | CRDとの違い | 関連する遺伝子・検査 |
|---|---|---|
| 網膜色素変性症 | 杆体が先に障害され、夜盲が最初の症状。中心視力は長く保たれることが多い[1] | USH2Aなど多数/網膜色素変性症遺伝子検査 |
| スターガルト病 | 病変は主に黄斑に限られ、黄色い斑点(フレック)が特徴。ABCA4によるCRDは初期に似るが、やがて周辺にも広がる[1] | ABCA4 |
| 錐体ジストロフィー | 錐体のみが障害され、杆体は後期まで少なくとも部分的に保たれる[1] | GUCY2D、KCNV2など |
| 1色覚(全色盲) | 生まれつき錐体が働かない。進行はほとんどなく、眼底は正常[1] | CNGB3など/1色覚NGSパネル |
| レーバー先天黒内障 | 生まれたときから重い視覚障害、眼振、平坦なERG。CRDでは悪化までに数年の間隔がある[1] | GUCY2D(LCA1)、RPE65など |
1色覚(全色盲)は、生まれつき錐体の働きがほとんどない病気で、CRDのように細胞が失われていく進行性の病気ではなく、原則として「止まっている」病気として区別されます[1]。原因遺伝子ごとの病型については1色覚症2型・1色覚症3型の解説が参考になります。X連鎖の錐体の病気としては青錐体1色型色覚も鑑別に挙がります。
レーバー先天黒内障は、生後まもなくから重い視覚障害と眼振がみられ、ERGがほとんど記録できない病気です。早く発症するCRDとは症状が重なるため区別が難しいことがありますが、CRDでは視力の大きな悪化までに数年の間隔があることが手がかりになります[1]。乳幼児期から網膜全体が重く障害されるタイプは重症早期発症型網膜ジストロフィ(EOSRD)とも呼ばれます。末期の網膜色素変性症や広範な黄斑の病気もCRDと見分けにくくなるため、いずれの場合も全視野ERGが鍵になる検査です[1]。
7. 治療と研究開発の現状
現時点では、CRDの進行を止めたり、失われた視力を回復させたりする承認済みの治療はありません[1][6]。日常の管理として総説で強調されているのは、まぶしさを和らげる遮光眼鏡(フィルター眼鏡)と、拡大鏡や拡大読書器、画面読み上げソフトなどのロービジョンエイドです。進行する視覚障害に合わせて、教育や職業の選択を早めに考えることも大切だとされています[1]。白内障や黄斑のむくみなどの合併症が起こった場合には、それぞれに対する治療が行われます。
⚠️ ABCA4関連の方はビタミンAサプリメントに注意
ABCA4関連の網膜疾患では、ビタミンAが網膜で二量体化することが病態にかかわると考えられています[7]。そのため、自己判断で高用量のビタミンAを含むサプリメントを摂ることは避け、必ず主治医の眼科医に相談してください。ほかの原因遺伝子の場合も、栄養補助食品の使用は主治医と相談したうえで判断することが大切です。
一方で、原因遺伝子ごとの研究は大きく進んでいます。網膜は目の中という閉じた場所にあり、少量の薬で治療でき、片方の目をもう片方と比べて効果を評価しやすいことから、遺伝子治療の開発が特に進んでいる分野です。なお、RPE65遺伝子による網膜ジストロフィーには承認された遺伝子治療薬がありますが、これはRPE65が原因の場合に限られ、CRDの多くの原因遺伝子には当てはまりません。以下は、いずれも研究段階または治験段階の情報です。
ABCA4:大きすぎる遺伝子をどう届けるか
遺伝子治療でよく使われるAAVベクター(アデノ随伴ウイルスを改変した運び屋)は、網膜の細胞に遺伝子を届けるのが得意ですが、積み込める遺伝子の大きさは約4.5kb程度に限られます。ABCA4遺伝子はこれを超える大きさのため、遺伝子を2つに分けて2種類のAAVに載せ、細胞の中でつなぎ合わせる「デュアルAAV」という方法が研究されています[8]。ABCA4を持たないマウスを使った研究では、この方法で全長のABCA4タンパク質が視細胞の外節に正しく届き、有害なA2Eの蓄積が減ることが示されています[8]。ただしこれは動物実験の段階の成果です。
飲み薬の研究も進んでいます。ビタミンAの特定の水素を重水素に置き換えたgildeuretinol(ギルデウレチノール、ALK-001)は、ビタミンAが網膜で二量体化するのを抑えるよう設計されています。スターガルト病を対象とした第2相のランダム化比較試験(TEASE-1)では、網膜の萎縮病変の拡大が治療群で未治療群より小さかったと報告されています。ただし論文自体も、この評価項目の臨床的な意味を確かめるにはさらに研究が必要だと述べています[7]。対象はスターガルト病であり、ABCA4によるCRDへの効果はまだ検証されていません。
ABCA4の特定のスプライス変異に対しては、アンチセンスオリゴヌクレオチド(ASO)という短い核酸で、切り貼りの誤りを正す方法も研究されています。QR-1011と呼ばれるASOは、頻度の高い重症型の変化(c.5461-10T>C)を持つヒトの網膜オルガノイド(試験管の中でつくる小さな網膜組織)や細胞モデルで、正しく切り貼りされたABCA4の情報を増やすことが示されています[5]。これも実験室の段階の成果で、臨床試験に進んだとの報告は確認できていません。患者さんの細胞からiPS細胞をつくり、そこから網膜オルガノイドを育てる技術は、ヒトの病気の仕組みを再現して治療法を試す場として、網膜疾患の研究で広く使われるようになっています。
GUCY2D:異常な遺伝子を止めて置き換える
GUCY2Dによる常染色体顕性のCRDでは、異常に働く遺伝子が残る限り、正常な遺伝子を足しても効果が期待しにくいと考えられています[3]。そこで考え出されたのが、CRISPR-Cas9というゲノム編集の道具で、正常・異常の両方のGUCY2Dを壊し(ablate)、同時にCas9で壊されないよう工夫した正常なGUCY2Dを補う(replace)「ablate and replace(アブレート・アンド・リプレース)」という方法です。CORD6のマウスモデルでは、この方法が治療的に働くことが報告されています[9]。変化の種類ごとに道具をつくり直さなくてよい点が利点とされていますが、現時点では動物実験の段階です。
RPGRとSPVN06:情報を読むときの注意点
RPGRの遺伝子治療は、X連鎖網膜色素変性症(XLRP)を対象に開発が進んでいます。代表的な製品の一つは第3相試験で主要な評価項目を達成できませんでしたが、副次的な評価項目で一貫した改善の兆しがあったとして、権利を取得した企業が米国・欧州・日本での承認申請を計画していると報告されています[10]。ただし、これらの試験の対象はXLRPであり、RPGRによるCRDそのものを対象とした試験ではありません。
同様の注意が必要なのが、原因遺伝子を問わない治療として紹介されることのあるSPVN06です。SPVN06は、杆体が出して錐体の生存を支える因子(RdCVFとRdCVFL)を網膜で働かせるAAV遺伝子治療で、錐体の糖の代謝を助け、酸化ストレスを減らすことで錐体の変性を遅らせることを狙っています[11]。しかし、その第1/2相試験(PRODYGY)の対象は、RHO・PDE6A・PDE6B遺伝子の変化による杆体錐体ジストロフィー(網膜色素変性症)です[12]。試験名の「Rod-Cone Dystrophy」は、錐体杆体ジストロフィー(Cone-Rod Dystrophy)とは順番が逆の病気を指しており、CRDの治療として開発されているわけではありません。杆体が減ったことで起こる錐体の二次的な変性を防ぐという考え方のため、錐体が最初に傷むCRDにどこまで当てはまるかは、現時点では検証されていません。
💡 用語解説:治験情報を読むときのポイント
網膜の病気の名前は、Cone-Rod(錐体杆体)とRod-Cone(杆体錐体)のように、順番が入れ替わるだけで別の病気を指します。治験のニュースを見るときは、「対象の病名」「対象の原因遺伝子」「試験の段階(第1〜3相)」の3点を確認してください。遺伝子治療は原因遺伝子ごとに対象が決まっていることが多く、ご自身の原因遺伝子がわかっていないと、治験の対象になるかどうかも判断できません。
🩺 院長コラム【「効く治療」のニュースを正しく読む】
網膜の遺伝子治療は、遺伝性疾患の治療の中でも研究が特に進んでいる分野です。一方で、ニュースやインターネットの情報では、対象の病気や原因遺伝子が省略されたまま「失明が治る時代へ」といった見出しが並ぶこともあります。治療情報を確認する際には、錐体杆体ジストロフィーの治療として紹介されていても、実際の試験対象が網膜色素変性症である場合があるため、対象疾患を確認する必要があります。
同じ遺伝子でも、機能が失われるタイプと異常に働くタイプでは治療の考え方が逆になります。遺伝医学では、同じ遺伝子であっても病的バリアントの機能的影響によって、病態や治療戦略が異なる場合があります。治療の情報に振り回されないためにも、まず正確な診断と原因遺伝子の特定があり、そのうえで情報を照らし合わせる、という順番が大切です。
8. 遺伝カウンセリングと家族のこと
総説では、CRDはどの遺伝形式もとりうるため、診断がついた場合には常に遺伝カウンセリングが勧められると述べられています。家族歴がない方や、家族の中で一人だけ発症している方では、とくに正確な病型の診断が役立つとされています[1]。遺伝形式がわかると、ご家族に同じ病気が起こる可能性を具体的に考えられるようになります。
👪 遺伝形式ごとの考え方(一般的な目安)
| 遺伝形式 | 次の子どもへの伝わり方 | 主な例 |
|---|---|---|
| 常染色体潜性(劣性) | 両親がともに保因者の場合、子どもが発症する確率は4分の1(25%) | ABCA4、繊毛病の多く |
| 常染色体顕性(優性) | 親の一方が変化を持つ場合、子どもに伝わる確率は2分の1(50%)。症状の程度は人により異なる | GUCY2D、CRX、PRPH2 |
| X連鎖 | 保因者の母親から生まれる男の子が発症する確率は2分の1、女の子が保因者となる確率は2分の1。女性保因者にも症状が出ることがある | RPGR |
※実際の確率は、家族の状況、変化の種類、新たに生じた変化かどうかなどで変わります。個別の評価は遺伝カウンセリングで行います。
顕性の病気では、ご両親に症状がなくても、お子さんの代で初めて遺伝子の変化が生じる新生突然変異(de novo変異)の場合があります。また、同じ変化を持っていても症状が軽い方や、症状の出始めが遅い方もいるため、浸透率や症状の幅を考慮した説明が必要になります。GUCY2Dでは、症状が出始める年齢が生後数週から50代まで幅広かったと報告されています[3]。
出生前診断については、原因遺伝子が特定されている家系であれば技術的には可能であることが総説に記されています。そのうえで、命にかかわらない病気に対して、羊水検査などのリスクを伴う検査を行うことの是非は倫理的な問題を含むとも指摘されています[1]。どのような選択をするかはご本人とご家族が決めることであり、遺伝カウンセリングでは、検査で何がわかり何がわからないのか、それぞれの選択肢にどのような意味があるのかを整理します。
日本では、CRDは指定難病301「黄斑ジストロフィー」の病型の一つ(錐体ジストロフィー、及び錐体杆体ジストロフィー)として位置づけられています[2]。厚生労働省の資料では、黄斑ジストロフィーの多くは周辺の視野が保たれるものの、錐体杆体ジストロフィーでは進行期に周辺の視野にも障害が及ぶことが記されています[6]。医療費助成の対象となるかどうかは重症度の基準などによって決まるため、主治医の眼科医に確認してください。視覚障害の程度によっては、身体障害者手帳による支援を受けられる場合もあります。
当院では、臨床遺伝専門医が遺伝学的検査の前後で遺伝カウンセリングを行っています。検査結果の解釈、ご家族への影響、今後の家族計画にかかわる情報を、中立の立場から整理します。なお、眼の診察や網膜電図などの眼科検査、治療は眼科の専門医療機関で受けていただく必要があります。
9. よくある誤解
誤解①「網膜色素変性症と同じ病気」
どちらも視細胞が失われる遺伝性の病気ですが、障害の順番が逆です。網膜色素変性症は夜盲から、CRDは中心視力の低下・まぶしさ・色覚異常から始まります。ただし末期には区別が難しくなります。
誤解②「家族にいないから遺伝ではない」
常染色体潜性の病気では、両親が症状のない保因者であることが多く、家族歴がないのがふつうです。顕性でも新生突然変異の場合があります。家族歴がないことは遺伝性を否定しません。
誤解③「眼鏡を変えれば見えるようになる」
CRDの視力低下は網膜の視細胞の障害によるもので、眼鏡での矯正はほとんど効きません。遮光眼鏡はまぶしさを和らげますが、視力を回復させるものではありません。
誤解④「CRDに効く遺伝子治療がすでにある」
2026年9月時点で、CRDに承認された治療はありません。報道される試験の多くは網膜色素変性症やスターガルト病が対象です。対象の病名と原因遺伝子を必ず確認してください。
まとめ ─ 原因遺伝子を知ることが診断・遺伝形式の評価の土台になる
錐体杆体ジストロフィーは、昼間の視力と色を担う錐体が先に、暗い所の視覚を担う杆体があとから失われていく遺伝性の網膜疾患です。約4万人に1人とまれで、眼鏡で矯正できない視力低下、強いまぶしさ、色覚異常から始まり、進行すると夜盲や周辺視野の欠損が加わります[1]。原因遺伝子は数十種類あり、ABCA4、GUCY2D、CRX、RPGRが代表で、遺伝形式も予後の見通しも遺伝子によって異なります[1][3]。
現在、承認済みの根本治療はありませんが、デュアルAAVによる遺伝子補充、ゲノム編集、飲み薬、アンチセンス核酸など、原因遺伝子ごとに多様な研究が進んでいます[8][9][7][5]。これらの研究の多くは対象の原因遺伝子が決まっているため、将来の治験や治療の選択肢を考えるうえでも、正確な診断に基づいて原因遺伝子を特定しておくことが土台になります。遺伝学的検査と遺伝カウンセリングは、ご本人の病気を理解し、ご家族にとっての意味を整理し、今後の選択肢を検討するための情報を得る手段です。
よくある質問(FAQ)
Q1. 錐体杆体ジストロフィーとは何ですか?
錐体杆体ジストロフィー(CRD)は、網膜で昼間の視力や色を担う錐体細胞が先に障害され、あとから暗い所の視覚を担う杆体細胞も失われていく遺伝性の網膜疾患です。有病率はおよそ4万人に1人と推定されています。初期には眼鏡で矯正できない視力低下、強いまぶしさ、色覚異常がみられ、進行すると夜盲や周辺の視野欠損が加わります。
Q2. 網膜色素変性症とはどう違いますか?
網膜色素変性症は杆体が先に障害されるため、夜盲と周辺視野の狭まりから始まり、中心視力は長く保たれることが多い病気です。錐体杆体ジストロフィーはその逆で、中心視力の低下やまぶしさ、色覚異常から始まります。区別には全視野網膜電図(ERG)で錐体と杆体のどちらの反応が先に低下しているかを調べることが役立ちます。ただし末期には両者の区別が難しくなります。
Q3. 原因となる遺伝子にはどのようなものがありますか?
原因遺伝子は数十種類あります。代表的なものは、常染色体潜性(劣性)遺伝のABCA4、常染色体顕性(優性)遺伝のGUCY2DとCRX、X連鎖遺伝のRPGRです。ABCA4は常染色体潜性の錐体杆体ジストロフィーの30〜60%を占めるとされます。原因遺伝子によって遺伝形式や経過が異なるため、遺伝学的検査で原因を確かめることが重要です。
Q4. 子どもに遺伝しますか?
遺伝形式によって異なります。常染色体潜性では両親がともに保因者の場合に子どもが発症する確率は4分の1、常染色体顕性では親の一方が変化を持つ場合に子どもに伝わる確率は2分の1、X連鎖では保因者の母親から生まれる男の子が発症する確率が2分の1です。実際の確率は家族の状況や変化の種類で変わるため、個別の評価は遺伝カウンセリングで行います。
Q5. 治療法はありますか?遺伝子治療はできますか?
現時点で錐体杆体ジストロフィーの進行を止める承認済みの治療はありません。遮光眼鏡やロービジョンエイドによるケアが中心です。ABCA4に対するデュアルAAV遺伝子治療、GUCY2Dに対するゲノム編集、ビタミンAの二量体化を抑える飲み薬、アンチセンス核酸などが研究されていますが、多くは動物実験の段階か、スターガルト病や網膜色素変性症を対象とした試験です。
Q6. 指定難病の対象になりますか?
錐体杆体ジストロフィーは、指定難病301「黄斑ジストロフィー」の病型の一つ(錐体ジストロフィー、及び錐体杆体ジストロフィー)として位置づけられています。医療費助成の対象となるかどうかは重症度の基準などによって決まるため、主治医の眼科医に確認してください。
🏥 錐体杆体ジストロフィーの遺伝子検査・遺伝カウンセリング
錐体杆体ジストロフィーの原因遺伝子の確認や、
当院で実施する遺伝学的検査、ご家族への遺伝的影響の評価について、
臨床遺伝専門医が遺伝カウンセリングを行っています。
参考文献
- [1] Cone rod dystrophies. Orphanet J Rare Dis. 2007. [DOI 10.1186/1750-1172-2-7]
- [2] 301. 黄斑ジストロフィー Macular dystrophy Clinical trials / Disease details. [医薬基盤・健康・栄養研究所 難病データベース]
- [3] GUCY2D-Related Retinal Dystrophy with Autosomal Dominant Inheritance—A Multicenter Case Series and Review of Reported Data. Genes. 2022. [DOI 10.3390/genes13020313]
- [4] Clinical and genetic characteristics of 251 consecutive patients with macular and cone/cone-rod dystrophy. Sci Rep. 2018. [Scientific Reports]
- [5] QR-1011 restores defective ABCA4 splicing caused by multiple severe ABCA4 variants underlying Stargardt disease. Sci Rep. 2024. [PMC10770117]
- [6] 301 黄斑ジストロフィー(指定難病 概要・診断基準等). [厚生労働省]
- [7] Safety and Effects of Gildeuretinol Acetate on Retinal Atrophic Lesions in Stargardt Disease: The TEASE-1 Randomized Clinical Trial. JAMA Ophthalmol. [PubMed 42690655]
- [8] Dual ABCA4-AAV Vector Treatment Reduces Pathogenic Retinal A2E Accumulation in a Mouse Model of Autosomal Recessive Stargardt Disease. Hum Gene Ther. 2019. [PubMed 31418294]
- [9] Development of an AAV-CRISPR-Cas9-based treatment for dominant cone-rod dystrophy 6. Mol Ther Methods Clin Dev. [PubMed 37361352]
- [10] Retinitis Pigmentosa Treatment: Current Options and Research Advances. [Foundation Fighting Blindness]
- [11] Preclinical safety and biodistribution of SPVN06, a novel gene- and mutation-independent gene therapy for rod-cone dystrophies. Gene Ther. [Gene Therapy]
- [12] Promising ROd-cone DYstrophy Gene therapY (PRODYGY) NCT05748873. [ClinicalTrials.gov NCT05748873]






