
この記事の監修・執筆:仲田洋美(臨床遺伝専門医)
ミネルバクリニック院長。臨床遺伝専門医・総合内科専門医・がん薬物療法専門医。1995年に医師免許を取得し、遺伝医療と出生前診断に携わっています。
記事の作り方(編集方針)
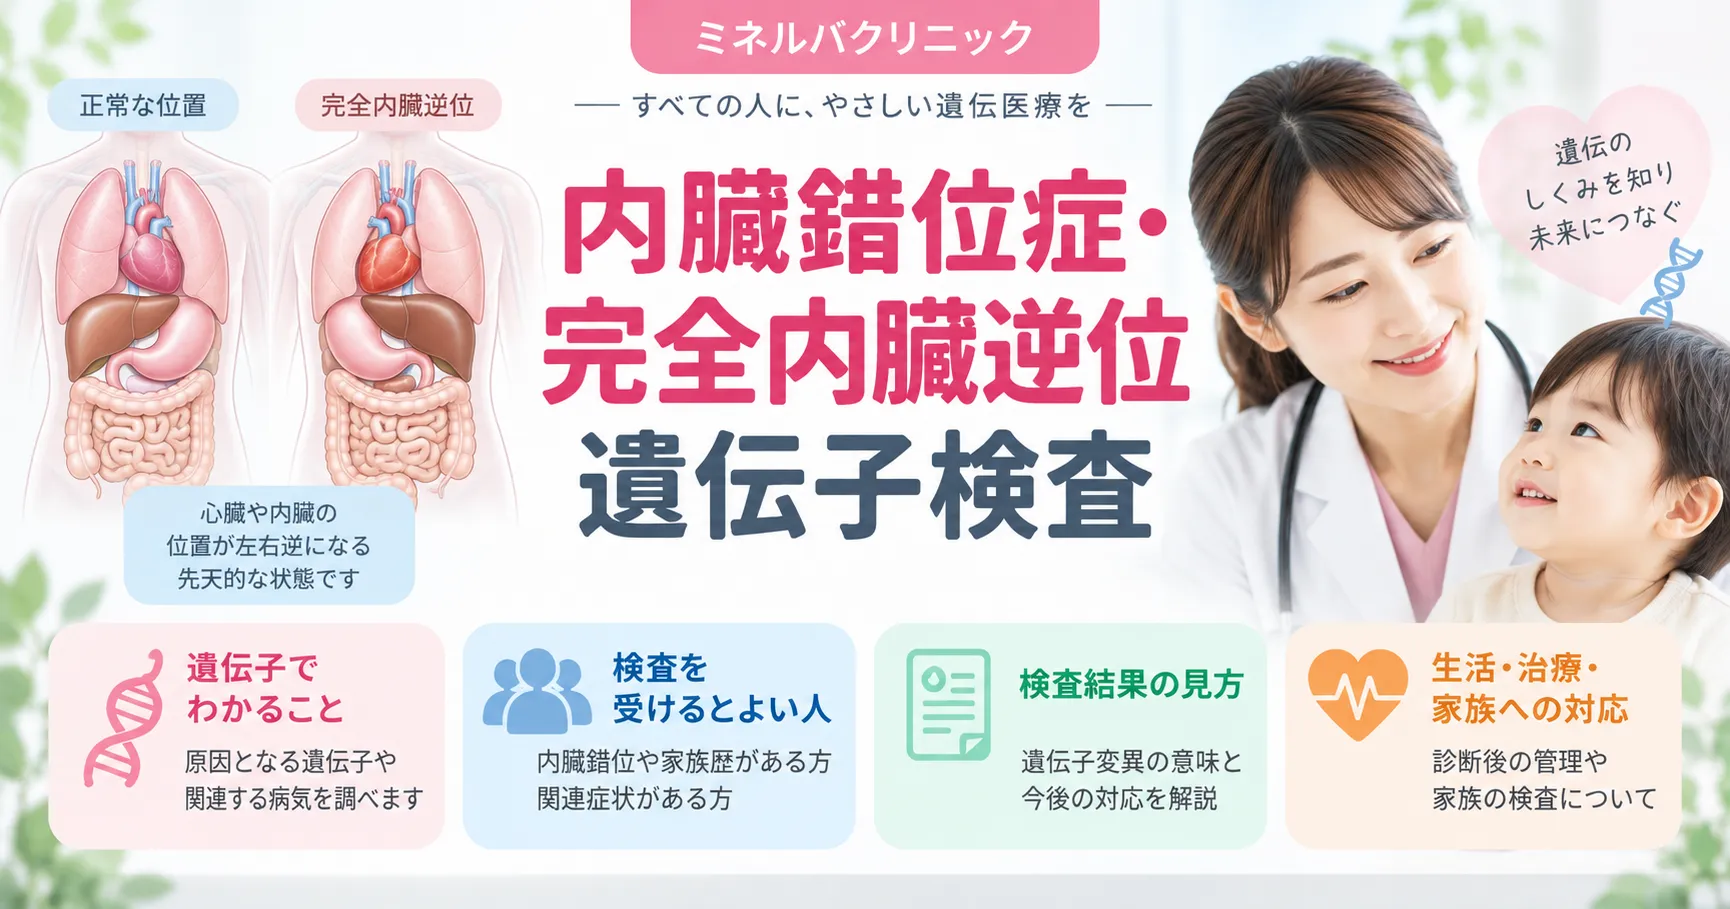
内臓逆位(完全内臓逆位)は、心臓・肝臓・胃などの内臓が、鏡に映したように左右逆に並んでいる状態です。完全内臓逆位そのものは症状がないことも多い一方で、心臓の病気を伴う「内臓錯位症(ヘテロタキシー)」や、線毛の病気である「原発性線毛機能不全症(PCD)」を伴うことがあり、見通しはどれを伴うかで大きく変わります。原因の遺伝子がわかると、心臓や呼吸器で何に備えればよいか、ご家族やこれから生まれるお子さんにどう関係するかが具体的になります。このページでは、内臓逆位と内臓錯位症の違い、デメリットや寿命の考え方、遺伝のしかたと、関係する22遺伝子を一度に調べる遺伝子検査でわかることを、臨床遺伝専門医が解説します。
⏱️ 30秒でわかる要約
🧬 Q. この検査で何がわかりますか?
内臓錯位症・完全内臓逆位に関係すると報告されている22の遺伝子(線毛の遺伝子13個と、左右を決める信号・心臓の形成にかかわる遺伝子9個)に、原因となる変化があるかを一度に調べます。カルタゲナー症候群を含む原発性線毛機能不全症の主な遺伝子も含まれます。
🧬 Q. どんな人が受けるとよいですか?
内臓逆位・内臓錯位症と診断された方、内臓の左右の異常に心臓の病気や長引く痰のからむ咳・副鼻腔炎を伴う方、ご家族に同じ状態の方がいる方、妊娠を考えていて次のお子さんへの影響を知りたい方です。
🧬 Q. 費用・日数・検体は?
検査費用は税込330,000円、結果までは2〜3週間です。検体は血液・唾液・頬の内側の粘膜などで、唾液・粘膜ならオンライン診療でも受けられます。遺伝カウンセリング料(30分22,000円・税込)が別にかかります。
🧬 Q. 結果のあとはどうなりますか?
結果は臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。線毛の遺伝子が原因なら多くは潜性(劣性)遺伝で、ご両親とも保因者なら次のお子さんは4分の1です。意義がまだわからない変化(VUS)の扱いもご説明します。
1. 内臓逆位(完全内臓逆位)とは:内臓錯位症との違い
完全内臓逆位は、胸とおなかの内臓がすべて、鏡に映したように左右逆に並んでいる状態です。心臓が右寄りにあり、肝臓が左、胃や脾臓が右にあります。英語では situs inversus totalis(サイタス・インバーサス)と呼ばれます。体の外からは見分けがつかず、健康診断の胸のレントゲンや心電図、ほかの病気の検査で、たまたま見つかることも少なくありません。
これに対し、内臓錯位症(ヘテロタキシー)は、内臓の左右の並び方がそろわず、臓器ごとにばらばらになる状態です。総説によると、内臓錯位症の約95%にさまざまな先天性心疾患があり、脾臓がない「無脾」は約38%、腸の回転の異常(腸回転異常)は約36%にみられるとされています[2]。
🫀 完全内臓逆位と内臓錯位症の違い
※数字は、文献[1][2][3][4]による。調べた集団や方法が違うため、目安として受け取ってください。
内臓逆位は何人に1人?
米国の10地域で約466万出生(1998〜2007年)を調べた研究では、ほかの症候群を伴わない完全内臓逆位は出生1万人あたり0.30人、内臓錯位症は0.81人でした[3]。一方、内臓逆位はおよそ6,000〜8,000人に1人とする論文もあります[4]。数字に幅があるのは、赤ちゃんの記録から数えるか、大人になってから見つかる人も含めるかなど、調べ方が違うためです。日本人だけを対象にした正確な人数は、確かめられる資料が見当たりませんでした。
カルタゲナー症候群との関係
完全内臓逆位に、慢性の副鼻腔炎と気管支拡張症を伴う組み合わせは、カルタゲナー症候群と呼ばれてきました。今では、カルタゲナー症候群は原発性線毛機能不全症(PCD)のうち完全内臓逆位を伴うものと考えられています[1]。PCDは、気道や耳・副鼻腔の表面で痰や異物を運ぶ「動く線毛」がうまく働かない病気です。
2. 内臓逆位のデメリットと寿命:何を伴うかで見通しが変わる
完全内臓逆位だけなら、症状がないことも多い状態です。見通しを大きく左右するのは、心臓の病気と、原発性線毛機能不全症(PCD)を伴うかどうかです。「内臓逆位のデメリット」を考えるときは、内臓の位置そのものより、一緒に起きているかもしれない病気を確かめることが大切です。
完全内臓逆位だけの場合
米国の出生異常登録研究に含まれた完全内臓逆位例では、59.0%(139人中82人)に心疾患の記録がありませんでした[3]。また、内臓逆位の方のおよそ4分の3はPCDを伴わないとされています[4]。一方で、完全内臓逆位そのものが寿命を縮めるかどうかを直接調べた大規模な研究は、見当たりませんでした。
日常で気をつけたいのは、病院にかかるときです。心臓や虫垂などの位置が逆なので、心電図・画像検査・手術の前に「内臓逆位がある」と伝えておくと、検査や治療の準備がしやすくなります。
原発性線毛機能不全症(PCD)を伴う場合
遺伝性疾患の解説書GeneReviewsによると、PCDの方の40〜50%が完全内臓逆位で、約9〜12%が内臓錯位症です。正期産で生まれたPCDの赤ちゃんの75%以上に、生まれてすぐの呼吸の苦しさ(新生児呼吸窮迫)があり、その後も一年中続く痰のからむ咳、副鼻腔炎、中耳炎などが起こりやすくなります。男性では精子の動きが悪く、妊娠しにくいこと(不妊)がよくあります[1]。
PCDは、一部の方では寿命に影響するとされています[1]。だからこそ、内臓逆位があって咳や副鼻腔炎が長引く方は、PCDかどうかを確かめ、呼吸器の専門医と一緒に早くから気道のケアを続けることに意味があります。
内臓錯位症(ヘテロタキシー)の場合
内臓錯位症では、心臓の病気が複雑になりやすく、見通しを左右する中心になります[1][2]。無脾の場合は感染症に、腸回転異常の場合は腸がねじれる危険に、それぞれ備える必要があります。PCDを伴う内臓錯位症では、成長や肺の働きの面で、より厳しい経過になりやすいと報告されています[1]。
💡 用語解説:線毛(せんもう)
線毛は、細胞の表面に生えている細い毛のような構造です。気道の線毛は、痰や異物を外へ運び出します。胎児の体ができるごく初期には、特別な線毛が体の左右を決めるしくみにかかわっています[2]。線毛の働きにかかわる病気をまとめて シリオパチー(線毛病) と呼びます。
3. 内臓逆位の原因と遺伝のしかた
内臓逆位・内臓錯位症は、胎児期に体の左右を決めるしくみがうまく働かないことで起こります。このしくみには、動く線毛と、NODALなどの「左右を決める信号」の遺伝子がかかわっています[2]。原因の遺伝子によって、遺伝のしかたが違います。
線毛の遺伝子:多くは常染色体潜性(劣性)遺伝
PCDは、多くが常染色体潜性(劣性)遺伝です[1]。お子さんが発症するのは、ご両親からそれぞれ1つずつ、原因となる変化を受け継いだときです。ご両親がともに保因者(症状のない変化の持ち主)の場合、お子さん1人ごとの確率は、発症が4分の1、保因者が2分の1、どちらも受け継がないが4分の1です。
GeneReviewsの表では、PCDの原因として頻度が高いのはDNAH5(PCDの方の22%)、DNAH11(11%)、CCDC40(9%)、DNAI1(6%)、CCDC39(5%)などで、これらはこの検査の22遺伝子に含まれています[1]。
ZIC3遺伝子:X連鎖遺伝
ZIC3遺伝子はX連鎖遺伝で、X連鎖の内臓錯位症の家系の約75%で見つかると報告されています[2]。X染色体を1本しかもたない男の子に症状が出やすく、お母さんが保因者のときは、男のお子さん1人ごとに2分の1の確率で原因を受け継ぎます。
左右を決める信号の遺伝子:片方の変化で起こることも
NODALとその仲間(NODAL経路)の遺伝子の変化は、常染色体顕性(優性)遺伝の形で報告されることが多いとされています[2]。顕性遺伝の病気では一般に、同じ変化をもっていても症状の出方が人によって違うことがあり(浸透率・表現型の多様性)、ご家族の見た目だけで判断できません。一方、GDF1は潜性遺伝の報告があり[2]、MMP21・PKD1L1も両方のアレルの変化で起こる報告があります[4][5]。
⚠️ 「家族に内臓逆位の人がいない」は「遺伝しない」ではありません
潜性遺伝では、ご両親は保因者で症状がないのがふつうです。そのため、ご家族に同じ状態の人がいなくても、次のお子さんで同じことが起こる可能性があります。総説でも、内臓錯位症の方の一親等の血縁者では、相対的なリスクが高いことが指摘されています[2]。原因の遺伝子と遺伝のしかたは、検査で原因がわかってはじめて、具体的な数字でお伝えできます。
4. どんな人がこの検査を受けるとよいか
内臓逆位・内臓錯位症と診断された方で、原因を知って心臓・呼吸器の備えやご家族の計画に役立てたい方に向く検査です。原因がわからないまま、いくつもの病院や検査を回ってきた方にとっても、関係する22遺伝子を一度に調べられることは、診断までの回り道を短くする手がかりになります。
- ●完全内臓逆位、または内臓錯位症(ヘテロタキシー)と診断された方
- ●内臓の左右の異常に、先天性心疾患、無脾・多脾、腸回転異常などを伴う方
- ●内臓逆位があり、一年中続く痰のからむ咳・副鼻腔炎・中耳炎がある方、生まれてすぐ呼吸が苦しかった方
- ●ご家族(きょうだい・お子さん・親)に内臓逆位・内臓錯位症・PCDの方がいる方
- ●上のお子さんが内臓錯位症や複雑な心臓の病気で、次の妊娠を考えている方
この検査より別の検査が向いている場合
症状の中心がどこにあるかで、向いている検査が変わります。比べる相手は検査の種類です。
🔍 症状に合わせた検査の選び方
※内臓錯位症は、13トリソミーや22q11.2欠失症候群に伴うことがあると報告されています[2]。どの検査が合うかは、遺伝カウンセリングで一緒に決めましょう。
5. この検査で調べる22遺伝子と、関係する病気
この検査では、線毛の働きにかかわる遺伝子13個と、左右を決める信号・心臓の形成にかかわる遺伝子9個、あわせて22遺伝子を一度に調べます。
🧬 内臓錯位症・完全内臓逆位遺伝子パネル検査の対象遺伝子(22遺伝子)
※対象遺伝子は当院の検査内容による。遺伝のしかたは文献[1][2][4][5]による。「遺伝カウンセリングでご説明」とした遺伝子は、このページでは遺伝のしかたを記載していません。内臓錯位症の番号(HTX)は国際的な分類で使われる名称です。
表の線毛の遺伝子のうち、DNAI1・DNAI2・DNAH5・DNAL1は、線毛を動かすモーターであるダイニンの部品をつくる遺伝子です。NKX2-5やZIC3・NODAL・GDF1・FOXH1・ACVR2Bは、当院の先天性心疾患パネル(115遺伝子)にも含まれています。
6. この検査でわかること・わからないこと
この検査でわかるのは、22遺伝子の中の小さな変化(1文字の置き換わりや、小さな挿入・欠失)と、遺伝子全体の欠失・重複(血液検体では2つ以上の連続するエクソンの欠失・重複も)です。どの遺伝子検査にも限界があります。
- ●原因が見つからないことがあります:内臓錯位症では、今の臨床の遺伝子検査で原因がわかるのは4割未満とされ[2]、PCDでも20〜30%は既知の遺伝子に原因が見つかりません[1]。
- ●調べていない遺伝子:22遺伝子以外が原因の場合は、この検査ではわかりません。
- ●見つけにくい変化:染色体の転座や逆位、繰り返し配列の伸長、遺伝子の働きを調節する領域やエクソンから離れたイントロンの変化は調べていません。1つのエクソンだけの欠失・重複は、見つからないことがあります。ZIC3遺伝子の三塩基の繰り返しの伸長も評価していません。
- ●モザイク:体の一部の細胞にだけある変化を見つけることを目的とした検査ではありません。
- ●意義がまだわからない変化(VUS):病気の原因かどうか、まだ判断できない変化が見つかることがあります。ご希望によりVUSを報告から外すこともできます(無料)。
見つかった欠失・重複は、別の原理の方法(qPCR法やMLPA法)でもう一度確かめてから報告します。読み取りの質が足りない部分は、サンガー法という別の方法で補います。調べる領域の99%以上を、20回以上重ねて読む精度で解析しています。
7. 結果が出たあと
結果は、臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。結果だけをお送りすることはありません。陽性・陰性・VUSで、次にできることが違います。
陽性だったとき:病名がつくと、次の一手が決まる
原因の遺伝子がわかると、診断がはっきりし、何に備えるかが決まります。線毛の遺伝子が原因でPCDと確定すれば、呼吸器の専門医のもとで気道のケアを続けることや、耳・副鼻腔の確認、男性では将来の妊娠に向けた相談につながります。左右の信号や心臓の遺伝子が原因なら、心臓の経過を見ていく理由がはっきりします。PCDや無脾・多脾は、医療費助成の制度の対象にもなっています(第8章)。
ご家族への影響
潜性遺伝の場合、ご両親は保因者で、きょうだいも保因者の可能性があります。X連鎖の場合は、お母さんやお母さん側の血縁者が保因者かどうかが手がかりになります。ご家族の原因がわかっていれば、ほかのご家族は同じ変化だけを調べて、受け継いでいるかを確かめられます。あなたの1回の検査が、ご両親・きょうだい・お子さんが自分の状態を知る手がかりになります。
陰性だったとき
22遺伝子で原因が見つからなくても、内臓錯位症やPCDの可能性は否定できません(第6章)。症状に合わせて、PCDの49遺伝子パネル、先天性心疾患パネル、全エクソーム検査などを考えます。
意義がまだわからない変化(VUS)が見つかったとき
VUSは、それだけで確定診断やご家族の発症リスクの判定には使いません。ただし、病気との関係を調べるため、ご家族にも同じ変化があるかを確認することがあります。研究が進んで、のちに意味がはっきりすることもあります。調べた目的と別の病気の原因が見つかった場合の扱いは、当院の二次的所見の開示方針をご覧ください。
妊娠を考えている方:保因者検査と出生前診断
原因がわかっていれば、次のお子さんで同じことが起こる可能性がどれくらいあるか、次の妊娠でどう備えられるかを具体的に考えられます。原因がわからないままでは、出生前に調べる的を決められません。当院では羊水検査・絨毛検査を院内で行っており(2025年6月から産婦人科を併設)、ご家族の原因となる変化がわかっていれば、出生前診断をどう進められるかを妊娠前からご相談いただけます。
パートナーが保因者かどうかを知りたい方には、拡大版保因者スクリーニング(女性版787遺伝子・男性版714遺伝子)があります。女性版787遺伝子の一覧では、このページの対象遺伝子のうちCCDC39・DNAH5・DNAI1・DNAI2・DNAL1・INVSが含まれていることを確認しました(2026年10月時点)。妊娠中の方には、NIPTと同じ日に採血できるカップルの保因者検査「ファミリーセーフティ プラス」(女性787遺伝子・男性714遺伝子、単独では受けられません)もあります。
8. 日本の制度(2026年10月時点)
原発性線毛機能不全症は、指定難病340「線毛機能不全症候群(カルタゲナー症候群を含む。)」として、2024年4月1日から指定難病に加わりました。内臓錯位症に関係するものでは、指定難病188「多脾症候群」と189「無脾症候群」があります(厚生労働省の資料で確認)。
小児慢性特定疾病でも、慢性呼吸器疾患の「線毛機能不全症候群(カルタゲナー症候群を含む。)」と、慢性心疾患の大分類「内臓錯位症候群」に含まれる「無脾症候群」「多脾症候群」が対象疾病に掲載されています(小児慢性特定疾病情報センターの対象疾病一覧・令和7年4月1日版で確認)。医療費の助成を受けるには、それぞれの認定の基準を満たして申請する必要があります。詳しくは、お住まいの自治体の窓口でご確認ください。
完全内臓逆位だけ(心臓の病気やPCDを伴わない場合)は、これらの制度の病名には含まれていません。当院の遺伝子検査は自費診療(保険適用外)です。
9. 検査の流れ・費用・結果までの日数・検体
検査費用は税込330,000円、結果までは2〜3週間です。唾液・頬の内側の粘膜で検査する場合は、遠方の方でもクリニックにお越しにならずに、オンライン診療で受けられます。
ご予約
▶
遺伝カウンセリング臨床遺伝専門医
▶
検体の採取血液・唾液・頬粘膜
▶
結果のご説明2〜3週間後・マイページへ
💴 費用・日数・検体
※オンラインの場合は、遺伝カウンセリング料金を事前にお支払いください。ご夫婦・カップルで同じ検査を同じ日に一緒に受ける場合は、遺伝カウンセリング料が1人分になります(検査費用の割引はありません)。
遺伝カウンセリングでは、検査で何がわかり、何がわからないか、結果がご家族にとってどういう意味をもつかをご説明します。検査を受けるかどうかは、説明を聞いて納得してから決めていただきます。
10. 院長コラム
🩺 院長コラム【「心臓が右にあるだけ」で終わらせないために】
完全内臓逆位は、たまたま見つかって「心臓が右にあるだけで、問題ありません」と説明されることの多い状態です。実際、それだけで症状がない方も多くいます。ただ、内臓逆位の背景には、線毛の病気や心臓の病気がひそんでいることがあり、そうした病気の多くは遺伝子の変化で起こります。長引く咳や副鼻腔炎を「体質」と片づけず、原因を確かめておくことには意味があると考えています。
私自身、希少な常染色体顕性(優性)遺伝性疾患の当事者です。子どもに病気を受け渡したくない、という遺伝の病気をもつ方の思いはよくわかります。また、お子さんが重い症状で発症したのをきっかけに、ご自身も同じ遺伝子の変化を持っていたとわかり、自分のせいだと責めてしまう親御さんを、何度も見てきました。私の当事者としての話は、遺伝性疾患の当事者として、臨床遺伝専門医になった理由に書いています。
潜性遺伝の病気では、ご両親はほとんどの場合、症状のない保因者です。遺伝子の変化は誰にでも起こりうるもので、誰のせいでもありません。遺伝子検査は、やってみないとわからないことを、何度も経験してきました。検査をしないと何も言えない、というのが私の確固たる考えです。こうした経験から、当院では、検査を受けずにリスクだけをご説明することはしておりません。検査をせずにリスクをお伝えするほうが、かえって危険だと考えているためです。
わからないまま悩み続けるより、わかったことから次を考えるほうが前に進める、と考えています。原因を知ったうえで次の妊娠を考えたい方には、保因者検査から出生前診断まで当院で続けて支えられる体制を整えています。どの選択をされても、その選択を尊重します。
よくある質問(FAQ)
Q1. 内臓逆位は短命ですか?寿命は?
完全内臓逆位そのものが寿命を縮めるかを直接調べた大規模な研究は見当たりません。米国の出生異常登録研究に含まれた完全内臓逆位例では、59%に心疾患の記録がありませんでした。見通しを左右するのは、心臓の病気や、原発性線毛機能不全症(PCD)を伴うかどうかです。PCDは一部の方で寿命に影響するとされています。
Q2. 内臓逆位は何人に1人くらいですか?
調べ方で数字が違います。米国の約466万出生を調べた研究では、ほかの症候群を伴わない完全内臓逆位は出生1万人あたり0.30人でした。一方、内臓逆位はおよそ6,000〜8,000人に1人とする論文もあります。内臓錯位症(ヘテロタキシー)は出生1万人あたり約0.8人と報告されています。
Q3. 内臓逆位のデメリットは何ですか?
完全内臓逆位だけなら、症状がないことも多い状態です。気をつけたいのは、心臓の病気を伴う場合と、線毛の病気(原発性線毛機能不全症)を伴う場合です。内臓逆位の方のおよそ4分の1にPCDがあるとする報告があり、PCDでは長引く痰のからむ咳や副鼻腔炎、男性の不妊などが起こりえます。
Q4. 内臓逆位と内臓錯位症の違いは?
完全内臓逆位は、内臓全体が鏡に映したように左右そっくり入れ替わった状態です。内臓錯位症(ヘテロタキシー)は、左右の並び方がそろわず、臓器ごとにばらばらになる状態で、約95%に心臓の病気を伴い、脾臓がない(無脾)・複数ある(多脾)、腸の回転の異常なども起こりやすいとされています。
Q5. 内臓逆位は遺伝しますか?
遺伝することがあります。原因が線毛の遺伝子なら多くは常染色体潜性(劣性)遺伝で、ご両親とも保因者の場合、次のお子さんが同じ病気になる確率は4分の1です。ZIC3遺伝子ならX連鎖遺伝で、お母さんが保因者かどうかで確率が変わります。原因と遺伝のしかたは、検査で原因がわかってはじめて具体的にお伝えできます。
Q6. カルタゲナー症候群はなぜ内臓逆位になるのですか?
カルタゲナー症候群は、原発性線毛機能不全症(PCD)のうち完全内臓逆位を伴うものを指します。胎児期に体の左右を決めるしくみには、動く線毛がかかわっています。PCDではこの線毛がうまく動かないため、PCDの方の40〜50%が完全内臓逆位になると報告されています。
Q7. 検査で異常が見つからなければ、遺伝の心配はないですか?
いいえ。内臓錯位症では、今の臨床の遺伝子検査で原因がわかるのは4割未満と報告されており、PCDでも20〜30%は既知の遺伝子に原因が見つかりません。陰性は「この22遺伝子で原因が見つからなかった」という意味で、病気や遺伝の可能性を否定するものではありません。
Q8. 費用と保険は?
検査費用は税込330,000円で、自費診療(保険適用外)です。遺伝カウンセリング料(30分22,000円・税込)が別にかかります。結果までは2〜3週間で、至急オプション(55,000円)を使うと約7日短くなります。
🧬 一度の検査で、ご自身とご家族のこれからを考える
生まれ持った遺伝子は一生変わりません。内臓錯位症・完全内臓逆位の原因がわかれば、心臓や呼吸器の病気への備えだけでなく、ご家族の検査や、次の妊娠の計画を考える手がかりになります。当院では臨床遺伝専門医が常駐し、検査の前後の遺伝カウンセリングから、保因者検査、羊水検査・絨毛検査による出生前診断の相談まで、院内で続けて受けていただけます。
お電話でのお問い合わせ:03-3478-3768
参考文献
- [1] Zariwala MA, Despotes KA, Davis SD. Primary Ciliary Dyskinesia. In: GeneReviews®. University of Washington, Seattle; 2007 (Last Update: 2025 May 22). [NCBI Bookshelf NBK1122]
- [2] Wells JR, Padua MB, Ware SM. The genetic landscape of cardiovascular left-right patterning defects. Curr Opin Genet Dev. 2022;75:101937. [DOI: 10.1016/j.gde.2022.101937](PMID: 35777348)
- [3] Lin AE, Krikov S, Riehle-Colarusso T, et al; National Birth Defects Prevention Study. Laterality defects in the National Birth Defects Prevention Study (1998-2007): birth prevalence and descriptive epidemiology. Am J Med Genet A. 2014;(10):2581-2591. [DOI: 10.1002/ajmg.a.36695](PMID: 25099286)
- [4] Postema MC, Carrion-Castillo A, Fisher SE, Vingerhoets G, Francks C. The genetics of situs inversus without primary ciliary dyskinesia. Sci Rep. 2020;10:3677. [DOI: 10.1038/s41598-020-60589-z]
- [5] Perles Z, Moon S, Ta-Shma A, et al. A human laterality disorder caused by a homozygous deleterious mutation in MMP21. J Med Genet. 2015;52(12):840-847. [DOI: 10.1136/jmedgenet-2015-103336](PMID: 26429889)
関連記事



