

目次
- 1 1. OFD1遺伝子とは ─ 細胞のアンテナをつくる司令塔
- 2 2. 繊毛病(シリオパチー)という考え方
- 3 3. OFD1タンパク質の構造 ─ 「つなぎ役」に特化した形
- 4 4. OFD1がもつ「3つの顔」 ─ 場所ごとに違う仕事
- 5 5. なぜ変異のタイプで病気が変わるのか
- 6 6. OFD1遺伝子に関連する4つの疾患
- 7 7. 診断と遺伝形式 ─ どう調べ、どう受け継がれるのか
- 8 8. 最新の治療研究 ─ 疾患モデルから次世代治療へ
- 9 9. 遺伝診療との接点 ─ 遺伝子の変化をどう読み解くか
- 10 10. よくある誤解
- 11 まとめ ─ ひとつの遺伝子が語る「繊毛病」の奥深さ
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
細胞の表面には、「一次繊毛(いちじせんもう)」という、アンテナのように突き出た小さな器官があります。この繊毛を正しく組み立てるための司令塔のひとつが、今回とりあげるOFD1遺伝子です。OFD1遺伝子は、その名前のもとになった口顔指症候群(こうがんししょうこうぐん)だけでなく、ジュベール症候群、原発性線毛機能不全症、そして網膜色素変性症(もうまくしきそへんせいしょう)といった、一見バラバラに見える病気の共通の原因になります。同じ遺伝子なのに、なぜこれほど違う病気が生まれるのでしょうか。この記事では、OFD1遺伝子の働きと、変異のタイプによって病気の重さや遺伝の仕方がどう変わるのかを、一般の方にも、遺伝診療に関わる方にも読めるように、現在の医学的知見に基づいて解説します。
Q. OFD1遺伝子とは何ですか?まず結論だけ知りたいです
A. OFD1遺伝子は、細胞のアンテナである「一次繊毛」を組み立てるための司令塔となるタンパク質をつくる、X染色体上の遺伝子です。この遺伝子に変化(バリアント)が起きると、繊毛がうまく働かなくなり、「繊毛病(シリオパチー)」と呼ばれる一群の病気を引き起こします。特徴的なのは、変異の「タイプ」と「位置」によって、生まれる病気の重さも、遺伝の仕方も大きく変わることです。重い変異は男の子の胎児では命にかかわり、女の子に口顔指症候群を起こす一方、遺伝子の末端に近い軽めの変異では、男の子でも生まれてジュベール症候群や網膜の病気だけを示すことがあります。
- ➤正体 → X染色体(Xp22.2)上にあり、一次繊毛の土台を組み立てる中心体・中心小体サテライトのタンパク質をつくる遺伝子
- ➤なぜ多彩な病気に → 変異のタイプ(欠失・ナンセンス・スプライシング異常)と位置で、機能の失われ方が段階的に変わるため
- ➤主な関連疾患 → 口顔指症候群1型、ジュベール症候群10型、原発性線毛機能不全症、網膜色素変性症23型
- ➤遺伝の仕方 → 口顔指症候群はX連鎖優性(顕性)、ほかはX連鎖劣性(潜性)と、同じ遺伝子でも変異で変わる
- ➤最新の研究 → 患者由来のiPS細胞オルガノイドや、遺伝子治療・核酸医薬(ASO)による治療研究が進んでいる
🧬 OFD1遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名 | OFD1(Oral-Facial-Digital Syndrome 1)。日本語では「口顔指症候群1型」の原因遺伝子 |
| 場所 | X染色体の短腕(Xp22.2)。X染色体の不活性化を「免れる」性質を持つ遺伝子のひとつ |
| つくるもの | 1,012個のアミノ酸からなる、中心体・中心小体サテライトのタンパク質。一次繊毛の土台づくりを担う |
| 主なはたらき | 一次繊毛の組み立て・オートファジーによる繊毛制御・核内でのDNA修復という、場所の異なる複数の仕事 |
| 関連する主な病気 | 口顔指症候群1型、ジュベール症候群10型、原発性線毛機能不全症、網膜色素変性症23型[1] |
| 遺伝の仕方 | X連鎖優性(顕性)または X連鎖劣性(潜性)。変異のタイプにより異なる |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた遺伝子の解説です。特定の検査を勧めるものではありません。
1. OFD1遺伝子とは ─ 細胞のアンテナをつくる司令塔
OFD1遺伝子は、X染色体の短腕、Xp22.2という場所にあります。この遺伝子は23個のエクソン(タンパク質の設計情報が書かれた部分)からできており、1,012個のアミノ酸がつながった大きなタンパク質をつくります[1]。このタンパク質は、細胞の中でも「中心体」や「中心小体サテライト」という、細胞のアンテナである一次繊毛を組み立てる場所に集まって働いています。
💡 用語解説:一次繊毛(いちじせんもう)とは
一次繊毛は、ほとんどの細胞が1本だけ持っている、細胞表面から突き出たアンテナ状の小さな器官です。動いて水流をつくる「運動性繊毛」とは違い、一次繊毛は主に周囲の信号を受け取る「センサー」として働きます。体の発生に欠かせないソニックヘッジホッグ(Shh)やWntといった信号を受け取る中継地点であり、ここがうまく働かないと、脳・腎臓・目・骨など多くの臓器の発生に影響が出ます。
OFD1遺伝子のもうひとつの特徴は、X染色体の不活性化を「免れる(エスケープする)」遺伝子だという点です。女性は2本のX染色体を持ちますが、通常は細胞ごとにどちらか一方が使われなくなる(不活性化される)仕組みがあります。ところがOFD1は、その不活性化を部分的に免れ、両方のX染色体から発現するのが原則です[1]。女性患者さんの症状には大きな個人差があります。X染色体不活性化の偏りも検討されていますが、偏りの方向と重症度が相関しなかった報告もあり、表現型の多様性をこれだけで説明することはできません。
OFD1遺伝子の名前は、この遺伝子の変異でいちばん最初に知られた病気、口顔指症候群1型(Oral-Facial-Digital syndrome type 1)に由来します。口(Oral)・顔(Facial)・指(Digital)に特徴的な変化が現れることから、この名前がつきました。しかし研究が進むにつれ、OFD1遺伝子は口顔指症候群だけでなく、脳や目、呼吸器の病気にも関わる、非常に多面的な遺伝子であることがわかってきました。以降の章で、その全体像を順に見ていきます。
2. 繊毛病(シリオパチー)という考え方
OFD1遺伝子を理解するうえで欠かせないのが、繊毛病(シリオパチー)という考え方です。繊毛病とは、一次繊毛や運動性繊毛の「つくり」や「はたらき」に問題が起きることで発症する、一群の遺伝性疾患の総称です。
一次繊毛は、体の発生をコントロールするさまざまな信号(ソニックヘッジホッグ経路やWnt経路など)を受け取る、いわば細胞の「受信アンテナ」です。このアンテナが正しく組み立てられなかったり、機能しなかったりすると、その影響は特定の臓器にとどまりません。網膜の変性、腎臓の嚢胞(のうほう)、肥満、肝臓の障害、脳の奇形など、複数の臓器にまたがる症状が、さまざまな組み合わせで現れます。これが繊毛病に共通する特徴です。
OFD1遺伝子の変異で起きる病気も、この繊毛病の仲間です。同じ「繊毛の異常」という土台を共有しているからこそ、口顔指症候群・ジュベール症候群・網膜色素変性症といった、表面的には違って見える病気が、根っこでつながっているのです。ちなみに、同じ繊毛病のグループには、肥満や網膜変性・腎障害を伴うバーデ・ビードル症候群なども含まれます。
🩺 院長コラム【「原因がひとつ」でも「症状はさまざま」という難しさ】
遺伝性の病気を考えるとき、「原因遺伝子が同じなら症状も同じ」と思われがちですが、実際はそう単純ではありません。OFD1遺伝子はその典型で、ひとつの遺伝子の変化が、命にかかわる重い病気から、目だけに症状が出る比較的限られた病気まで、幅広い姿をとります。
原因の遺伝子にたどりつくまで検査を重ねる時間の長さは、多くの希少・遺伝性疾患に共通する経過です。OFD1のように「同じ遺伝子でもバリアントの性質によって表現型や遺伝形式が異なりうる」という点は、遺伝学的検査の結果を解釈するうえで重要です。遺伝子の名前がついた後にこそ、その変化が本人やご家族にとって何を意味するのかを、ていねいに整理していく必要があります。
3. OFD1タンパク質の構造 ─ 「つなぎ役」に特化した形
OFD1遺伝子がつくるタンパク質は、それ自身が化学反応を起こす酵素ではなく、たくさんのタンパク質を正しい場所で結びつける「足場(スキャフォールド)」として働きます。そのため、他のタンパク質とくっつくための構造をいくつも備えています[2]。
N末端の「LisHモチーフ」と、C末端の「コイルドコイル」
OFD1タンパク質は、大きく分けて2種類の重要な部品を持っています。ひとつは、タンパク質の始まりの側(N末端)にあるLisH(リス・エイチ)モチーフという構造です。この部分は、OFD1タンパク質が中心体のまわりにある小さな粒「中心小体サテライト」に正しくたどりつくために欠かせないことがわかっています。
もうひとつは、タンパク質の終わりの側(C末端)にある6つのコイルドコイルドメインという、ひものように巻きついた構造です。この部分は、OFD1どうしが結びついたり(自己会合)、ほかの重要なタンパク質と結合したりする役割を担います[2]。とくに、繊毛の信号伝達に関わるLCA5遺伝子がつくるレバーシリン(Lebercilin)というタンパク質と結びつくのも、このC末端側の役割です。あとで説明するように、変異でこのC末端が失われると、レバーシリンとの結びつきだけが選択的に壊れ、それが目や脳に特有の症状につながります。
💡 用語解説:足場(スキャフォールド)タンパク質
足場タンパク質とは、自分では化学反応を起こさず、複数のタンパク質を「正しい場所に・正しい順序で」集める台のような役割をするタンパク質です。工事現場の足場(スキャフォールド)にたとえられます。OFD1は、繊毛を組み立てる部品たちを一次繊毛の根元に集める、まさに足場役です。この「つなぎ役」が壊れると、部品はそろっていても繊毛がうまく組み上がりません。
OFD1タンパク質は、動物界の中でも進化的によく保存されており、その配列には多くのタンパク質結合の目印が含まれています。単なる静的な足場ではなく、リン酸化などの翻訳後修飾(つくられたあとに化学的な目印をつけられる仕組み)によって、細胞の状態に応じて動的に制御されていることも報告されています[2]。つまりOFD1は、細胞の増殖やストレスの状況とも連動しながら、繊毛づくりを調整しているのです。
4. OFD1がもつ「3つの顔」 ─ 場所ごとに違う仕事
OFD1タンパク質が興味深いのは、細胞の中の別々の場所で、まったく違う3つの仕事をこなしている点です。まず全体像を図で見てみましょう。
① 一次繊毛の組み立て ─ 土台をつくるマスターレギュレーター
一次繊毛は、細胞がいちばん古くから持っている中心小体(母中心小体)を土台(基底小体)として組み立てられます。OFD1は、この母中心小体の先端に集まり、繊毛の材料を積み込む足場となる「遠位付属器(えんいふぞくき)」という構造をつくる、中心的な司令塔です[2]。OFD1が欠けると、この足場が組み立てられず、繊毛のもとになる小さな袋(繊毛小胞)が母中心小体に接続できません。その結果、繊毛の伸長が物理的に始められなくなってしまいます[2]。近年の研究では、OFD1はCEP90やFOPNLといったタンパク質と一緒に複合体をつくり、遠位付属器を組み立てる一連の流れの引き金を引くことも明らかになっています。
② オートファジーによる繊毛の「ブレーキ」
OFD1は繊毛を「つくる」役だけでなく、意外なことに繊毛を「つくりすぎないように抑える」ブレーキ役も持っています。同じOFD1でも、母中心小体の先端にあるものは繊毛づくりを促進し、中心小体サテライトにあるものは繊毛づくりを抑制する、という二面性を持つのです[3]。
細胞が増殖をやめて繊毛をつくり始めるとき、サテライトにあるOFD1は、細胞の自食作用であるオートファジーによって速やかに分解されます[3]。オートファジーが働かないように操作したマウスの細胞では、OFD1がサテライトにたまり続けてしまい、繊毛の伸長に必要なBBS4というタンパク質がうまく集まらず、結果として繊毛の数が減り、長さも短くなることが示されました[3]。逆に、ふだんは繊毛をつくらない乳がん由来の細胞でも、OFD1をサテライトから取り除くと、人工的に繊毛をつくらせることができます[3]。つまり、OFD1をオートファジーで片づけることが、繊毛をつくるかどうかを決める「スイッチ」のひとつになっているのです。この仕組みは、後述する薬の研究とも深く関わってきます。
③ 核の中でのDNA修復 ─ 繊毛とは無関係な意外な役割
さらに、OFD1タンパク質は細胞質だけでなく、遺伝情報がしまわれている核の中にも存在し、ゲノムを守る仕事にも関わっています[4]。OFD1は、RuvBl1というタンパク質を介して、TIP60というヒストンアセチル化酵素の複合体と物理的に結びつくことがわかっています[4]。
TIP60複合体は、DNAが二重にちぎれる大きな傷(DNA二重鎖切断)を修復するときに、いち早く現場を整える重要な役割を果たします。口顔指症候群の患者さん由来の細胞では、OFD1が減ることでTIP60が核の中で正しい場所に集まれなくなり、ヒストンのアセチル化が減少します[5]。その結果、相同組換え修復という方法によるDNA二重鎖切断の修復能力が損なわれ、細胞周期の停止が過剰に長引くことも報告されています[5]。OFD1は、繊毛の部品というだけでなく、核の中でゲノムの安定を守る因子でもあった、というわけです。
5. なぜ変異のタイプで病気が変わるのか
OFD1遺伝子のいちばん興味深い点は、同じ遺伝子でも、変異のタイプと位置によって生まれる病気がまったく違うことです。ここには、いくつかの分子のしくみが関わっています。順番に見ていきましょう。
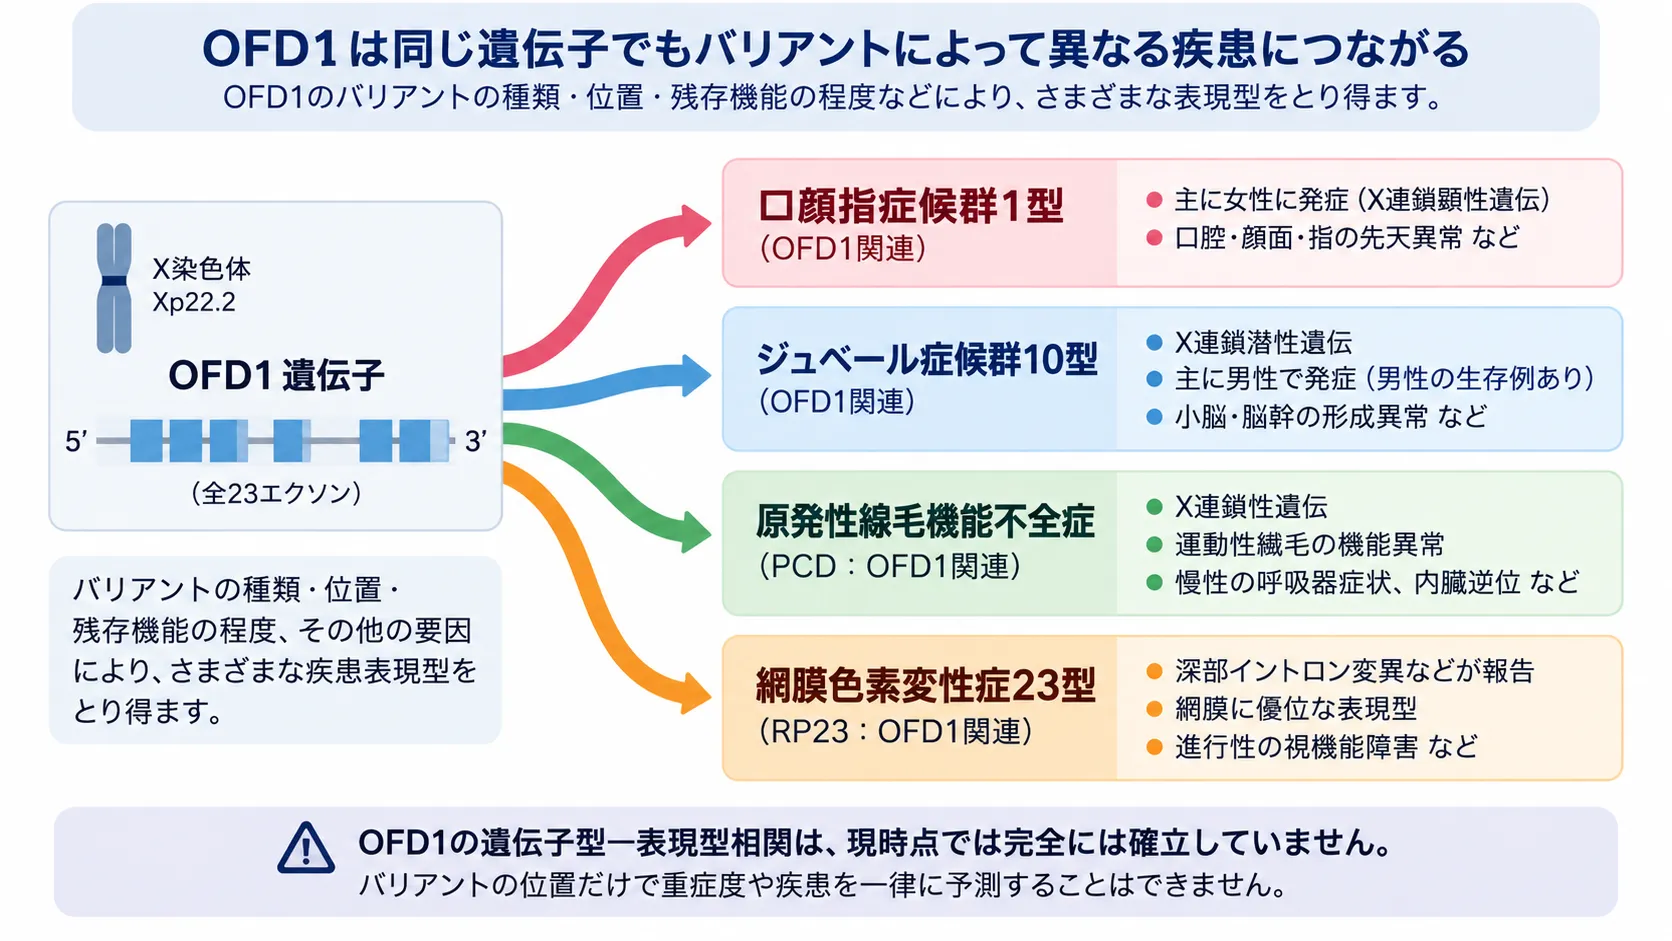
図:OFD1遺伝子では、バリアントの種類・位置やOFD1タンパク質の残存機能などによって、口顔指症候群1型、ジュベール症候群10型、原発性線毛機能不全症(PCD)、網膜色素変性症23型(RP23)など、異なる疾患・表現型をとることがあります。ただし、OFD1の遺伝子型―表現型相関は完全には確立しておらず、バリアントの位置だけから疾患や重症度を一律に予測することはできません。
遺伝子の「前半」で壊れると ─ 完全な機能喪失
OFD1遺伝子の前半(エクソン1〜16あたり)で、フレームシフト変異やナンセンス変異、あるいは遺伝子全体の大きな欠失が起きると、OFD1タンパク質はほとんどつくられなくなります[1]。これは完全な機能喪失(loss-of-function)と呼ばれる状態です。
こうした重い変異では、多くの場合NMD(ナンセンス変異依存mRNA分解)という細胞の品質管理システムが働きます。NMDは、途中で止まってしまう異常な設計図(mRNA)を見つけて壊す仕組みで、これによって不完全なタンパク質すらつくられなくなります。この完全な機能喪失が、男の子の胎児では命にかかわる重い発生異常を引き起こし、女の子では口顔指症候群を発症させる原因になります[1]。
💡 用語解説:ナンセンス変異・フレームシフト変異とNMD
ナンセンス変異は、タンパク質の設計図の途中に「ここで終わり」という誤った停止の合図(終止コドン)を生む変化です。フレームシフト変異は、設計図を読む枠がずれてしまい、それ以降の情報がすべて意味をなさなくなる変化です。どちらもタンパク質を途中で断ち切ります。そしてNMDは、こうした途中終わりの異常な設計図を細胞が察知して分解する安全装置です。NMDが働くかどうかが、病気の重さを分ける鍵になります。
遺伝子の「末端」で壊れると ─ NMDをすり抜ける
一方、OFD1遺伝子の最終エクソン付近(末端に近い場所)で変異が起きると、話が変わります。遺伝子の最も後ろで起きる変異は、NMDをすり抜ける(NMDエスケープ)という性質があります。すると異常な設計図が分解されずに残り、末端が少し欠けただけの、部分的に機能するタンパク質がつくられます[1]。
この末端が欠けたタンパク質は、基本的な繊毛づくりの能力はある程度保っている一方で、C末端にあるレバーシリン(LCA5遺伝子産物)などとの特定の結合だけが選択的に失われます。その結果、命にかかわる全身の重い異常は回避されつつ、目や脳などに限られた症状が現れます。これが、ジュベール症候群や原発性線毛機能不全症といった、比較的限られた病気が生まれる理由です[1]。
イントロンの奥深くで壊れると ─ 目だけの病気に
さらに特殊なのが、遺伝子の「読まれない部分」であるイントロンの奥深くで起きる深部イントロン変異です。OFD1のイントロン9の奥で起きる特定の変異(IVS9+706A>G)は、本来使われないはずのクリプティックスプライス部位(潜在的スプライス部位)を新しくつくり出し、62塩基の余分なエクソンが設計図に紛れ込む異常なスプライシングを引き起こします[6]。
この変異を持つ患者さんの細胞を調べると、設計図の一部(研究では約39%)は正常なOFD1として正しくつくられていることがわかりました[6]。この変異では正常にスプライシングされたOFD1転写産物が対照男性の約39%残っており、著者らはこれが男性で胎生致死とならないことに関係すると考察しています[6]。一方、視細胞はOFD1発現低下に特に感受性が高い可能性が示されており、網膜だけに進行性の変性が現れるのです[6]。これが網膜色素変性症23型(RP23)の成り立ちです。
6. OFD1遺伝子に関連する4つの疾患
ここまでの分子のしくみを踏まえて、OFD1遺伝子が引き起こす代表的な4つの病気を、それぞれの特徴とともに見ていきます。
① 口顔指症候群1型(OFD1症候群)
口顔指症候群1型(こうがんししょうこうぐん・OFD1症候群)は、X連鎖優性(顕性)遺伝の形をとる病気です。パピヨン・レアージュ・プサウム症候群とも呼ばれます。OFD1遺伝子の変異を持つ男の子の胎児は、その多くが重い発生の異常のため妊娠の早い時期に命を落とすとされ、そのため患者さんはほぼすべて女性です[7]。
女性患者さんの症状は多岐にわたります。名前のとおり、口(分葉した舌や舌の小さなこぶ、口蓋裂、余分な小帯、歯の異常)、顔(両目が離れている、鼻翼の低形成、上唇の正中の裂けなど)、指(短い指、指の癒合、指の湾曲、親指の重複など)に特徴的な変化が現れます[7]。さらに、内臓の症状として約半数の患者さんに進行性の多発性嚢胞腎(たはつせいのうほうじん)がみられ、成人期に腎臓の機能が低下することがあります。また、約半数で脳梁の欠損や脳内の嚢胞などの中枢神経系の関与、そしておよそ半数で知的障害がみられると報告されています[7]。
ごくまれに、生きて生まれる男の子の患者さんの報告も存在します。その場合、重い先天性の心疾患や重度の水頭症を伴うことが知られています[1]。また、女性でも症状の重さには幅があります。X染色体不活性化の偏りは候補要因のひとつですが、重症度との明確な相関は確立していません[7]。
② ジュベール症候群10型(JBTS10)
OFD1遺伝子の特定の変異は、X連鎖劣性(潜性)遺伝の形をとるジュベール症候群10型を引き起こします[1]。この場合は、男の子でも命を落とさずに生まれ、特徴的な症状を示します。
ジュベール症候群の特徴は、脳のMRIで見える特有の脳幹・小脳の形(大臼歯徴候〔だいきゅうしちょうこう〕・モラートゥースサイン)です。小脳の一部(虫部)の低形成に伴う運動失調や、呼吸の異常、網膜のジストロフィー、腎臓の嚢胞などがみられます[1]。前の章で説明したとおり、この病気を起こす変異の多くは遺伝子の末端付近にあり、NMDをすり抜けて部分的に機能するタンパク質をつくるため、男の子でも生存が可能になります[1]。ミネルバクリニックには、ジュベール症候群に関わるAHI1遺伝子やARL13B遺伝子の解説もあります。
③ 原発性線毛機能不全症(PCD)
近年、単独の原発性線毛機能不全症(PCD)を示す男性患者さんで、OFD1遺伝子の変異が同定されています[1]。PCDは、呼吸器の粘膜、精子のべん毛、卵管などにある「運動性繊毛」の運動機能に問題が起き、気道感染をくり返したり、内臓の左右が逆になる内臓逆位を起こしたりする病気です。
通常、PCDは常染色体劣性(潜性)遺伝の形をとりますが、OFD1の変異ではX連鎖性のPCDが起こります[1]。これらの症例で見られる変異もジュベール症候群と同様に遺伝子の最終エクソン付近にあり、NMDをすり抜けます。つくられる変異タンパク質は、全身の広範な発生異常を回避するのに十分な基本機能を保ちつつ、運動性繊毛の機能にだけ特異的な障害をもたらすと考えられています[1]。
④ 網膜色素変性症23型(RP23)
網膜色素変性症(もうまくしきそへんせいしょう)は、夜盲(暗いところで見えにくい)から始まり、周辺の視野が徐々に狭くなり、最終的に中心の視力にも影響が及ぶ、進行性の視細胞の変性を伴う遺伝性の網膜疾患です。
前の章で説明したイントロン9の深部イントロン変異(IVS9+706A>G)は、X連鎖型の重いRP23の原因になります[6]。この変異では正常なタンパク質が一部残るため、網膜以外の臓器には異常が出ず、網膜の視細胞だけに進行性の変性が現れるのが特徴です[6]。同じOFD1遺伝子の変異でありながら、目だけに症状が限られるという点が、この病気の際立った特徴です。
補足:シンプソン・ゴラビ・ベーメル症候群2型(SGBS2)
なお、OMIMデータベースでは長らくOFD1遺伝子とシンプソン・ゴラビ・ベーメル症候群2型(SGBS2)が関連づけられてきましたが、この関連には議論があります。近年の報告では、SGBS2とされた少数の症例は、実際にはOFD1の非典型的な症状であるか、あるいは別の遺伝子による病気である可能性が指摘されており、独立した疾患単位としての扱いを見直すべきだという意見が示されています[1]。現時点では慎重にとらえるべき位置づけです。
🧬 OFD1関連疾患と変異のしくみ(比較表)
| 疾患名 | 遺伝形式 | 変異の主な特徴 | 主な症状 |
|---|---|---|---|
| 口顔指症候群1型 | X連鎖優性(顕性) | 前半のフレームシフト・ナンセンス変異、大きな欠失。NMDで完全に機能喪失。男児は多くが致死 | 顔・口・指の異常、多発性嚢胞腎、脳梁欠損。主に女性に発症 |
| ジュベール症候群10型 | X連鎖劣性(潜性) | 最終エクソン付近の変異。NMDを回避し部分的に機能。男児も生存可能 | 大臼歯徴候、小脳虫部低形成、運動失調、網膜ジストロフィー、嚢胞腎 |
| 原発性線毛機能不全症 | X連鎖劣性(潜性) | 最終エクソン付近の変異。NMDを回避。運動性繊毛にだけ影響 | くり返す気道感染、内臓逆位、精子の運動障害など |
| 網膜色素変性症23型 | X連鎖劣性(潜性) | イントロン9の深部イントロン変異。正常タンパク質が一部残り致死を回避 | 網膜の視細胞にだけ進行性の変性。他の臓器異常なし |
※上記は主な特徴を整理したものです。実際の症状や重さには個人差があります。
7. 診断と遺伝形式 ─ どう調べ、どう受け継がれるのか
OFD1遺伝子に関わる病気は、症状の組み合わせが多彩なため、診断には遺伝子の情報が重要な役割を果たします。とくに、次世代シーケンシング(NGS)という多くの遺伝子を一度に調べる技術の普及によって、非典型的な症状を示す患者さんでも正確な診断が可能になってきました[1]。RP23のように、通常のエクソン検査では見つからない深部イントロン変異も、標的を絞ったゲノム解析によって初めて同定されました[6]。
💡 用語解説:X連鎖優性(顕性)とX連鎖劣性(潜性)
X連鎖とは、原因となる遺伝子がX染色体にあるタイプの遺伝を指します。X連鎖優性(顕性)は、変異が1つあるだけで症状が出るタイプで、口顔指症候群がこれにあたります。男の子はX染色体が1本しかないため症状が重くなりやすく、OFD1では多くが胎児期に命を落とします。X連鎖劣性(潜性)は、男の子では変異があると症状が出ますが、女の子は片方のX染色体が正常なら症状が出にくいタイプです。同じOFD1遺伝子でも、変異のタイプによってこの2つが使い分けられるのが、この遺伝子の特殊なところです。
遺伝形式が病気によって異なるということは、家族の中でどのように受け継がれるかも異なる、ということです。OFD1関連疾患のように遺伝形式が複雑な場合、次の世代への伝わり方や再発の可能性を正確に理解するには、専門的な情報の整理が欠かせません。こうした点を、検査の前後で臨床遺伝専門医とともに確認していくことが、後悔の少ない意思決定につながります。なお、疾患のOMIM番号などの公的データベースの情報も、正確な診断や情報整理の助けになります。
8. 最新の治療研究 ─ 疾患モデルから次世代治療へ
OFD1関連疾患をはじめとする繊毛病に対して、根本的な治療法はまだ確立されていません。しかし、細胞のしくみの解明が進むにつれ、新しい疾患モデルや治療法の研究が急速に進展しています。
疾患モデル ─ 動物からヒトのオルガノイドへ
繊毛病の複雑なしくみを解明するために、初期にはゼブラフィッシュやマウスなどの動物モデルが使われてきました。近年では、ヒトと動物の種の違いを乗り越えるために、ヒトのiPS細胞(人工多能性幹細胞)から立体的な組織をつくるオルガノイドという技術が、疾患機序を検討するモデルとして利用されています。
iPS細胞由来オルガノイドは、ヒトの遺伝的背景をもつ細胞・組織モデルとして、繊毛病の病態解析や薬剤探索に利用されています。ただし、本記事で引用しているレセルピン研究はOFD1患者由来モデルではなく、CEP290関連LCA10の患者由来網膜オルガノイドなどを用いた研究です[8]。OFD1関連疾患そのものへの応用は今後の検証が必要です。
遺伝子治療・核酸医薬(ASO)・薬の探索
具体的な治療のアプローチとして、いくつかの方向性が研究されています。ひとつは、遺伝子治療です。網膜は遺伝子治療研究が進んでいる臓器のひとつですが、OFD1関連RP23に対するAAV遺伝子補充療法は現時点で確立された治療ではありません。OFD1に対する具体的な有効性を示した臨床データがあるかのように読めないよう、研究上の可能性として区別する必要があります。
2つめは、アンチセンスオリゴヌクレオチド(ASO)による治療です。RP23の原因となる深部イントロン変異のようなスプライシング異常に対して、異常なスプライシングを抑えるASOは理論上検討可能な戦略です。実際、同じような深部イントロン変異が原因のレーバー先天性黒内障(CEP290遺伝子)に対しては、ASOを用いた治療の臨床研究が進められており、この考え方をOFD1のイントロン変異へ応用できる可能性はありますが、OFD1関連RP23に対する有効性が確立しているわけではありません。
3つめは、既存の薬を別の目的に使う「リパーパシング」という薬の探索です。CEP290関連LCA10の網膜モデルを用いた研究では、患者由来の網膜オルガノイドやマウスモデルなどを用いた化合物スクリーニングにより、レセルピンが、視細胞の生存を助けることが見いだされました[8]。詳しく調べると、レセルピンはオートファジーとタンパク質分解のバランスを整え、停滞していた一次繊毛の組み立てを立て直すことがわかりました[8]。この研究ではレセルピン投与によりOFD1量の低下なども観察され、一次繊毛形成の改善との関連が検討されています。ただし、OFD1関連疾患そのものに対する治療効果を示した研究ではありません。
💡 治療研究の位置づけについて
ここで紹介した遺伝子治療・ASO・薬の探索は、いずれも研究段階の内容であり、OFD1関連疾患に対して確立された治療法ではありません。効果や安全性、適応の範囲は、今後の研究によって明らかになっていく段階です。実際の治療に関する判断は、必ず主治医とご相談ください。ここでは「どのような研究が進んでいるか」という現状を紹介しています。
9. 遺伝診療との接点 ─ 遺伝子の変化をどう読み解くか
OFD1遺伝子は、遺伝子の変化をどう読み解くかという点で、多くの示唆を与えてくれます。同じ遺伝子でも、変異が「どこで」「どのタイプで」起きるかによって、病気の重さも遺伝の仕方も変わる。この事実は、遺伝子検査で見つかった変化の意味を考えるうえで、とても大切な視点です。
たとえば、OFD1遺伝子に変化が見つかったとしても、それが遺伝子の前半にある重い変異なのか、末端付近でNMDをすり抜ける変異なのか、あるいはイントロンの奥にあるスプライシングの変異なのかによって、想定される症状も、家族の中での伝わり方も異なります。こうした情報を、症状や家族歴と合わせて整理していくことが、正確な診断と、その後の選択肢を考える土台になります。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。OFD1関連疾患の多くは小児期に発症する希少疾患であり、遺伝診療では文献に基づいて遺伝の仕組みや検査結果の意味を整理することが重要です。正確な診断に基づいて選択肢を検討するための情報提供を行います。
10. よくある誤解
誤解①「原因遺伝子が同じなら同じ病気」
OFD1はその反例です。同じ遺伝子でも、変異のタイプと位置で病気が変わります。命にかかわる口顔指症候群から、目だけに症状が出る網膜色素変性症まで、幅広い姿をとります。
誤解②「OFD1は繊毛だけの遺伝子」
OFD1は繊毛の組み立てだけでなく、核の中でDNA修復にも関わる多機能な遺伝子です。ひとつの遺伝子が、細胞の別々の場所で違う仕事をこなしています。
誤解③「男の子には関係ない病気」
口顔指症候群は男児では多くが致死ですが、末端付近の変異では男の子も生まれてジュベール症候群やPCDを示すことがあります。変異のタイプ次第で状況は変わります。
誤解④「希少な病気だから治療研究は進まない」
むしろ、iPS細胞オルガノイドや遺伝子治療・ASOなど、繊毛病を対象にした最先端の研究が進んでいます。基礎研究の蓄積が、次世代の治療の土台をつくりつつあります。
まとめ ─ ひとつの遺伝子が語る「繊毛病」の奥深さ
OFD1遺伝子は、単なる中心体の構造タンパク質をつくる遺伝子ではありません。一次繊毛の組み立て、オートファジーを介した繊毛の制御、そして核の中でのDNA修復という、場所も役割もまったく異なる複数の仕事を束ねる、細胞の司令塔です。
この遺伝子に起きる変異の多様さ ─ 完全な機能喪失、NMDのすり抜けによる部分的な機能低下、組織特有のスプライシング異常 ─ が、命にかかわる口顔指症候群から、生存可能で比較的限られた症状のジュベール症候群・PCD・RP23まで、驚くほど幅広い病気を生み出します。同じ遺伝子でありながら、変異の「タイプ」と「位置」が運命を分ける。OFD1は、そのことを鮮やかに示す遺伝子です。
現在では、次世代シーケンシングによる正確な診断が可能になり、患者さん由来のiPS細胞オルガノイドを使った病態の解明、遺伝子治療やASOによる治療研究も進みつつあります。OFD1をめぐる研究の進展は、この遺伝子に関わる病気だけでなく、繊毛病という一群の疾患全体の理解を深める、大きな手がかりになっています。
よくある質問(FAQ)
Q1. OFD1遺伝子とは何ですか?
OFD1遺伝子は、X染色体上(Xp22.2)にあり、細胞のアンテナである「一次繊毛」を組み立てる司令塔となるタンパク質をつくる遺伝子です。名前は、最初に知られた関連疾患「口顔指症候群1型」に由来します。この遺伝子に変化が起きると、繊毛がうまく働かなくなり、繊毛病(シリオパチー)と呼ばれる一群の病気を引き起こします。
Q2. なぜ同じ遺伝子で違う病気が起きるのですか?
変異の「タイプ」と「位置」によって、OFD1タンパク質の機能の失われ方が段階的に変わるからです。遺伝子の前半で完全に壊れると、命にかかわる口顔指症候群になります。一方、遺伝子の末端付近の変異は、細胞の品質管理システム(NMD)をすり抜けて部分的に機能するタンパク質をつくるため、ジュベール症候群や原発性線毛機能不全症など、比較的限られた症状の病気になります。イントロンの奥深くの変異では、正常なタンパク質が一部残るため、目だけに症状が出る網膜色素変性症になります。
Q3. OFD1関連疾患はどのように遺伝しますか?
病気によって遺伝形式が異なります。口顔指症候群1型はX連鎖優性(顕性)遺伝で、変異を持つ男の子の胎児は多くが命を落とすため、患者さんはほぼすべて女性です。一方、ジュベール症候群10型・原発性線毛機能不全症・網膜色素変性症23型はX連鎖劣性(潜性)遺伝で、男の子でも生まれて発症します。家族での伝わり方は複雑なため、正確な理解には臨床遺伝専門医による情報の整理が役立ちます。
Q4. 口顔指症候群はなぜ女性にほぼ限られるのですか?
口顔指症候群1型を起こす重い変異は、X染色体が1本しかない男の子の胎児では、繊毛の機能が完全に失われて重い発生異常を招き、多くが妊娠の早い時期に命を落とすためです。女の子はX染色体が2本あり、片方に正常な遺伝子が残るため生存できますが、X染色体の不活性化の偏りによって、症状の重さには個人差が出ます。
Q5. OFD1関連疾患に治療法はありますか?
現時点で確立された根本的な治療法はありませんが、研究は進んでいます。網膜の病気に対しては、AAVベクターを用いた遺伝子補充療法や、スプライシング異常を修復するアンチセンスオリゴヌクレオチド(ASO)が研究されています。また、既存薬のレセルピンが繊毛病の網膜モデルで視細胞の生存を助けることも報告されています。いずれも研究段階の内容であり、治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Kyian T, Borovikov A, Anisimova I, et al. Expanding the Genotypic and Phenotypic Spectrum of OFD1-Related Conditions: Three More Cases. Genes (Basel). 2024;15(12):1633. doi:10.3390/genes15121633. PMID:39766900. [PMC11675874]
- [2] Giorgio G, Alfieri M, Prattichizzo C, Zullo A, Cairo S, Franco B. Functional characterization of the OFD1 protein reveals a nuclear localization and physical interaction with subunits of a chromatin remodeling complex. Mol Biol Cell. 2007;18(11):4397-4404. doi:10.1091/mbc.e07-03-0198. PMID:17761535. [Mol Biol Cell]
- [3] Tang Z, Lin MG, Stowe TR, et al. Autophagy promotes primary ciliogenesis by removing OFD1 from centriolar satellites. Nature. 2013;502(7470):254-257. doi:10.1038/nature12606. PMID:24089205. [PubMed 24089205]
- [4] Functional Characterization of the OFD1 Protein Reveals a Nuclear Localization and Physical Interaction with Subunits of a Chromatin Remodeling Complex. Mol Biol Cell. 2007. [Mol Biol Cell]
- [5] Abramowicz I, Carpenter G, Alfieri M, et al. Oral-facial-digital syndrome type I cells exhibit impaired DNA repair; unanticipated consequences of defective OFD1 outside of the cilia network. Hum Mol Genet. 2017;26(1):19-32. doi:10.1093/hmg/ddw364. PMID:27798113. [Hum Mol Genet]
- [6] Webb TR, Parfitt DA, Gardner JC, et al. Deep intronic mutation in OFD1, identified by targeted genomic next-generation sequencing, causes a severe form of X-linked retinitis pigmentosa (RP23). Hum Mol Genet. 2012;21(16):3647-3654. doi:10.1093/hmg/dds194. PMID:22619378. [PubMed 22619378]
- [7] Oral-Facial-Digital Syndrome Type I. GeneReviews®. [NCBI Bookshelf NBK1188]
- [8] Reserpine maintains photoreceptor survival in retinal ciliopathy by resolving proteostasis imbalance and ciliogenesis defects. eLife. 2023. [eLife 83205]






