

目次

口顔指症候群Ⅰ型(こうがんししょうこうぐんいちがた/OFD1症候群、Oral-Facial-Digital Syndrome Type I)は、口・顔・指(趾)の生まれつきの形の違いに、腎臓の嚢胞(のうほう)や脳の異常などが加わることのある、まれな病気です。ほぼ女性に起こり、原因となるOFD1遺伝子はX染色体の上にあります。見た目の症状が軽くても、大人になってから腎臓の働きの低下(腎不全)が問題になることがあり、生涯にわたる腎臓のフォローがとても大切です。この記事では、OFD1症候群の症状、遺伝のしくみ、遺伝子検査、そして長期的な管理のポイントを、遺伝専門医の視点から解説します。
Q. 口顔指症候群Ⅰ型(OFD1症候群)とは、どんな病気ですか?
A. 口顔指症候群Ⅰ型(OFD1症候群)は、OFD1遺伝子の変化によって、口・顔・指の形成に違いが生じ、しばしば腎臓の嚢胞や脳の異常、発達の遅れなどをともなう、X染色体連鎖性の「繊毛病(せんもうびょう)」です。繊毛病とは、細胞の表面にある小さなアンテナ「一次繊毛」のはたらきがうまくいかないことで起こる病気の総称です。OFD1症候群は原則として女性に発症し、古典的には「男性では胎内で亡くなることが多い」とされてきましたが、生存する男性の報告もあり、今は幅広い関連疾患のグループとして理解されています。特に腎臓の病変は成人になってから明らかになることがあり、長期の経過観察が重要です。
- ➤中心となる症状 → 口(分葉舌・口蓋裂など)・顔・指(趾)の形の違い。半数以上に腎嚢胞、約65%に脳の構造の異常
- ➤原因 → X染色体上のOFD1遺伝子の病的な変化。ほぼ女性に発症
- ➤なぜ多臓器に及ぶか → OFD1が細胞のアンテナ「一次繊毛」づくりに必須で、その障害が脳・顔・手足・腎臓に影響する
- ➤見逃せない合併症 → 成人期に進む腎臓の嚢胞と腎機能の低下。軽く見える人でも生涯フォローが必要
- ➤診断 → 特徴的な症状に加え、OFD1遺伝子の病的な変化を確認して確定する
🧬 口顔指症候群Ⅰ型(OFD1症候群)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | こうがんししょうこうぐんいちがた/OFD1症候群。かつては「パピヨン・レアージュ・プサウム症候群(Papillon-Léage-Psaume症候群)」とも呼ばれた |
| 原因遺伝子 | X染色体(Xp22.2)にあるOFD1遺伝子(OMIM 300170)。疾患のOMIM番号は311200[1] |
| 遺伝形式 | X染色体連鎖性。古典的にはX連鎖優性(顕性)で、男性は胎内で亡くなることが多いとされる。ただし例外的に生存男性の報告もある |
| 主な症状 | 口(分葉舌・口蓋裂など)・顔・指趾の形の違い、腎嚢胞、脳の構造の異常、発達や学習の遅れなど |
| 推定される頻度 | およそ5万人〜25万人に1人と幅がある。まれで軽症例が見逃されやすく、正確な頻度は定まっていない[2] |
| 長期の要注意点 | 成人期に進む腎臓の嚢胞・腎機能低下。生涯にわたる腎臓のフォローが重要[3] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. 口顔指症候群Ⅰ型(OFD1症候群)とは
口顔指症候群(oral-facial-digital syndrome/OFD症候群)は、口・顔・指趾の形づくりに共通した違いをもつ、遺伝的にさまざまな病気の集まりです。そのなかでⅠ型(OFD1症候群)は、OFD1遺伝子の病的な変化で起こる代表的な繊毛病(シリオパチー)です。原因遺伝子は2001年に、フェランテらの研究によって突き止められました[1]。
この病気はほぼ女性に発症します。古典的には「X連鎖優性(顕性)で、原因となる変化をもつ男の子は多くが胎内で亡くなる」と説明されてきました。ただしこれは絶対のルールではありません。OFD1遺伝子に病的な変化をもって生まれた男性では、口顔指症候群の一部の症状のほか、ジュベール症候群、網膜色素変性症、原発性線毛機能不全症(PCD)、あるいはそれらが重なった特徴が報告されています[4]。そのため現在は、「古典的なOFD1症候群」と、「より広いOFD1関連疾患のグループ(スペクトラム)」を分けて考えることが大切だと理解されています。
💡 用語解説:繊毛病(シリオパチー)とは
私たちの体のほとんどの細胞には、表面に1本だけ生えた小さなアンテナのような構造「一次繊毛(いちじせんもう)」があります。このアンテナは、外からの信号を受け取り、体の形づくりや臓器のはたらきを調整しています。このアンテナの部品や組み立てに関わる遺伝子に変化が起こると、脳・目・腎臓・手足など、一見バラバラに見える場所に同時に症状が出ることがあります。こうした病気をまとめて「繊毛病(シリオパチー)」と呼びます。OFD1症候群も、その仲間の一つです。
OFD1症候群の頻度は、GeneReviewsが引用する推定でおよそ5万人〜25万人に1人とかなり幅があります[2]。まれな病気であること、女性に多いこと、症状の軽い成人女性が見逃されやすいこと、そしてOFD症候群の分類そのものが時代とともに変わってきたことなどから、実際に人口あたり何人という正確な頻度は、まだはっきり定まっていません。
2. どんな症状が出るのか
古典的なOFD1症候群の症状を集めたデータでは、おおよそ次のような割合で報告されています。ただし、これらは健康な人も含めて追いかけた研究ではなく、報告された症例を集めた数字なので、実際の割合とは差がある点に注意が必要です[2]。
🔍 主な症状とおおよその頻度(報告例より)
| 部位 | 主な症状 | おおよその頻度 |
|---|---|---|
| 口 | 分葉舌(ぶんようぜつ)、舌の結節、口蓋裂、副歯肉小帯、歯の欠損など | 97〜100% |
| 顔 | 眼と眼の間が広い、鼻翼の低形成、上口唇の正中裂など | 60〜80% |
| 指・趾 | 短指、合指、第5指の弯指、母趾の重複など | 50〜60% |
| 脳 | 脳内の嚢胞、脳梁の欠損、小脳の形成不全など | 約65% |
| 腎臓 | 嚢胞性腎疾患(多発性の腎嚢胞) | 50%以上 |
| 発達 | 知的障害・学習障害(多くは軽度) | 約50% |
※これらは報告症例の集積に基づく数字で、把握のかたより(ascertainment bias)があります。
口の症状
最も特徴的なのが口のなかの症状です。舌がいくつかの塊に分かれる分葉舌(ぶんようぜつ)、舌にできる過誤腫(かごしゅ)や脂肪腫のような結節、舌の裏のひだ(舌小帯)が短いことによる舌の動きにくさ、硬口蓋・軟口蓋の裂(口蓋裂)、歯ぐきの余分なひだ(副歯肉小帯)などがみられます。歯では、生まれつき歯が足りない欠損歯が代表的で、過剰歯やエナメル質の異常、かみ合わせの乱れ(不正咬合)も起こります。口蓋の異常は半数を超えるとされています[2]。
顔の症状
両眼のあいだが広い(眼間開離)、内眼角のずれ(telecanthus)、鼻翼(びよく)の低形成、上口唇の正中の裂けまたは切れこみ、下あごの小ささ(下顎低形成)などがみられます。赤ちゃんの時期には、顔・耳・頭皮・手の甲などに稗粒腫(はいりゅうしゅ/milia)という白い小さなブツブツが出て、これが診断の手がかりになることがあります。自然に消えたあとに、点状の小さな跡を残すことがあります[2]。
指・趾(手足)の症状
指が短い短指症、指がくっつく合指症(ごうししょう)、第5指が横に曲がる弯指(わんし)などが典型的です。特に、片側の親指(母趾)が重複しているのは、この病気を疑う特徴的な手がかりです。一方で、手のはっきりした多指症は比較的少なく、報告例では1〜2%程度とされています[2]。
脳・神経の症状
約65%までに、なんらかの脳の構造の違いが報告されています。脳内の嚢胞、脳梁(左右の脳をつなぐ部分)の欠損、小脳の形成不全や欠損、ダンディ・ウォーカー奇形などが代表的です。てんかんや、体のバランスがとりにくくなる失調をともなうこともあります。知的障害・学習障害は約半数にみられ、多くは軽度ですが、重い例もあります。ただし、MRIでの脳の異常の程度と、実際の発達・知能の程度は、必ずしも一致しません[2]。
💡 「口・顔・指だけの病気」ではありません
OFD1症候群は、名前から口・顔・指の病気だと思われがちですが、実際には腎臓・脳・聴覚・発達など、複数の臓器にまたがる病気です。肝臓・膵臓・卵巣の嚢胞や、口蓋裂にともなう中耳炎からの聞こえにくさが起こることもあります。だからこそ、診断がついたあとは、口や手足だけでなく、体全体を見わたした長期のフォローが大切になります[2]。
3. いちばん見逃してはいけない「腎臓の合併症」
OFD1症候群で、長期の経過においてもっとも注意が必要なのが腎臓の病変です。GeneReviewsが集めた症例では、腎臓の嚢胞性疾患は半数以上にみられ、しかも大人になるほどリスクが高くなることが知られています[2]。
この点をはっきり示したのが、分子診断が確定した女性34人を対象にしたサール(Saal)らの研究です[3]。この研究では、成人16人のうち11人(69%)に多発性の腎嚢胞がみられ、腎嚢胞が見つかった年齢の中央値は29歳でした。腎機能の障害は12人中10人に認められ、6人には腎移植を受けた経緯がありました。腎不全になる推定累積確率は、36歳を過ぎると50%を超えたと報告されています。ただし、これは規模が小さく、専門施設に紹介された患者さんに偏ったデータであり、すべてのOFD1症候群の患者さんにそのまま当てはまる正確な集団リスクとみなすべきではありません[3]。
⚠️ 子どものときに腎臓が正常でも「安心」とは限りません
OFD1症候群の腎嚢胞は、多くが成人になってから目立ってきますが、2歳ごろの小児例も報告されています。逆に、子どものときに腎臓に問題がなくても、大人になってから嚢胞や腎機能の低下が現れることがあります。末期腎不全は11歳から70歳までという広い年齢範囲で報告されており、サールらの研究でも、遺伝子の変化の種類や他の症状から腎不全を予測することはできませんでした。つまり、見た目に症状が軽い人でも、生涯にわたる腎臓のフォローが必要だということです[3]。
なお、OFD1症候群の腎嚢胞は、尿細管だけでなく糸球体からもできることがある点で、成人でよくみられる常染色体顕性多発性嚢胞腎(多発性嚢胞腎・ADPKD)とは病理学的に異なるとされています[2]。この違いについては、後の「似た病気との違い」でくわしく説明します。
4. なぜ多くの臓器に症状が出るのか ─ 繊毛病としてのしくみ
OFD1症候群が、口・顔・指から腎臓・脳まで、離れた臓器に同時に影響するのはなぜでしょうか。その答えの中心にあるのが、一次繊毛(いちじせんもう)という細胞のアンテナです。
OFD1遺伝子がつくるOFD1タンパク質は、細胞のなかの中心体(ちゅうしんたい)や、その部品である中心小体、そして繊毛の根もとにあたる基底小体(きていしょうたい)に位置しています。そして、中心小体をつくること、一次繊毛を形づくること、体の左右を決めること(左右軸形成)などに欠かせません[1]。フェランテらの機能研究や、シングラ(Singla)らの中心小体の研究によって、OFD1のはたらきが弱まると、繊毛づくり・中心小体の構造・左右の決定がうまくいかなくなることが示されています[5]。この「体づくりの信号」の乱れが、脳・頭や顔・手足・腎臓という一見バラバラな場所の症状を、一つのしくみで説明してくれます。
うまく作れないアンテナの不調
信号が乱れるSHHシグナル等
腎臓に症状多臓器の症状
腎臓の発生においても、OFD1は腎臓の上皮が育つのに合わせて中心体・基底小体に位置し、一次繊毛の形成やはたらきと深く関わります。ロミオ(Romio)らのヒト腎組織の研究は、OFD1が中心体・基底小体に位置し、腎上皮が育つ過程でその位置が変わっていくことを示しました[6]。一次繊毛は、腎臓の上皮が正しい形をつくり、細胞の向き(極性)をそろえ、信号をまとめる役割をもっているため、その障害が腎嚢胞のできやすさにつながると考えられています。
発生のレベルでは、繊毛に依存するヘッジホッグ(SHH)シグナルなどの乱れが、頭や顔・手足・脳の形の違いに関わると考えられています。ただし、OFD1のはたらきは「繊毛をつくるタンパク質」だけにとどまりません。近年の研究では、微小管づくりや細胞周期、タンパク質の品質管理とオートファジー(細胞の自食作用)、選択的な翻訳、アクチンの枝分かれなどにも関わることがわかってきました。これら繊毛以外のはたらきが、ヒトの各臓器の症状にどれくらい関わっているかは、まだ解明されていません[7]。
また、OFD1には細胞のなかの「居場所」によって役割が変わるという性質があります。中心小体にあるOFD1は繊毛づくりに必要ですが、中心小体の周りにある「中心小体衛星」というプールのOFD1は、逆に繊毛づくりを抑える方向に働き、オートファジーによってこれが選択的に取り除かれると繊毛づくりが進むことが示されています[8]。「OFD1を単純に増やせばよい/減らせばよい」という単純な話ではない、という二面的な調整のしくみは、将来この病気を治療の標的にするうえで、重要かつ難しいポイントになります。
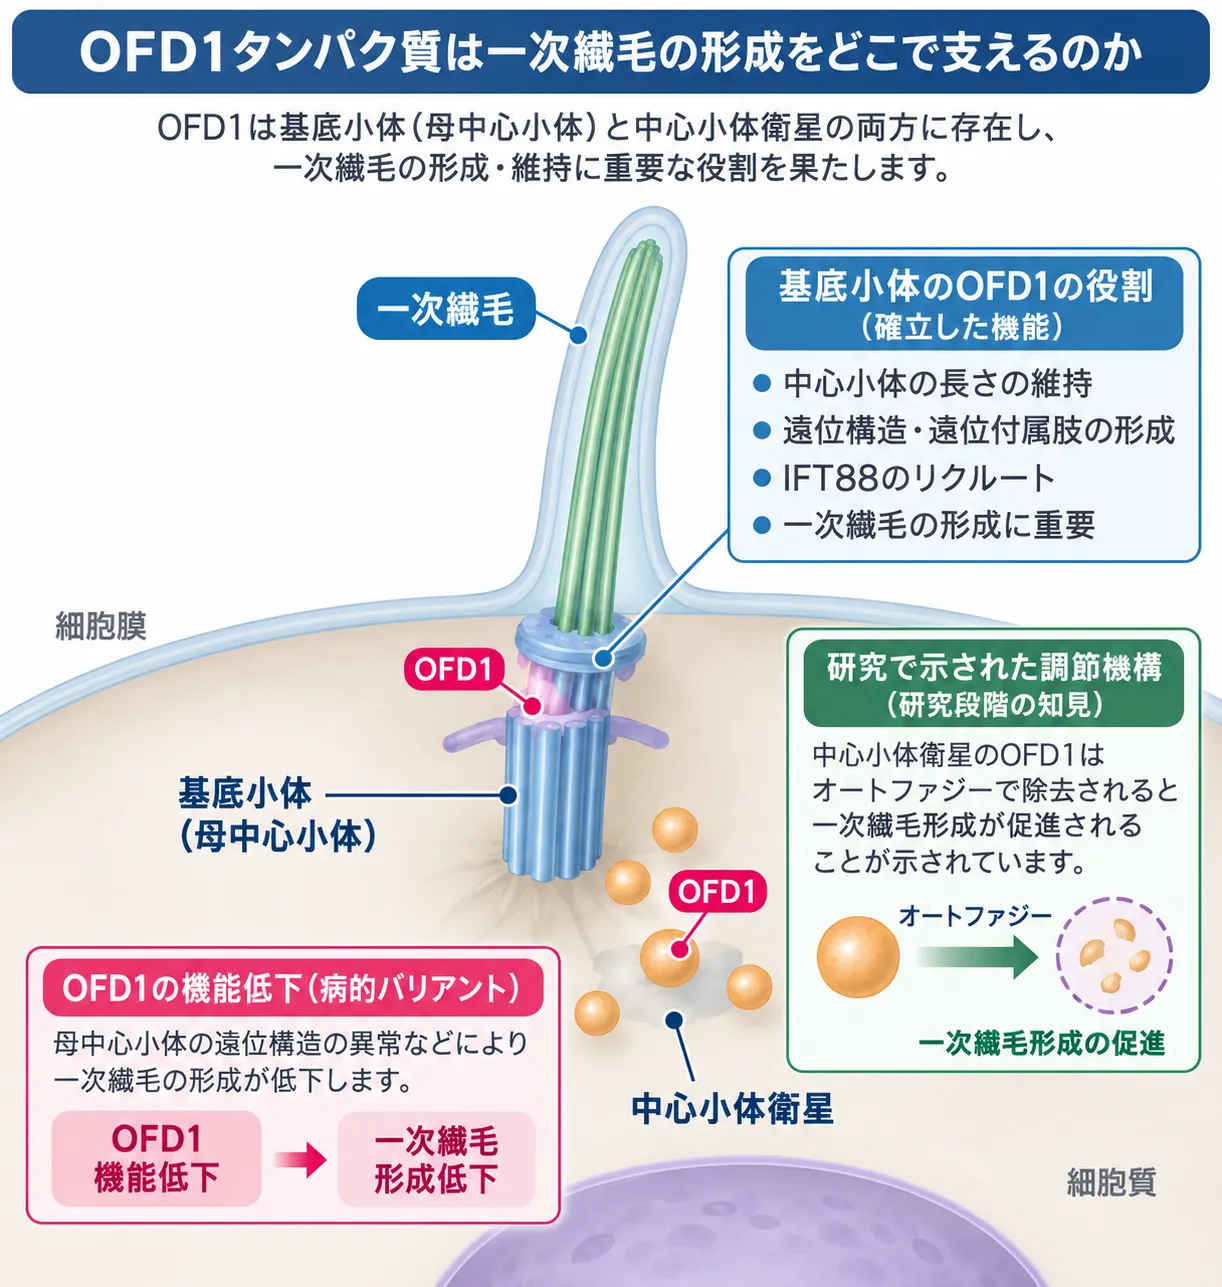
OFD1タンパク質は中心小体・基底小体に局在し、中心小体の遠位構造や一次繊毛の形成に重要な役割を果たします。一方、中心小体周囲の中心小体衛星に存在するOFD1は、オートファジーによって選択的に除去されることで一次繊毛形成が促進されることが研究で示されています。OFD1の病的バリアントによって機能が低下すると、こうした一次繊毛の形成・維持に関わる仕組みが障害され、OFD1症候群の多臓器症状につながります。
🩺 院長コラム【「1つの遺伝子」なのに「多臓器の病気」であるということ】
OFD1症候群は、たった1つの遺伝子の変化から始まる病気です。それなのに、口・顔・手足だけでなく、腎臓や脳にまで影響が及びます。これは、OFD1がつくるタンパク質が、細胞の「アンテナ」である一次繊毛という、体づくりの根っこの部分に関わっているからです。根っこが揺らぐと、その先の枝葉である複数の臓器に、同時に影響が出るのです。
遺伝医学では、「同じ遺伝子でも、変化の性質や個体の背景によって現れ方が変わる」ことがあります。繊毛病でも同様に、1つの遺伝子の名前だけで将来を決めつけず、実際に体に何が起きているかを、時間をかけて見ていくことが大切です。
5. 遺伝のしくみ ─ X染色体と「男性では重い」という特徴
OFD1遺伝子は、X染色体の短い腕(Xp22.2)にあります。女性はX染色体を2本、男性は1本もっています。OFD1症候群はX染色体連鎖性で、女性では2本のうち1本に病的な変化があるヘテロ接合、男性では1本しかないX染色体に変化があるヘミ接合となります。2001年の原因遺伝子同定の研究では、家族例・孤発例からフレームシフト変異、小さな欠失、ナンセンス変異、スプライス部位変異、ミスセンス変異と、複数の種類の変化が見つかり、当初から同じ家族のなかでも症状の差が大きいことが認識されていました[1]。
💡 用語解説:いろいろな「変異(バリアント)」
遺伝子は、DNAの文字(塩基)の並びでできた設計図です。その文字が変わることを「変異」や「バリアント」と呼びます。文字が1つ別のものに置き換わるのがミスセンス変異、途中で設計図が「ここで終わり」になってしまうのがナンセンス変異、文字が抜けたり増えたりして以降の読み枠がずれてしまうのがフレームシフト変異、設計図のつなぎ合わせ(スプライシング)の合図が壊れるのがスプライス部位変異です。OFD1症候群では、これらのうちタンパク質が途中で切れてしまうタイプ(機能を失うタイプ)が多くみられます。
現在わかっているOFD1の変化は、フレームシフト、ナンセンス、スプライス、小さな挿入・欠失、ミスセンス、1つ〜複数のエクソンの欠失、遺伝子全体を含む構造の異常まで、幅広いものです。全体としては、タンパク質が早く切れてしまう機能喪失型(LoF)が多く、遺伝子内部の欠失でも同じ症状が起こることが、この「はたらきを失う」しくみを裏づけています[9]。一方で、OFD1はX染色体不活性化を完全には受けずに一部「逃れる(escape)」ため、変化したタンパク質と正常なタンパク質が影響し合うドミナントネガティブという効果も理論的に提唱されており、単純に「はたらきが半分になるだけ(ハプロ不全)」だけでは説明しきれない可能性があります[1]。
「男性では胎生致死」は絶対ではない
従来「OFD1症候群の男性はすべて胎内で亡くなる」と理解されてきましたが、これは修正が必要です。ウェンツェンゼン(Wentzensen)らは、OFD1のスプライス変異をもつ17歳の男性で、ジュベール症候群とOFDが重なった特徴、複雑な多指、重い脳の病変、腎不全を報告しました。この男性の母親には、低いレベルのモザイクと、かたよったX染色体不活性化が認められました[10]。ほかにも男性のジュベール症候群、原発性線毛機能不全症、網膜色素変性症の報告が積み重なっています。残っている正常なタンパク質の量、変化の位置や種類、モザイクの程度などが、生まれてこられるかどうかを左右する可能性がありますが、確立したルールはまだありません[4]。
💡 用語解説:X染色体不活性化とモザイク
女性はX染色体を2本もっていますが、それぞれの細胞では、どちらか一方のX染色体だけがはたらき、もう一方は「お休み」の状態になります。これをX染色体不活性化といいます。どちらがお休みになるかは細胞ごとに異なるため、体のなかは細胞のモザイク(寄せ集め)になります。このかたより方によって、同じ遺伝子の変化をもっていても、症状の重さに差が出ると考えられています。
遺伝子の変化の種類から重症度は予測できない
「この変化なら腎不全になる」「このエクソンなら軽症」といった、変化の種類や位置から症状の重さを予測すること(遺伝型―表現型相関)は、現時点では臨床で使えるほど確立していません。X染色体不活性化、モザイク、残っているOFD1のはたらき、他の修飾遺伝子などが、症状の幅に関わっていると推測されますが、確立した予測モデルはなく、GeneReviewsも「説得力のある遺伝型―表現型相関はない」と結論しています[2]。
遺伝形式については、診断された女性のおよそ75%が家族内にほかに患者のいない孤発例(simplex)で、主に新生突然変異(de novo変異)によるものです。約25%では、罹患した母親が確認されます。母親の血液検査で変化が見つからなくても、生殖細胞のモザイクや低いレベルの体細胞モザイクを完全に否定することはできません。実際に、母親がモザイクだった例も報告されています[2]。
6. 検査と診断の進め方
OFD1症候群には、現在も国際的に合意された臨床診断基準はありません。典型的な女性では、特徴的な口の症状・顔つき・指趾の症状に、腎嚢胞、脳の異常、稗粒腫、女性に多いX連鎖の家族歴が加わると強く疑います。ただし、成人女性では多発性の腎嚢胞だけが目立ち、口や指趾の症状がごく軽いこともあります。逆に男性では、古典的なOFD1症候群の症状にこだわりすぎると、OFD1に関連するジュベール症候群やPCDを見逃すことがあります[2]。
診断時にすすめられる評価
診断がついたときには、症状の全体像を把握するために、次のような評価がすすめられます。これは正式な診断基準ではなく、GeneReviewsと遺伝学の文献を統合した実務的な整理です[2]。
🩺 診断時にすすめられる主な評価
| 領域 | 評価の内容 |
|---|---|
| 遺伝 | 3世代の家系、母親・女性親族の軽い口・指趾・腎の症状の確認 |
| 口・顔 | 口蓋、舌の結節・分葉、舌小帯、歯、かみ合わせ、摂食・発語 |
| 指趾・骨格 | 手足の診察、必要に応じて手足のX線 |
| 脳 | 脳MRIを基本評価として検討、神経の診察 |
| 腎臓 | 血圧、血清クレアチニン、尿検査、腎超音波 |
| 腹部 | 肝・膵・卵巣の嚢胞の評価(とくに10歳以降) |
| 発達・聴覚 | 年齢に応じた発達・学習評価、口蓋裂・中耳炎がある場合は聴力検査 |
遺伝子検査の流れ
典型的な女性では、まずOFD1遺伝子のシークエンス解析(塩基の並びを読む検査)から始めるのが合理的です。これで見つからなければ、エクソン単位の欠失・重複を調べる解析を行います。GeneReviewsにまとめられた既報では、見つかった病的な変化のうち約80%がシークエンス解析、約20%が欠失・重複解析で見つかっています。つまり、シークエンスで陰性でも欠失・重複解析を省かないことが大切です[2]。
一方、molar tooth sign(モラートゥース・サイン)と呼ばれる脳MRIの特徴、網膜の異常、重い小頭症、手足の重い骨格の異常などが前面に出る非典型的な場合には、症状が他の繊毛病と大きく重なるため、繊毛病の多遺伝子パネル検査や、全エクソーム検査(WES)・クリニカルエクソーム検査のほうが効率的な場合があります[4]。
💡 用語解説:VUS(意義不明の変化)
遺伝子検査で見つかった変化が、病気の原因なのか、体質の個性にとどまるのか、現時点では判断がつかないものをVUS(意義不明変異)と呼びます。OFD1症候群では、典型的な女性でヘテロ接合の「病的/おそらく病的」な変化が見つかって初めて診断が確定します。VUSだけでは、診断を確定することも除外することもできません。変化の意味づけには、ACMG/AMPの基準に基づく評価と、症状との整合性が必要です[2]。
7. 似た病気との違い(鑑別診断)
OFD1症候群は、他の繊毛病と症状が重なることがあります。特に区別が問題になる病気を整理します。かつては「OFDの番号分類」が使われてきましたが、次世代シークエンスの時代には、同じ臨床「型」に複数の遺伝子が入り、逆に同じ遺伝子が複数の型にまたがります。そのため、番号だけでなく、遺伝子と画像の特徴を併せて考えるのが適切です[9]。
🔍 OFD1症候群と区別が問題になる主な病気
| 病気 | OFD1との共通点 | 区別の手がかり |
|---|---|---|
| 多発性嚢胞腎(ADPKD) | 腎嚢胞 | 通常は舌・顔・指趾・脳の異常をともなわない。嚢胞は大きく腎腫大が目立つ |
| ジュベール症候群 | 脳・腎・網膜の症状 | MRIのmolar tooth sign、中央寄りの多指など。ただしOFD1自体がジュベール型を起こすこともある |
| メッケル症候群 | 多指・嚢胞腎・脳の異常 | 後頭部の脳瘤、重い形成異常など、より重症になりやすい |
| バーデ・ビードル症候群 | 腎の異常・多指 | 肥満・網膜変性・後軸性多指などが特徴 |
| 原発性線毛機能不全症(PCD) | 繊毛の障害 | 慢性の気道症状・内臓逆位など、線毛運動の障害が前面に出る |
成人女性が多発性の腎嚢胞だけで受診する場合、実際的な区別の相手は多発性嚢胞腎(ADPKD)です。ADPKDでは、ふつうOFD1症候群に特徴的な舌・副小帯・顔つき・指趾・脳の異常をともないません。OFD1症候群では嚢胞が比較的小さく均一で、腎臓の腫大がADPKDほど目立たないという報告がありますが、画像だけで確実に見分けられない場合もあり、軽い口・指趾の症状を改めて診察することと、分子診断が重要になります[2]。
より広い繊毛病との区別では、ジュベール症候群・メッケル症候群、バーデ・ビードル症候群、ネフロン癆(腎癆)関連の病気、原発性線毛機能不全症(PCD)などが挙がります。molar tooth sign、後頭部の脳瘤、重い小脳の形成異常、著しい胸郭の低形成、網膜のジストロフィーが中心なら、古典的なOFD1症候群より、他の繊毛病の可能性が高まります。ただし、OFD1自体がジュベール型を起こしうるため、症状だけで遺伝子を一対一に対応させることはできません[7]。
8. 治療と生涯にわたるフォロー
現時点で、OFD1症候群そのものを治す承認された治療法(疾患修飾療法)は確立していません。治療は、それぞれの臓器・症状に応じた対応が中心になります。また、OFD1症候群に特化した正式な診療ガイドラインは公表されていないため、以下は主にGeneReviewsと症例報告に基づく専門家の推奨です[2]。
口や頭・顔では、口唇・口蓋裂の形成手術や、機能の妨げになる舌の結節・副小帯の手術を検討します。口蓋裂では言語療法に加え、くり返す中耳炎を積極的に評価・治療します。歯科では、過剰歯の抜歯、欠損歯やかみ合わせに対する長期的な小児歯科・矯正の管理を行います。手足の合指・多指については、機能の妨げや歩行・装具の問題に応じて整形外科的な修復を選びます。神経・発達の面では、てんかんは一般的な治療の原則に従い、OFD1症候群に特に効くと示された薬はありません。発達の遅れや学習障害には、早期の療育、言語・作業・理学療法、個別の教育支援を導入します[2]。
⚠️ 長期予後のカギを握る「腎臓のフォロー」
OFD1症候群の管理で、長期予後のうえで最も重点を置くべきは腎臓です。診断時には年齢を問わず、血圧、血清クレアチニン、尿検査、腎超音波を基礎評価しておくのが合理的です。GeneReviewsは、10歳以降にこれらを少なくとも年1回行い、腎超音波と併せて肝・膵・卵巣の嚢胞も評価することをすすめています。すでに腎嚢胞・蛋白尿・高血圧・腎機能の低下がある場合は、年1回ではなく、腎臓の専門医が重症度に応じてより頻回に管理します。末期腎不全になった場合には、透析や腎移植が標準的な治療として可能です[2]。
💡 「10歳から」は絶対の基準ではありません
GeneReviewsの「10歳以降に年1回」という目安は、実務的な推奨であって、エビデンスに基づく絶対的な区切りではありません。幼児でも腎嚢胞が報告されているため、「診断時の基礎評価を10歳まで先延ばしにしてよい」という意味ではない点に注意が必要です。診断がついたら、年齢にかかわらず一度は腎臓の評価をしておくことが大切です[2]。
9. 遺伝カウンセリングと妊娠
病的な変化をもつ女性では、それぞれの妊娠でその変化が赤ちゃんに伝わる確率は50%です。ただし、典型的な病的変化を受け継いだ男の胎児の多くが流産すると想定されるため、古典的なモデルでは、生まれてくる子の分布はおよそ3分の1ずつ「病気のない女児・病気の女児・病気のない男児」になると考えられています。これはあくまで理論上の期待値であり、それぞれの家族で保証される比率ではありません。また、生存する男性のOFD1関連疾患が存在することも説明が必要です[2]。
発端者で一見「新生突然変異」に見える場合でも、母親には発端者の変化に対する標的検査を行うべきです。母親の血液で陰性でも、生殖細胞のモザイクを完全には否定できないため、きょうだいの再発リスクは、一般集団とまったく同じ「ほぼゼロ」にはなりません。また、症状の軽い女性では腎嚢胞だけが唯一はっきりした症状になることもあるため、家系内の女性に対して「外見上は正常だから検査は不要」と判断するのは適切ではありません[2]。
妊娠・生殖医療では、家族内の病的変化がわかっていれば、出生前の分子遺伝学的検査や着床前遺伝学的検査(PGT)が可能です。高リスク妊娠の胎児超音波では、脳の構造や骨格・指趾の異常が見つかることがあります。ただし症状には幅があり、一部の病変は出生後や成人期になって初めて現れるため、胎児超音波が正常だったというだけでOFD1症候群を遺伝学的に除外できると考えるべきではありません[2]。
罹患した女性自身が妊娠する場合には、とくに血圧と腎機能の慎重な観察がすすめられます。OFD1症候群の女性の妊娠転帰に関する大規模な研究はなく、腎機能が正常な人とCKD(慢性腎臓病)がある人を同じに扱う根拠もないため、腎機能の障害や高血圧があれば、腎臓内科・産科(母体胎児医学)・臨床遺伝の共同管理が妥当です[2]。なお当院では、こうした遺伝カウンセリングを臨床遺伝専門医が行っています。何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で整理します。
10. よくある誤解
誤解①「口・顔・指だけの病気」
名前のとおりの症状に加えて、腎臓・脳・聴覚・発達にも関わる多臓器の病気です。特に腎臓は成人期に問題になりやすく、生涯のフォローが必要です。
誤解②「子どもで腎臓が正常なら安心」
腎嚢胞や腎機能の低下は、大人になってから現れることがあります。末期腎不全は11〜70歳という広い年齢で報告されており、軽く見える人でも継続的な腎臓のフォローが大切です。
誤解③「男性は必ず胎内で亡くなる」
古典的にはそう説明されてきましたが、絶対ではありません。生存する男性で、ジュベール症候群やPCDなどの関連疾患が報告されています。
誤解④「遺伝子の変化で重さがわかる」
現時点では、変化の種類や位置から腎不全や発達の予後を予測することはできません。同じ変化でも症状の重さは大きく異なります。
まとめ ─ 「1つの遺伝子」でも多様な病気
OFD1症候群を理解するうえで最も大切なのは、「生まれつきの口・顔・指の病気」だけで完結する病気とみなさないことです。子どものときの見た目の症状が軽くても、成人期に腎嚢胞やCKDが現れることがあります。逆に、脳MRIの異常だけから発達の予後を決めることもできません。だからこそ診断後は、頭・顔・歯・整形だけでなく、腎臓・神経・発達・聴覚・臨床遺伝を組み込んだ長期のフォローが合理的です[2]。
分子診断では、典型例ならOFD1遺伝子のシークエンスを第一段階とし、陰性なら欠失・重複解析を省かないことが重要です。非典型的な場合、特に男性、molar tooth sign、網膜の病変、重い多指・骨格の病変をともなう場合には、OFDの番号分類にこだわりすぎず、広い繊毛病パネルやエクソーム/ゲノム解析を検討します。VUSを「陽性」と扱わないことも大切です。総じて、OFD1症候群は「単一遺伝子疾患」でありながら、症状はきわめて多様な繊毛病のスペクトラムです。遺伝子診断の確実さに比べ、個々の腎臓・神経の予後を予測する精度はまだ低く、このギャップが現在の臨床と研究の重要な課題です[2]。
よくある質問(FAQ)
Q1. 口顔指症候群Ⅰ型(OFD1症候群)とは、どんな病気ですか?
OFD1遺伝子の変化によって、口・顔・指(趾)の形づくりに違いが生じ、しばしば腎臓の嚢胞や脳の異常、発達の遅れをともなう、X染色体連鎖性の繊毛病(せんもうびょう)です。原則としてほぼ女性に発症します。細胞のアンテナである「一次繊毛」のはたらきの障害が、離れた複数の臓器に同時に影響することで、多彩な症状が現れます。
Q2. 遺伝しますか?男の子には遺伝しないのですか?
原因のOFD1遺伝子はX染色体上にあり、病的な変化をもつ女性では、それぞれの妊娠で50%の確率で子どもに伝わります。古典的には、変化を受け継いだ男の胎児の多くは流産すると考えられてきました。ただしこれは絶対ではなく、生存する男性でジュベール症候群などの関連疾患が報告されています。実際の再発リスクは家族ごとに異なるため、遺伝カウンセリングで個別に整理することが大切です。
Q3. いちばん注意すべき合併症は何ですか?
腎臓の病変です。腎嚢胞は半数以上にみられ、大人になるほどリスクが高くなります。ある研究では成人女性の約7割に多発性の腎嚢胞がみられ、腎不全になる確率は36歳以降で50%を超えたと報告されています。子どものときに腎臓が正常でも、成人期に問題が現れることがあるため、生涯にわたる腎臓のフォローが重要です。
Q4. どうやって診断するのですか?
特徴的な口・顔・指趾の症状に、腎嚢胞や脳の異常などが加わると強く疑い、OFD1遺伝子の病的な変化を確認して診断を確定します。まずOFD1遺伝子のシークエンス解析を行い、見つからなければ欠失・重複解析を追加します。非典型的な場合は、繊毛病の多遺伝子パネルやエクソーム検査を検討します。判断のつかない変化(VUS)だけでは、診断を確定することも除外することもできません。
Q5. 治る病気ですか?どんな治療をしますか?
現時点で、OFD1症候群そのものを治す承認された治療法はありません。治療は、口唇・口蓋裂や指趾の手術、歯科・矯正、てんかんや発達への対応など、それぞれの臓器・症状に応じたものになります。長期的には腎臓のフォローが最も重要で、末期腎不全になった場合には透析や腎移植が可能です。治療方針は主治医とよくご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性の病気や遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Identification of the gene for oral-facial-digital type I syndrome. Am J Hum Genet. 2001. [PubMed 11179005]
- [2] Oral-Facial-Digital Syndrome Type I. GeneReviews®. [NCBI Bookshelf NBK1188]
- [3] Renal insufficiency, a frequent complication with age in oral-facial-digital syndrome type I. Clin Genet. 2010. [PubMed 19817772]
- [4] Clinical spectrum of male patients with OFD1 mutations. J Hum Genet. 2019. [PubMed 30401917]
- [5] Ofd1, a human disease gene, regulates the length and distal structure of centrioles. Dev Cell. 2010. [PubMed 20230748]
- [6] OFD1 is a centrosomal/basal body protein expressed during mesenchymal-epithelial transition in human nephrogenesis. J Am Soc Nephrol. 2004. [PubMed 15466260]
- [7] Update on oral-facial-digital syndromes (OFDS). Cilia. 2016. [PubMed 27141300]
- [8] Tang Z, Lin MG, Stowe TR, et al. Autophagy promotes primary ciliogenesis by removing OFD1 from centriolar satellites. Nature. 2013;502(7470):254-257. doi:10.1038/nature12606. PMID:24089205. [PubMed 24089205]
- [9] Mutational spectrum of the oral-facial-digital type I syndrome: a study on a large collection of patients. Hum Mutat. 2008. [PubMed 18546297]
- [10] Exome sequencing identifies a mutation in OFD1 in a male with Joubert syndrome, orofaciodigital spectrum anomalies and complex polydactyly. Hum Genome Var. 2016. [PubMed 27081566]






