

目次
- 1 1. ADTKD-UMODとは ─ 「おとなしい」遺伝性腎疾患
- 2 2. 分類とUMODの遺伝学 ─ どこがどう変化するのか
- 3 3. 分子のしくみ ─ 「折りたたみそこねたたんぱく質」の病気
- 4 4. 症状と自然経過 ─ 腎不全の年齢には大きな幅がある
- 5 5. 高尿酸血症・痛風 ─ 腎機能低下より先に現れる手がかり
- 6 6. 診断 ─ 遺伝子検査が確定診断の柱
- 7 7. 鑑別すべき病気 ─ 「似ているけれど違う」腎疾患
- 8 8. 治療と腎移植 ─ 今できることと、その根拠
- 9 9. 遺伝カウンセリング ─ 家族みんなに関わる情報として
- 10 10. 研究の最前線 ─ 「変異たんぱくの輸送」を標的に
- 11 まとめ ─ 「きれいな尿の腎臓病」を見逃さないために
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

健康診断で腎機能の低下(クレアチニンの上昇)を指摘されたのに、尿検査では血尿も強いたんぱく尿も出ていない。若いころから尿酸値が高く、痛風に悩まされてきた。親や祖父母も原因のはっきりしない腎不全だった――。こうした特徴が家系のなかで世代をまたいで受け継がれているとき、その背景に隠れていることがあるのがADTKD-UMOD(UMOD関連 常染色体顕性〔優性〕尿細管間質性腎疾患)です。読み方は「エーディーティーケーディー・ユーモッド」。ウロモジュリンというたんぱく質の設計図(UMOD遺伝子)の変化によって起こる、遺伝性の腎臓病です。この記事では、ADTKD-UMODとは何か、なぜ尿所見が乏しいのに腎機能が下がっていくのか、どう診断し、どんな管理や治療の選択肢があるのかを、臨床遺伝専門医の視点から解説します。
Q. ADTKD-UMODとは、まず結論だけ知りたいです
A. ADTKD-UMODは、ウロモジュリンというたんぱく質をつくるUMOD遺伝子の変化によって、ゆっくりと腎機能が低下していく遺伝性の腎臓病です。血尿やたんぱく尿が乏しい「おとなしい尿所見」、若いうちからの高尿酸血症・痛風、そして家系内に原因不明の腎不全が続くこと、が特徴です。親から子へ50%の確率で受け継がれます。腎不全に至る年齢には大きな幅があり、確定診断は遺伝子検査で行います。今のところ根本的な治療薬はまだ確立していませんが、腎移植は非常に良い選択肢になります。
- ➤正体 → ウロモジュリン(UMOD遺伝子)の病的変化で起こる、常染色体顕性(優性)の尿細管間質性腎疾患
- ➤見つかりにくさ → 血尿・たんぱく尿が乏しく、通常の尿検査スクリーニングでは気づかれにくい
- ➤手がかり → 若いうちの高尿酸血症・痛風、世代をまたぐ原因不明の腎不全
- ➤病気の本質 → 変異ウロモジュリンが細胞内(小胞体)にたまる「たんぱく質の折りたたみの病気」
- ➤治療 → 現時点で根本治療薬は未確立。支持療法が中心で、腎移植では原病が再発しない
🧬 ADTKD-UMODの基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | エーディーティーケーディー・ユーモッド。旧称は家族性若年性高尿酸血症性腎症1型(FJHN1)、髄質嚢胞性腎疾患2型(MCKD2)。現在はADTKD-UMODに統一[1] |
| 原因遺伝子 | UMOD(ウロモジュリン=Tamm-Horsfallたんぱくをコードする遺伝子)。病的な変化はexon 3に集中[2] |
| 遺伝形式 | 常染色体顕性(優性)。親から子へ各妊娠ごとに50%の確率で伝わる。新生突然変異(de novo)もあり得る[3] |
| 主な特徴 | 乏しい尿所見・緩徐に進むCKD・若年の高尿酸血症/痛風・世代をまたぐ腎不全 |
| 腎不全に至る年齢 | 中央値およそ47歳。ただし18〜87歳と幅が広い[2] |
| 診断 | UMODの遺伝子検査(シークエンス/遺伝性腎疾患パネル)が確定診断の基本[4] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. ADTKD-UMODとは ─ 「おとなしい」遺伝性腎疾患
ADTKD-UMODは、正式には「UMOD関連 常染色体顕性尿細管間質性腎疾患(autosomal dominant tubulointerstitial kidney disease due to UMOD variants)」といいます。名前が長いので、頭文字をとってADTKD-UMODと呼びます。腎臓の中でも尿を濃くする働きを担う「尿細管」と、その周囲の「間質」という部分がゆっくり傷んでいく、遺伝性の腎臓病です。原因は、ウロモジュリン(uromodulin。別名Tamm-Horsfallたんぱく)というたんぱく質の設計図であるUMOD遺伝子の病的な変化(バリアント)です[1]。
この病気の典型像は4つに整理できます。第一に、世代をまたいで腎機能が低下すること。第二に、血尿やたんぱく尿がほとんど出ない「おとなしい(bland)」尿所見であること。第三に、ゆっくり進む慢性腎臓病(CKD)であること。そして第四に、腎機能が下がるより先に、尿酸の排泄が落ちて高尿酸血症・若年性の痛風が現れることがある、という点です[4]。糖尿病性腎症やIgA腎症のように尿検査でたんぱくや血が出る病気と違い、尿がきれいなまま腎機能だけが落ちていくため、通常の健診では見逃されやすいのが特徴です。
💡 用語解説:尿細管間質・ウロモジュリン
腎臓は、血液をろ過する「糸球体」と、必要なものを再吸収して尿を濃くする「尿細管」からできています。尿細管とそのすき間(間質)が主に傷むタイプの腎障害を「尿細管間質性腎障害」と呼びます。ウロモジュリンは、主に尿細管の「ヘンレ係蹄太い上行脚(TAL)」で、少量は早期遠位曲尿細管(DCT)でもつくられ、健康な人の尿のなかで最も多いたんぱく質です[12]。塩分の扱いや尿の濃縮、尿路感染からの防御などに関わっています。
かつてこの病気は、腎臓の髄質に嚢胞(のうほう=水ぶくれ)ができることがあるという理由で「髄質嚢胞性腎疾患(MCKD)」と呼ばれていました。しかし実際には嚢胞は必ずできるわけでも、この病気に特有のものでもありません。そこで国際腎臓病ガイドライン組織であるKDIGOは2015年、こうした紛らわしい旧称をやめ、原因遺伝子の名前を付けてADTKD-UMOD、ADTKD-MUC1、ADTKD-RENのように呼ぶことを提唱しました[1]。「家族性若年性高尿酸血症性腎症1型(FJHN1)」や「MCKD2」という古い病名も、現在はADTKD-UMODに統一されています。
2. 分類とUMODの遺伝学 ─ どこがどう変化するのか
ADTKDは、「常染色体顕性で遺伝する」「尿細管間質が主に傷む」「尿異常が乏しい」「ゆっくり腎機能が落ちる」という特徴を共有する遺伝性腎疾患のグループにつけられた、原因遺伝子ベースの総称です[1]。UMODのほかに、MUC1、REN、そしてHNF1Bなどが原因遺伝子として知られています。このうちUMODによるものが、非嚢胞性の遺伝性腎疾患としては比較的多く見つかるタイプです。
UMOD遺伝子は11個のexon(エクソン=設計図のうち実際にたんぱく質になる部分)からできています。ADTKD-UMODを起こす病的バリアントは、exon 3に著しく集中し、次いでexon 4に多く見られます。国際共同研究では、125種類のUMODバリアントのうち117種類(94%)がexon 3にあり、そのおよそ半分はシステインというアミノ酸が失われる(あるいは新しく生じる)変化を伴っていました[2]。古典的なADTKD-UMODでは、アミノ酸が1つ置き換わる「ミスセンス変異」や、設計図の一部が抜ける「インフレーム欠失」が中心で、たんぱく質をまったくつくれなくするタイプは典型的ではありません。
💡 用語解説:システインとジスルフィド結合
システインはアミノ酸の一種で、2つのシステインどうしが手をつなぐ「ジスルフィド結合」をつくり、たんぱく質を正しい立体構造に折りたたむ留め金の役割をします。ウロモジュリンはこのシステインを非常に多く含むたんぱく質です。そのため、システインが1つ失われるだけで折りたたみがうまくいかなくなり、正しい形になれずに細胞内で立ち往生してしまう――これがADTKD-UMODの分子的な出発点になります。
遺伝形式は常染色体顕性(優性)です。病的バリアントを1つ持つ親から、各妊娠ごとに50%の確率で子に伝わります。多くは罹患した親から受け継ぎますが、まれに親にはない新生突然変異(de novo)として発症する例も報告されています[3]。ですから「家族に腎臓病の人がいないから、この病気ではない」とは言い切れません。実際、家族歴のない13歳の女児が、trio(本人と両親)の全エクソーム解析で新生のUMODバリアントと診断された症例も報告されています[3]。
ここで一つ、混同しやすい点を整理しておきます。一般の集団のなかには、UMODの「発現量」をわずかに変える、ありふれた遺伝的な個性(rs4293393などのプロモーター多型)も存在します。これは慢性腎臓病や血圧との関連が指摘されていますが、高い浸透率で腎不全を起こす古典的なADTKD-UMODとは区別して考える必要があります[2]。同じUMODという遺伝子でも、「まれだが影響の強い病的バリアント」と「ありふれていて影響のマイルドな多型」は別物だ、ということです。
🩺 院長コラム【「同じ遺伝子」でも意味はさまざま】
遺伝子検査の結果を解釈するときは、「その変化がたんぱく質の働きにどう影響するのか」を、変化の場所だけで決めつけないことが重要です。ADTKD-UMODは、その典型例といえます。同じUMOD遺伝子でも、腎不全を強く引き起こす病的バリアントもあれば、一般集団にみられる多型もあります。バリアントの意味は、集団頻度、家系内での分離、機能データ、既知の疾患機序などを統合して判断する必要があります。その考え方は、腎臓の遺伝性疾患を読み解くときにも共通します。
3. 分子のしくみ ─ 「折りたたみそこねたたんぱく質」の病気
ADTKD-UMODを理解するうえで、いちばん大切なポイントがあります。それは、この病気が「ウロモジュリンが足りなくなる病気」ではないということです。正確には、変異したウロモジュリンが正しく折りたためず、細胞の中に居座って悪さをする――いわば「たんぱく質の折りたたみの病気(プロテオスタシスの病気)」です[2]。
正常なウロモジュリンは、尿細管の細胞のなかにある小胞体(しょうほうたい=ER)という「たんぱく質の組み立て工場」で、糖の飾りつけ(糖鎖修飾)とジスルフィド結合による折りたたみを受けます。その後、ゴルジ体を経て細胞の頂端膜(尿がわの表面)に運ばれ、hepsin(ヘプシン)という酵素で切り離されて尿のなかへ放出されます。放出されたウロモジュリンは規則正しくつながって、尿のなかで長い繊維(フィラメント)をつくります。この正常な繊維は、尿路感染をおこす細菌がくっつくのを妨げる「防御の足場」としても働きます。
ところがADTKD-UMODの病的バリアントでは、このER → ゴルジ体という輸送が途中で止まってしまい、折りたたみそこねた変異ウロモジュリンがERの中に滞留・凝集します[2]。すると細胞は「不良品がたまっている」という異常事態に対応するため、小胞体ストレス応答(UPR)と呼ばれる仕組みを作動させます。それに続いて、炎症を呼ぶシグナルやマクロファージ(免疫細胞)の浸潤、線維化を促すシグナルが起こり、最終的に尿細管の萎縮と間質の線維化――つまり腎機能の低下へとつながっていきます。
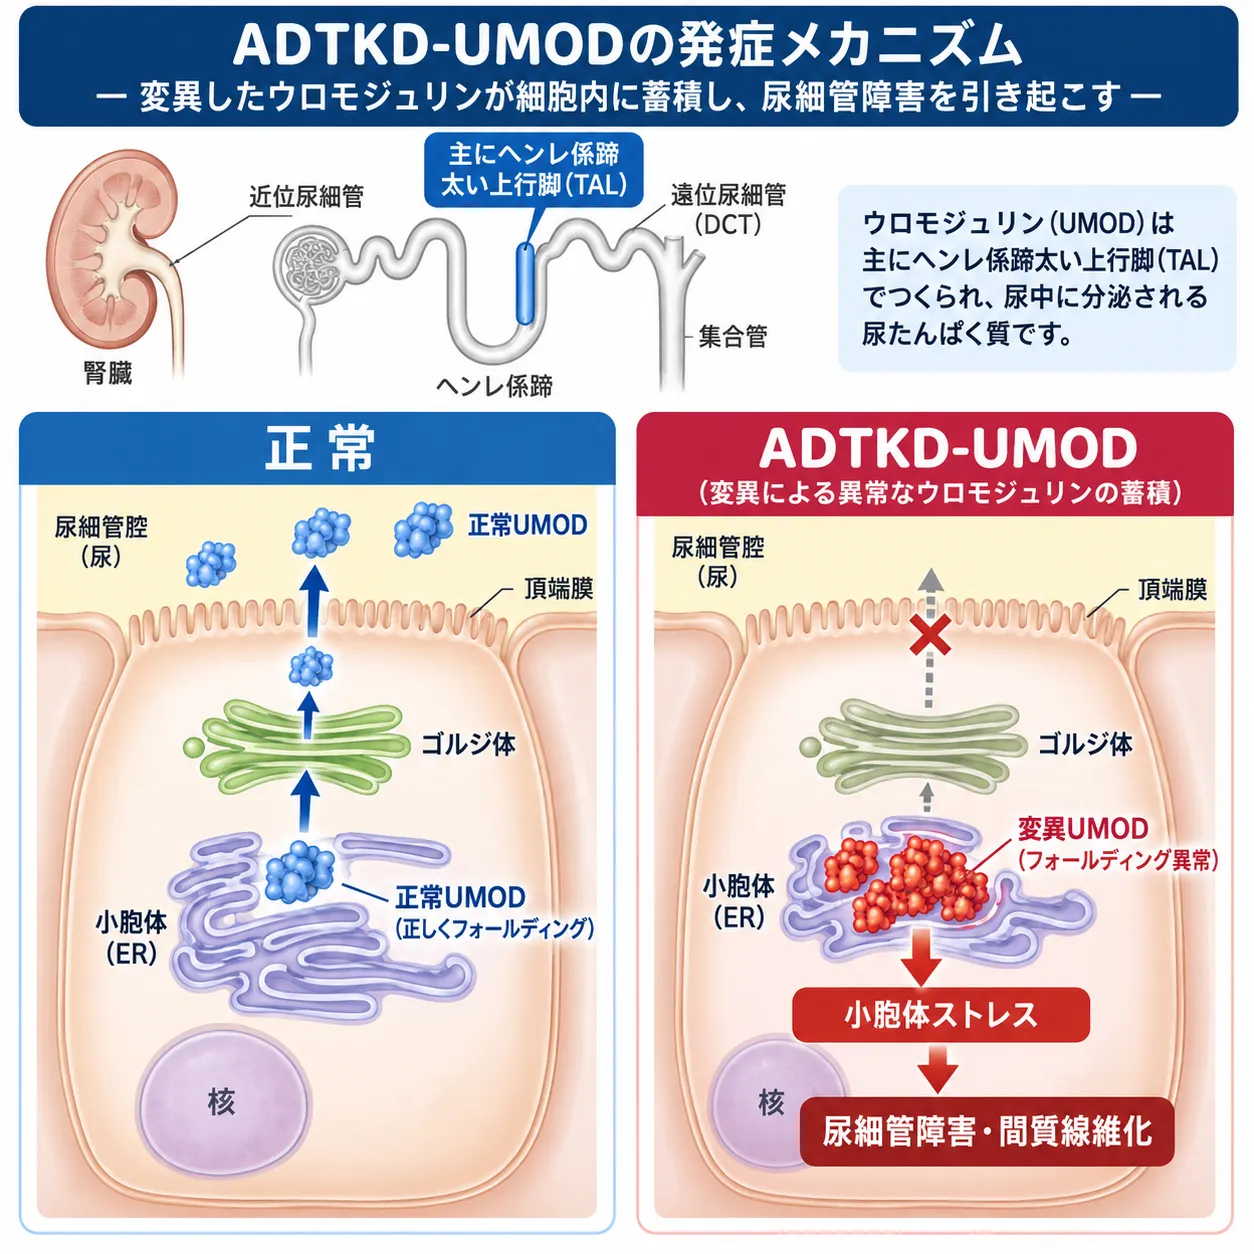
ウロモジュリン(UMOD)は主にヘンレ係蹄太い上行脚(TAL)の尿細管細胞でつくられます。正常では小胞体で正しく折りたたまれ、ゴルジ体を経て頂端膜から尿中へ分泌されます。一方、ADTKD-UMODでは変異ウロモジュリンが正しく折りたためず小胞体内に蓄積し、小胞体ストレスなどを介して尿細管障害・間質線維化につながります。
この「変異たんぱくが悪さをする」という考え方(毒性獲得=toxic gain-of-function)は、動物モデルの研究から強く裏づけられています。UMODを完全に取り除いたノックアウトマウスでは、ADTKD型の進行性の線維化は起こりません。一方で、C147W(ヒトのC148Wに相当)などの変異ウロモジュリンを発現させたマウスでは、ERへの滞留、尿細管の拡張、間質の炎症、線維化、尿の濃縮障害、そして腎不全がそろって出現しました[5][6]。つまり、ウロモジュリンが「無い」ことより、「間違った形のものが居座る」ことのほうが問題なのです。
さらに近年の研究では、病理として腎臓の傷みがはっきりする前の段階から、すでに炎症のシグナル(ケモカイン)が上昇し、マクロファージが集まってきていることが、マウスの解析で示されました[6]。炎症は末期の線維化にただ付随する現象ではなく、病気のごく早い時期から関わっている可能性がある――この視点は、将来の治療のタイミングを考えるうえでも重要です。
4. 症状と自然経過 ─ 腎不全の年齢には大きな幅がある
ADTKD-UMODは、小児期から青年期にはしばしば無症状です。腎機能(eGFR)の低下が小児期から検出できる例もありますが、多くは青年期から成人期に、健診でたまたまクレアチニンの上昇が見つかるか、若い痛風、あるいは「親や祖父母が原因不明の腎不全だった」という家族歴から疑われます[4]。
尿検査は典型的に「おとなしい」ままです。血尿は通常みられず、たんぱく尿も軽度で、進行したCKDになる前の段階では一般に24時間尿たんぱくは250mg未満とされます[4]。もし目立つアルブミン尿、糸球体性の血尿、赤血球円柱、ネフローゼといった所見があるときは、ADTKD-UMOD単独の典型像から外れます。その場合は、アルポート症候群(COL4A3〜A5関連)やIgA腎症など、別の病気や併存を考え直す必要があります。
自然経過の数字も、大規模な国際研究から見えてきています。722人・249家系・125種類のバリアントを解析したKiddらの研究では、透析や移植などの腎代替療法に至る年齢(ESKD到達年齢)の中央値は47歳で、範囲は18〜87歳と非常に広いものでした[2]。別の国際コホートでは、ADTKD-UMODの腎生存期間の中央値は54歳と報告されています[7]。研究ごとの差は、対象の集め方やエンドポイントの定義、家系構成の違いを反映していると考えるのが妥当です。
💡 患者さんへの説明で大切なこと
ADTKD-UMODの腎不全年齢は「40〜50代で必ず」という固定の数字ではありません。20代で腎代替療法が必要になる方から、80歳近くまで大きな低下なく経過する方まで、非常に幅があります。同じ家系のなかでもばらつきが残ります。数字はあくまで集団全体の中央値であり、一人ひとりの経過を確定するものではない、という点を丁寧にお伝えすることが重要です。
性別による違いも知られています。男性は女性より早くESKDへ進む傾向が強く、Kiddらの研究では男性の早期ESKDリスクは約1.78倍でした[2]。腎超音波では、初期は正常な大きさで、進行に伴って正常〜小さめの腎臓になります。髄質や皮髄境界部に嚢胞を認めることもありますが、嚢胞は診断に必須ではありません。逆に、多数の両側性の嚢胞や明らかな腎腫大があるときは、多発性嚢胞腎(ADPKD)などを優先して考えます。
5. 高尿酸血症・痛風 ─ 腎機能低下より先に現れる手がかり
ADTKD-UMODで特に診断の手がかりになるのが、高尿酸血症と若年性の痛風です。多くの場合、腎機能がまだ比較的保たれている時期から血清尿酸値が高くなります。これは、変異ウロモジュリンによって尿細管(TAL)での塩(NaCl)の再吸収や尿の濃縮機能が障害され、軽度の体液量の低下(volume contraction)が生じ、その結果、近位尿細管でナトリウムと一緒に尿酸の再吸収が増えてしまうためと考えられています[5]。尿酸の排泄割合(FEUA)が低くなるのが特徴で、痛風が単なるCKDの二次的な結果ではなく、しばしばCKDの進行より先行することが、この病気の重要な診断的サインになります。
痛風の頻度も高く、Kiddらのコホートでは患者全体の約55%に生じ、発症年齢の中央値は28歳、主に15〜40歳でした。18歳未満で痛風を発症する患者も約8%いました[2]。ただし注意したいのは、「痛風がないからADTKD-UMODではない」とは言えないことです。女性、若年者、一部のバリアントでは、痛風が遅く出るか、生じないこともあります。
💡 用語解説:高尿酸血症とFEUA
血液中の尿酸が高い状態を高尿酸血症といい、それが結晶になって関節に炎症を起こすのが痛風発作です。FEUA(尿酸排泄率)は、腎臓がどれくらい尿酸を尿に捨てているかを示す指標です。ADTKD-UMODでは、腎臓が尿酸をうまく捨てられずFEUAが低くなり、その結果として血清尿酸が高くなります。若いのに尿酸が高く、家系に腎臓病がある――この組み合わせは、ADTKD-UMODを疑う重要なきっかけになります。
6. 診断 ─ 遺伝子検査が確定診断の柱
ADTKD-UMODの確定診断の柱は遺伝学的診断です。典型例では、UMODのシークエンス解析、または遺伝性腎疾患のマルチジーンパネルが第一選択になります。家族歴がはっきりしなくても、特徴的な表現型があれば検査を考慮します。GeneReviewsによれば、UMODのシークエンス解析で既知の病的バリアントの95%以上を検出できるとされ、病原性バリアントの大部分はSNV(1塩基の変化)か小さなindelです[4]。
腎生検は、慢性の尿細管間質障害という非特異的な像を示すため、通常は診断目的には必要ありません[4]。特徴的な場合には尿細管細胞内の異常なウロモジュリン蓄積が免疫染色で見えることもありますが、これも遺伝子診断の代わりにはなりません。KDIGOもGeneReviewsも、典型例での診断目的の腎生検をルーチンには推奨していません[1][4]。
診断アルゴリズムの流れを図で整理すると、次のようになります。
ここで欠かせないのが、結果の解釈です。見つかった変化がVUS(意義不明のバリアント)だった場合、それだけで診断を確定してはいけません。バリアントの解釈はACMG/AMPの5分類(病的/おそらく病的/VUS/おそらく良性/良性)を基本とし、一般集団での頻度、家系内での分離、既知のホットスポットやドメイン、システイン・ジスルフィド結合への影響、機能データ(ER滞留やトラフィッキングの評価)などを統合して判断します[8]。VUSを病的と仮定して、未発症の親族の腎提供の可否や出生前診断を決めることは避けるべきです。
💡 UMODが陰性でも「ADTKDではない」とは限らない
UMODのパネルが陰性でも、ADTKDの表現型が強く疑われる場合には注意が必要です。特にADTKD-MUC1の代表的な病的変化は、MUC1のVNTRという繰り返し配列の中にあり、通常のショートリードのNGS(次世代シークエンス)では歴史的に検出が困難でした。「NGSで陰性=MUC1も陰性」と解釈せず、VNTRに対応した専門的な検査を明示的に検討する必要があります[4]。
なお、原因のはっきりしない慢性腎臓病に広くエクソーム解析を行う意義も確立してきています。3,315人のCKD患者を対象としたGroopmanらのNEJM研究では、エクソーム解析で約9.3%に単一遺伝子性の診断が得られ、66種類の単一遺伝子疾患が同定されました[9]。これはADTKD-UMODだけの診断率を示す数字ではありませんが、典型像が不十分な「原因不明CKD」に広範囲のシークエンスを用いる合理性を支えるデータです。
7. 鑑別すべき病気 ─ 「似ているけれど違う」腎疾患
ADTKD-UMODを疑う最も典型的な組み合わせは、優性遺伝を示唆する家族歴+説明のつかない緩徐進行のCKD+おとなしい尿+早期の高尿酸血症・痛風です。ただし家族歴は、小家族、早期死亡、養子縁組、新生突然変異、未診断の軽症者などによって不明瞭になり得ます。したがって「3世代に腎不全がなければ除外」というような機械的な基準ではありません[4]。似た病気との違いを整理しておきましょう。
🔬 ADTKD-UMODと鑑別すべき主な遺伝性腎疾患
| 病気 | 見分けるポイント |
|---|---|
| ADTKD-MUC1 | 同じくおとなしいCKDだが、痛風は通常CKDが進んでから。早期の高尿酸血症はUMODほど特徴的でない。通常のNGSで見逃されやすい |
| ADTKD-REN | 小児期の貧血、低〜正常血圧、高カリウム血症などレニン欠乏を示すことがある |
| HNF1B関連(RCAD) | 腎・尿路の奇形、腎嚢胞、若年発症糖尿病(MODY5)、低マグネシウム血症、肝酵素異常などが手がかり。17q12微小欠失で起こることもある |
| アルポート症候群 | 糸球体性の血尿が特徴。ADTKD-UMODの「おとなしい尿」とは対照的 |
| ADPKD(多発性嚢胞腎) | 多数の嚢胞と腎腫大が鑑別点。ADTKD-UMODの嚢胞は必発でなく、あっても少数 |
※これらは代表的な鑑別点であり、実際の診断は臨床像・家族歴・遺伝子検査を統合して行います。
HNF1B関連の疾患は、歴史的にはADTKD-HNF1Bに含められることもありますが、腎・尿路奇形や糖尿病などの多臓器にわたる表現型が強いため、現在の臨床では独立した「HNF1B関連疾患」として扱う場面も多くなっています[1]。腎臓に嚢胞と糖尿病がそろう場合は、腎嚢胞糖尿病症候群(RCAD)を念頭に置くとよいでしょう。
8. 治療と腎移植 ─ 今できることと、その根拠
2026年9月時点で、ヒトで有効性が確立したUMOD特異的な疾患修飾療法(病気の進行そのものを止める薬)はありません。現在の標準は支持療法です。具体的には、CKDの一般的な管理、脱水や腎毒性のある薬(慢性的なNSAID使用など)の回避、高尿酸血症・痛風の管理、そして腎代替療法(透析・移植)が中心になります[4]。
痛風の管理では、アロプリノールが最も長く使われてきました。血清尿酸を下げて痛風発作を予防できますが、CKDの進行そのものを遅らせることは証明されていません[4]。腎機能に応じた開始量とtitration(用量調整)、薬疹・重症過敏症への通常の注意が必要です。血圧管理は一般的なCKDの原則に従いますが、ADTKD-UMODではたんぱく尿が少なく、TALの塩の扱いの低下と相対的な体液量の低下が病態に関わり得るため、ACE阻害薬/ARBを「この病気に特異的な治療」として投与する根拠はありません。高血圧などの通常の適応があれば用いる一方、低血圧・脱水を招く過度な降圧や、一律の極端な塩分制限には注意が必要です。
SGLT2阻害薬は、一般のCKDでは腎保護薬として確立していますが、ADTKD-UMODは低アルブミン尿で、TAL・体液量の特殊な生理を持つため、そのままエビデンスを外挿できるとは限りません。2025年に報告されたADTKD患者27人の観察研究では、SGLT2阻害薬開始後のeGFR低下速度は開始前および傾向スコアでマッチした対照群と有意差がなく、明確な腎機能改善は示されませんでした。ただし小規模・非ランダム化の観察研究であるため「無効」と断定することもできず、現時点でADTKD-UMOD特異的な疾患修飾薬として推奨する根拠は十分ではありません[11]。
💡 腎移植という選択肢
腎不全に至った場合、腎移植は特に良い選択肢です。変異ウロモジュリンは、レシピエント(移植を受ける人)の全身的な要因ではなく、もともとの自分の腎臓の尿細管細胞に由来します。そのため、正常なUMODを持つ移植腎では原病が再発しません。GeneReviewsは、腎移植を腎疾患に対して治癒的(curative)と位置づけています[4]。透析療法も他のCKDと同様に選択できます。
一方で、血縁の生体腎ドナーの評価では、遺伝学的な確認が極めて重要です。家系の病的UMODバリアントが確定している場合、候補となるドナーはそのバリアントに対する発症前検査(predictive testing)を受け、陰性であることを確認してから提供を検討すべきです。クレアチニンが正常な若いキャリア(保因者)でも将来的に発症し得るため、「現在のeGFRが正常」という理由だけでキャリアをドナーとして受け入れるべきではありません[4]。
9. 遺伝カウンセリング ─ 家族みんなに関わる情報として
ADTKD-UMODは常染色体顕性遺伝なので、罹患した方の子どもには各妊娠ごとに50%の継承リスクがあります。ただし、腎不全に至る年齢や痛風の発症年齢には大きな個人差があることを、あわせて説明することが大切です。浸透率は概ね高いとされますが、いつ・どの程度の腎機能低下が起こるかは、同じ家系のなかでもばらつきます[4]。
家系内の病的バリアントが確定した成人の第一度近親者には、カスケード検査(家系をたどって調べる検査)を提示できます。陰性とわかった方は、そのUMOD家系特有のリスクから原則として解放されます。病的バリアントが明らかな場合には、希望に応じて出生前診断や着床前遺伝学的検査(PGT-M)も技術的には可能です。未成年者への発症前検査は一律ではなく、家系で青年期の痛風や腎機能異常が多く、診断によって尿酸管理や腎毒性の回避、フォローの仕方が実際に変わる場合には、思春期ごろからの検査が合理的とされます[4]。検査の前には、心理的な影響、本人の将来の自律性、地域ごとの遺伝情報保護などを含めた話し合いが望まれます。
当院では、遺伝子や腎臓に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、腎提供や妊娠に関してどのような選択肢があるのか、といった点です。遺伝カウンセリングでは、中立的な立場から、正確な診断に基づいて選択肢を検討できるよう、判断材料を整理します。
10. 研究の最前線 ─ 「変異たんぱくの輸送」を標的に
治療研究は、ようやく「CKDの支持療法」から「変異ウロモジュリンの輸送・分解・発現そのものを標的にする段階」へ移り始めています。最も直接的な戦略は、変異たんぱくのプロテオスタシス(品質管理)を修復することです。
2024年に報告された重要な前臨床研究では、ウロモジュリンがTMED2・TMED9・TMED10というカーゴ受容体(積み荷を運ぶ受容体)と結合することが示されました。そして、低分子化合物BRD4780でこのTMEDを標的にすると、培養細胞、ADTKD-UMOD患者由来の腎オルガノイド、変異UMODノックインマウスのいずれでも、変異ウロモジュリンの細胞内蓄積が減り、頂端膜への正しい輸送が回復しました。マウスでは小胞体ストレスや腎障害・線維化のマーカーも軽減しています[10]。「変異たんぱくを単に減らす」だけでなく「正しい分泌経路に流す」という治療概念を強く支持する結果ですが、これは前臨床のproof-of-concept(概念実証)であり、ヒトでの臨床的な有効性を意味するものではありません。
💡 用語解説:オルガノイドと前臨床研究
オルガノイドは、患者さんの細胞から試験管内で育てた「ミニ臓器」で、本物の腎臓の性質を一部再現できます。前臨床研究とは、ヒトでの臨床試験に進む前の、細胞や動物を使った研究段階を指します。ここで良い結果が出ても、そのままヒトで効くとは限らず、安全性や適切な用量、長期の影響などをこれから確かめる必要があります。ニュースで「治療につながる発見」と報じられても、実際の治療になるまでには時間がかかる、という点を冷静に受け止めることが大切です。
遺伝子・核酸を用いる治療も、理論上は考えられます。病態が毒性獲得型なので、変異アレルだけを狙って抑えるRNAサイレンシング、アンチセンス核酸による発現抑制、CRISPRなどによる病的アレルの修復、といった方向性が合理的です。ただし正常なウロモジュリンは、尿路感染防御・塩輸送・尿濃縮などに関わっているため、正常なアレルまで一律に抑える非選択的な抑制は、長期的な安全性の検討を要します。2026年9月時点で、これらをADTKD-UMOD患者で疾患修飾効果まで実証した遺伝子治療は確立していません。
今後の課題は多岐にわたります。第一に、なぜ腎不全年齢が20代から80代まで大きく変動するのかを説明する、自然経過の精密化。Kiddらは、変異のクラス(システインか否か)そのものよりも、各変異がERからの輸送をどれだけ壊すかを定量したin-vitroのトラフィッキングスコアのほうが腎予後をよく説明することを示しました[2]。遺伝子型と表現型の関係の本質は、「どの残基か」よりも「その変異がたんぱく質の品質管理をどれだけ乱すか」にある可能性が高いのです。第二に、eGFRが下がる前の段階を捉えられる早期バイオマーカーの開発。そして第三に、線維化が不可逆になる前の、遺伝学的に確定した早期の段階で介入する治療をどう設計するか、です。
総合すると、ADTKD-UMODは「尿酸が高い遺伝性腎疾患」というより、TALで大量につくられる高度に構造化された分泌たんぱく質・ウロモジュリンのプロテオスタシス(品質管理)の病気/ER蓄積病として理解するのが、現代的な捉え方です。臨床診断は遺伝子検査によって大きく改善しました。あとは、変異ごとの性質・患者由来モデル・早期バイオマーカー・国際的な自然経過レジストリを結びつけ、遺伝学的に確定した患者さんを対象とした予防的な分子治療へと進むこと――そこに、最も有望な橋渡し研究があります。
まとめ ─ 「きれいな尿の腎臓病」を見逃さないために
ADTKD-UMODは、血尿もたんぱく尿も乏しいまま、世代をまたいでゆっくり腎機能が低下していく遺伝性の腎臓病です。若いうちからの高尿酸血症・痛風が、腎機能低下より先に現れる大切なサインになります。病気の本質は、ウロモジュリンが折りたたみそこねて細胞内にたまる「たんぱく質の品質管理の病気」であり[2]、単なる欠乏症ではありません。
確定診断は遺伝子検査で行い、結果はACMG基準や家系情報とあわせて慎重に解釈します[8]。今のところ根本的な治療薬は確立していませんが、腎移植では原病が再発せず、良い選択肢になります[4]。そして、変異ウロモジュリンの輸送を標的にする研究など、治療開発は着実に進んでいます[10]。原因のわからない腎機能低下が家系のなかで続いているとき、この病気を鑑別に挙げることが、正確な診断につながります。
よくある質問(FAQ)
Q1. ADTKD-UMODとはどんな病気ですか?
ウロモジュリンというたんぱく質をつくるUMOD遺伝子の変化によって、尿細管とその周囲(間質)がゆっくり傷み、腎機能が低下していく遺伝性の腎臓病です。血尿やたんぱく尿が乏しい「おとなしい尿所見」、若いうちからの高尿酸血症・痛風、世代をまたぐ原因不明の腎不全が特徴です。旧称は家族性若年性高尿酸血症性腎症1型(FJHN1)や髄質嚢胞性腎疾患2型(MCKD2)で、現在はADTKD-UMODに統一されています。
Q2. 子どもに遺伝しますか?
常染色体顕性(優性)遺伝なので、罹患した方の子どもには各妊娠ごとに50%の確率で受け継がれます。ただし、腎不全に至る年齢や痛風の発症年齢には大きな個人差があります。まれに、親にはない新生突然変異(de novo)として発症することもあるため、家族歴がないからといって否定はできません。家系内の病的な変化が確定していれば、ご家族へのカスケード検査を提示できます。
Q3. なぜ尿検査では異常が出にくいのですか?
ADTKD-UMODで主に傷むのは、血液をろ過する「糸球体」ではなく、尿を濃くする「尿細管」とその周囲です。そのため、糸球体が傷んだときに出る血尿や強いたんぱく尿が乏しく、尿がきれいなまま腎機能だけがゆっくり下がっていきます。進行したCKDになる前は、一般に24時間尿たんぱくは250mg未満とされます。もし目立つ血尿やたんぱく尿があるときは、別の腎疾患の可能性も考える必要があります。
Q4. 治療法はありますか?
2026年9月時点で、病気の進行そのものを止めるUMOD特異的な治療薬は確立していません。治療は、慢性腎臓病の一般的な管理、脱水や腎毒性のある薬の回避、高尿酸血症・痛風の管理が中心です。腎不全に至った場合、腎移植は特に良い選択肢で、移植腎では原病が再発しません。近年は、変異ウロモジュリンの細胞内での輸送を標的にする研究など、治療開発が進んでいますが、まだ前臨床の段階です。
Q5. 診断はどのように行いますか?
確定診断はUMODの遺伝子検査(シークエンス解析または遺伝性腎疾患パネル)で行います。腎生検は非特異的な像を示すため、通常は診断目的には必要ありません。見つかった変化が意義不明のバリアント(VUS)だった場合は、それだけで診断を確定せず、一般集団での頻度や家系内での分離、機能データなどを統合して慎重に判断します。UMODが陰性でもADTKDが強く疑われるときは、通常のNGSで見逃されやすいMUC1などの検査も検討します。
🏥 遺伝性の腎臓病・遺伝子検査のご相談
原因のわからない腎機能低下や、遺伝性の腎臓病、
遺伝子検査の結果の意味についてお悩みの方は、
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] Eckardt KU, Alper SL, Antignac C, et al. Autosomal dominant tubulointerstitial kidney disease: diagnosis, classification, and management—A KDIGO consensus report. Kidney Int. 2015;88(4):676-683. doi:10.1038/ki.2015.28. PMID:25738250. [PubMed 25738250]
- [2] Kidd K, Vylet’al P, Schaeffer C, et al. Genetic and Clinical Predictors of Age of ESKD in Individuals With Autosomal Dominant Tubulointerstitial Kidney Disease Due to UMOD Mutations. Kidney Int Rep. 2020;5(9):1472-1485. doi:10.1016/j.ekir.2020.06.029. PMID:32954071. [PMC7486199]
- [3] Li M-S, Li Y, Jiang L, et al. ADTKD-UMOD in a girl with a de novo mutation: A case report. Front Med (Lausanne). 2022;9:1077655. doi:10.3389/fmed.2022.1077655. PMID:36606057. [PMC9808042]
- [4] Bleyer AJ, Kidd K, Živná M, Kmoch S. Autosomal Dominant Tubulointerstitial Kidney Disease – UMOD. GeneReviews®. Initial posting 2007; last revision 2021 Dec 23. [NCBI Bookshelf NBK1356]
- [5] Bernascone I, Janas S, Ikehata M, et al. A transgenic mouse model for uromodulin-associated kidney diseases shows specific tubulo-interstitial damage, urinary concentrating defect and renal failure. Hum Mol Genet. 2010;19(15):2998-3010. doi:10.1093/hmg/ddq205. PMID:20472742. [PubMed 20472742]
- [6] Trudu M, Schaeffer C, Riba M, et al. Early involvement of cellular stress and inflammatory signals in the pathogenesis of tubulointerstitial kidney disease due to UMOD mutations. Sci Rep. 2017;7(1):7383. doi:10.1038/s41598-017-07804-6. PMID:28785050. [PMC5547146]
- [7] Olinger E, Hofmann P, Kidd K, et al. Clinical and genetic spectra of autosomal dominant tubulointerstitial kidney disease due to mutations in UMOD and MUC1. Kidney Int. 2020;98(3):717-731. doi:10.1016/j.kint.2020.04.038. PMID:32450155. [PubMed 32450155]
- [8] Richards S, Aziz N, Bale S, et al. Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of ACMG and AMP. Genet Med. 2015;17(5):405-424. doi:10.1038/gim.2015.30. PMID:25741868. [PubMed 25741868]
- [9] Groopman EE, Marasa M, Cameron-Christie S, et al. Diagnostic Utility of Exome Sequencing for Kidney Disease. N Engl J Med. 2019;380(2):142-151. doi:10.1056/NEJMoa1806891. PMID:30586318. [PubMed 30586318]
- [10] Bazua-Valenti S, Brown MR, Zavras J, et al. Disrupted uromodulin trafficking is rescued by targeting TMED cargo receptors. J Clin Invest. 2024;134(24):e180347. doi:10.1172/JCI180347. PMID:39680459. [PMC11645142]
- [11] Kidd KO, Williams AH, Elhassan EAE, et al. An Observational Study of SGLT2 Inhibitors and Their Use in Autosomal Dominant Tubulointerstitial Kidney Disease. Research Square [Preprint]. 2025 Sep 25:rs.3.rs-7482366. PMID:41041531. [PubMed 41041531]
- [12] Karagiannidis AG, Theodorakopoulou MP, Pella E, Sarafidis PA, Ortiz A. Uromodulin biology. Nephrol Dial Transplant. 2024;39(7):1073-1087. doi:10.1093/ndt/gfae008. PMID:38211973. [PubMed 38211973]






