
目次
- 1 1. SHOX遺伝子とは ─ 骨を「縦に」伸ばす指令役
- 2 2. PAR1という特別な場所 ─ 性染色体にあるのに常染色体のように遺伝する
- 3 3. SHOXタンパク質の構造 ─ SHOXaとSHOXbという2つの型
- 4 4. 遺伝子のスイッチ ─ 遠く離れたエンハンサーとTAD
- 5 5. 成長板での働き ─ 骨が伸びる現場でSHOXがしていること
- 6 6. SHOXの「量」で決まる病気 ─ 0本・1本・3本
- 7 7. マデルング変形 ─ なぜ手首だけに、なぜ女性に多いのか
- 8 8. 遺伝のしかたと遺伝カウンセリング
- 9 9. 検査と診断 ─ 欠失を見逃さない検査の組み立て
- 10 10. 成長ホルモン治療 ─ 思春期前の治療で最終身長が伸びる
- 11 よくある誤解
- 12 まとめ ─ SHOXは「量」と「場所」で理解する遺伝子
- 13 よくある質問(FAQ)
- 14 参考文献
- 15 関連記事
📍 クイックナビゲーション
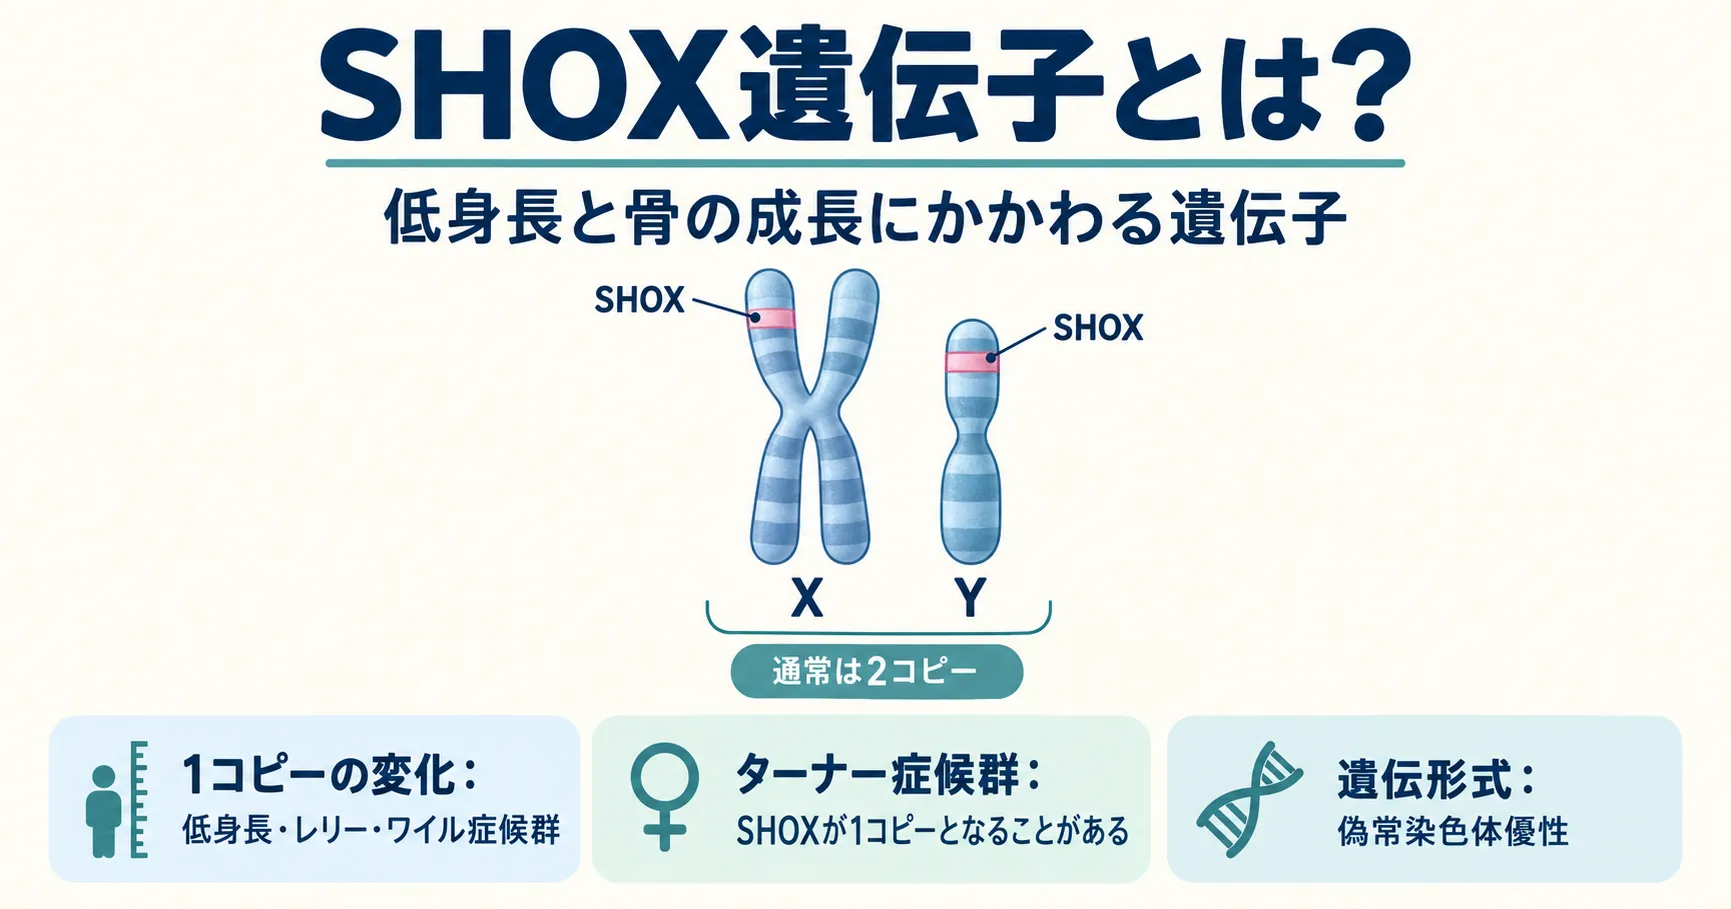
背がなかなか伸びない理由を調べていくと、ときどきSHOX(ショックス)遺伝子という名前にたどり着きます。SHOX遺伝子は、腕や脚の骨を縦に伸ばすための指令を出す遺伝子で、X染色体とY染色体の両方の先端にあります。この遺伝子の働きが半分になると、低身長、前腕や下腿の短さ、手首のマデルング変形などが起こり、レリー・ワイル症候群やターナー症候群の低身長の原因にもなります。性染色体の上にありながら、常染色体と同じように親から子へ伝わるという、少し変わった性質も持っています。この記事では、SHOX遺伝子の場所と構造、骨の成長板での働き、関連する病気、遺伝のしかた、検査と成長ホルモン治療までを、遺伝専門医の立場から順に解説します。
Q. SHOX遺伝子とは何ですか?まず結論だけ知りたいです
A. SHOX遺伝子は、X染色体とY染色体の先端にある偽常染色体領域(PAR1)に位置し、骨の成長板で骨を縦に伸ばす働きを調節する転写因子(ほかの遺伝子のスイッチを入れるタンパク質)の設計図です。男女とも2本分がそろって働くことが必要で、1本分が失われるとSHOX異常症(低身長、レリー・ワイル症候群)、両方が失われると重いランガー中間肢異形成症になります。ターナー症候群の低身長の主な原因でもあります。遺伝のしかたは偽常染色体顕性(優性)遺伝で、子に伝わる確率は50%です。日本では2023年に、SHOX異常症の低身長に対する成長ホルモン製剤の効能が追加承認されています。
- ➤場所 → 性染色体X・Yの短腕の先端(PAR1)。X染色体不活化を受けず、男女とも2本分が働く
- ➤働き → 成長板の軟骨細胞で、骨を伸ばす遺伝子(BNPなど)の転写を調節する
- ➤量が大切 → 0本でランガー中間肢異形成症、1本でSHOX異常症・ターナー症候群の低身長、3本で高身長傾向
- ➤原因の多くは欠失 → 患者さんの80〜90%は欠失で、遺伝子の外にあるエンハンサーだけが欠けている例もある
- ➤治療 → 思春期前の成長ホルモン治療で、最終身長が7〜10cm伸びると報告されている
🧬 SHOX遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 正式名・読み方 | SHOX(ショックス)=Short stature homeobox(低身長ホメオボックス遺伝子)。Y染色体上のコピーはSHOXYと呼ばれることもある |
| 染色体上の位置 | Xp22.3およびYp11.3の偽常染色体領域1(PAR1)。資料によりYp11.2と表記される[1] |
| つくるタンパク質 | ホメオドメインをもつ転写因子。主な型はSHOXa(292アミノ酸)とSHOXb(225アミノ酸)[1] |
| 主な関連疾患 | SHOX異常症(レリー・ワイル症候群、SHOXによる低身長)、ランガー中間肢異形成症、ターナー症候群の低身長 |
| 遺伝形式 | 偽常染色体顕性(優性)遺伝。子に伝わる確率は50% |
| 頻度の目安 | SHOX異常症は少なくとも1,000人に1人と推定されている[1] |
| OMIM | SHOX 312865/SHOXY 400020/レリー・ワイル症候群 127300/ランガー中間肢異形成症 249700 |
※本記事はSHOX遺伝子についての解説です。特定の検査を勧めるものではありません。
1. SHOX遺伝子とは ─ 骨を「縦に」伸ばす指令役
SHOX遺伝子は、1997年にドイツのRappold(ラッポルド)らのグループが見つけた遺伝子です。低身長の人たちの性染色体を詳しく調べたところ、36人に共通して欠けている約170kb(17万塩基対)の区間が見つかり、その中から新しいホメオボックス遺伝子が取り出されました。これがSHOXです[2]。名前の「Short stature(低身長)」は、この発見の経緯をそのまま表しています。同じ論文では、原因のわからない低身長(特発性低身長)の子ども91人を調べて1人に機能に影響する変異を見つけ、ターナー症候群の低身長にもこの遺伝子が関わると提案されました[2]。
💡 用語解説:ホメオボックスと転写因子
ホメオボックスとは、DNAにくっつく部品(ホメオドメイン)をつくる約180塩基の配列で、体の形づくりにかかわる多くの遺伝子に共通して見られます。ホメオドメインをもつタンパク質は、ほかの遺伝子の近くのDNAに結合して、その遺伝子を読み出すかどうかを切り替えます。このように遺伝子のスイッチ役をするタンパク質を転写因子と呼びます。SHOXは、paired型に近いホメオドメインをもつPRDクラスのホメオボックス遺伝子の一員です[3]。
SHOXの仕事は、ひとことで言えば「骨を縦方向に伸ばす現場で、関連する遺伝子のスイッチを入れること」です。ヒトの胎児では、SHOXは手足のまん中の部分、特にひじとひざのあたりで強く働き、前腕の骨(橈骨・尺骨)の手首側でも働いています[4]。生まれた後は、骨の端にある成長板の軟骨細胞でSHOXタンパク質が見つかっています[5]。前腕と下腿(すね)が短くなる、手首がゆがむ、といったSHOX異常症の特徴は、この発現の場所とよく対応しています[4]。
SHOXには、とても近い兄弟遺伝子SHOX2があります。SHOXとSHOX2はよく似た配列をもち、ホメオドメインの部分はまったく同じです[3]。ところが、マウスにはSHOXに相当する遺伝子がなく、SHOX2だけが存在します。このため、SHOXを壊したマウスで病気を再現するという通常の研究方法が使えません[1]。研究では、ヒトのSHOXを軟骨で働かせる遺伝子導入マウスや、ニワトリの胚が使われてきました[1][6]。基礎研究の多くがヒト細胞とニワトリに頼っていることは、この遺伝子を理解するうえで知っておきたい背景です。
臨床の面では、SHOXは「低身長の遺伝学的な原因のうち、見逃されやすい遺伝子」として重要です。レリー・ワイル症候群のように特徴的な骨の変化がそろえば気づかれやすいのですが、SHOX異常症の一部は、特徴の目立たない低身長として現れます。家族の中でも症状の強さにかなりの差があるため、親子そろって「背が低い家系」と思われたまま、原因がわからないこともあります[1]。このあと、遺伝子の場所、働き、病気の順に説明していきます。
2. PAR1という特別な場所 ─ 性染色体にあるのに常染色体のように遺伝する
SHOX遺伝子は、X染色体とY染色体の短腕のいちばん先端、偽常染色体領域1(PAR1)にあります[1]。X染色体とY染色体は大きさも中身もかなり違いますが、両方の先端にだけは、ほぼ同じ配列の区間があります。この区間では、男性の精子がつくられるときにXとYが対になって、部分的に入れ替わること(組換え)が起こります。
💡 用語解説:偽常染色体領域(PAR)
偽常染色体領域(pseudoautosomal region、PAR)とは、X染色体とY染色体の両端にある、互いによく似た配列の区間です。短腕の先端がPAR1、長腕の先端がPAR2と呼ばれます。男性はここにXとYの2つのコピーを、女性は2本のXに2つのコピーを持つため、男女ともこの区間の遺伝子は「2つずつ」になります。そのため、PARにある遺伝子はX染色体の遺伝子でありながら、常染色体の遺伝子と同じように遺伝します。「偽」常染色体という名前は、このことを表しています。
男性の減数分裂では、PAR1の中で1回の交叉(染色体どうしの部分的な交換)が必須のものとして起こります。SHOXはPAR1の中でも特に先端寄りにあるため、XとYの間で入れ替わる確率が約50%と高いことが知られています[1]。交叉は、相同組換えという仕組みで起こります。この結果、父親のY染色体に乗っていたSHOXの変化が、組換えによってX染色体に移り、娘に伝わることがあります。逆に、通常のX連鎖遺伝ではありえない「父から息子への伝達」も起こります[7]。こうした例は「jumping SHOX(跳ぶSHOX)」として報告されています[7]。
もう1つの大切な性質が、X染色体不活化を逃れることです。女性の細胞では、2本あるX染色体の片方の働きがほぼ止められます。しかしSHOXは、この不活化を受けないエスケープ遺伝子の代表です[1]。そのため、男女ともSHOXの2つのコピーが働き、2つそろっていることが正常な骨の伸びに必要になります。ターナー症候群(45,X)の女性で低身長が起こるのは、X染色体が1本しかなく、SHOXが1つ分しか働かないためです[1]。
ただし「完全に同じ量が働く」とは言い切れないこともわかってきました。約93万人のバイオバンクを解析した2025年の研究では、SHOXの発現は不活化されたX染色体上では活性のあるX染色体より低いこと、Y染色体の本数が1本増えると、不活化Xが1本増えるより身長が約3.1cm多く増えることが示されました[8]。この差は、男女の平均身長差の22.6%を説明すると推定されています[8]。SHOXの量のわずかな違いが、男女の身長差の一部を生んでいる可能性がある、という見方です。
PAR1は組換えが非常に多い区間であるうえ、似た配列がくり返し並んでいます。このため、SHOXやその周辺が欠けたり重複したりする変化(コピー数の変化)が比較的起こりやすいと考えられています。似た配列どうしの間違った組換えで欠失や重複が生じる仕組みは、非対立遺伝子相同組換え(NAHR)として知られています。SHOX異常症の原因の大部分が点変異ではなく欠失であることは、この領域の構造と関係しています(第6章・第9章で詳しく説明します)。
3. SHOXタンパク質の構造 ─ SHOXaとSHOXbという2つの型
SHOX遺伝子からは、主にSHOXa(292アミノ酸)とSHOXb(225アミノ酸)という2種類のタンパク質がつくられます[1]。どちらも5つのコード領域(エクソン)からできていて、違いは遺伝子の後ろ側(3’側)のごく一部だけです[1]。1つの遺伝子から、つなぎ方を変えて複数のタンパク質をつくる仕組みを選択的スプライシングといい、できあがった型違いのタンパク質をアイソフォームと呼びます。発見の時点から、SHOXには少なくとも2つのつなぎ方があり、発現する場所が異なることが示されていました[2]。
働く場所にも違いがあります。SHOXaは骨格筋、胎盤、心臓、骨髄の線維芽細胞、成長板の軟骨細胞などで見つかり、SHOXbは胎児の腎臓、胎盤、骨髄の線維芽細胞に限られています[1]。SHOXaは骨をつくる系統の細胞で、ほかの遺伝子の読み出しを強める転写活性化因子として働きます[9]。この活性化に使われるのが、タンパク質の後ろ側にあるOAR(オーエーアール)ドメインという部分で、SHOXbにはこの部分がありません[3]。同じ遺伝子から、スイッチを入れる力の強い型と弱い型がつくり分けられている、ということです。
💡 用語解説:ドメインと核移行シグナル
タンパク質の中で、特定の働きをひとまとまりで担う区画をドメインと呼びます。SHOXでは、DNAに結合するホメオドメインと、転写を強めるOARドメインが主なドメインです。転写因子は細胞の核の中でDNAに結合する必要があるため、細胞質でつくられたあと核に運ばれます。そのときの「宛名ラベル」になる短いアミノ酸配列が核移行シグナル(NLS)です。SHOXのNLSはホメオドメインの中にあります。
ホメオドメインは、SHOXにとって最も重要な部品です。この部分は、DNAへの結合、核への移行、ほかのタンパク質との結合という3つの働きを担っています[1]。レリー・ワイル症候群の患者さんで見つかった変異の中には、ホメオドメインのアミノ酸が1つ変わっただけでSHOXが核に入れなくなるものがあり、核への移行の障害そのものが病気の原因になることが示されました[10]。
特発性低身長やレリー・ワイル症候群で見つかったミスセンス変異(アミノ酸が1つ別のものに変わる変異)を調べた研究では、多くの変異がDNAへの結合、二量体(ダイマー)の形成、核への移行のいずれかを損なっていました[11]。SHOXは2分子が組んで働くことがあり、この組み方が崩れても機能が落ちます。一方、ホメオドメインの外側の変異や欠失は、SHOXタンパク質の量そのものを減らすことで成長に影響すると考えられています[1]。遺伝子検査で見つかった変化が本当に病気の原因かを判断するときには、こうした構造上の位置が重要な手がかりになります。
4. 遺伝子のスイッチ ─ 遠く離れたエンハンサーとTAD
SHOXを理解するうえで欠かせないのが、遺伝子本体の外側にある「スイッチ」の存在です。SHOXは、遺伝子のすぐ上流にある2つのプロモーター(読み出しの開始点)と、遺伝子の両側に点在する複数のエンハンサーによって制御されています[12]。エンハンサーとは、遺伝子から離れた場所にありながら、DNAが折れ曲がってプロモーターに近づくことで、その遺伝子の読み出しを強める配列です。
SHOXのエンハンサーの多くは、魚から哺乳類まで配列がほとんど変わらずに高度に保存された、タンパク質をつくらない配列(CNE:保存非コードエレメント)です。進化の長い時間を通じて変わらずに残っているのは、それだけ大切な役割を果たしているためと考えられます。上流のエンハンサーはニワトリの発生中の手足で実際に働くことが確かめられています[12]。
臨床的に特に重要なのは下流側です。2009年の研究は、SHOXの下流約250kbにわたる制御領域が欠けるだけで低身長が起こり、こうしたエンハンサーの欠失が低身長の比較的よくある原因であることを示しました[13]。このときSHOX遺伝子そのものは1文字も変わっていません。それでも、スイッチが失われれば成長板でSHOXが十分に読み出されず、遺伝子が1つ欠けたのと同じ状態(ハプロ不全)になります。英国の診断データでは、SHOXの約160kb下流にある47.5kbの欠失がよく見つかる変化として報告され、その影響の強さには人によって幅がありました[14]。
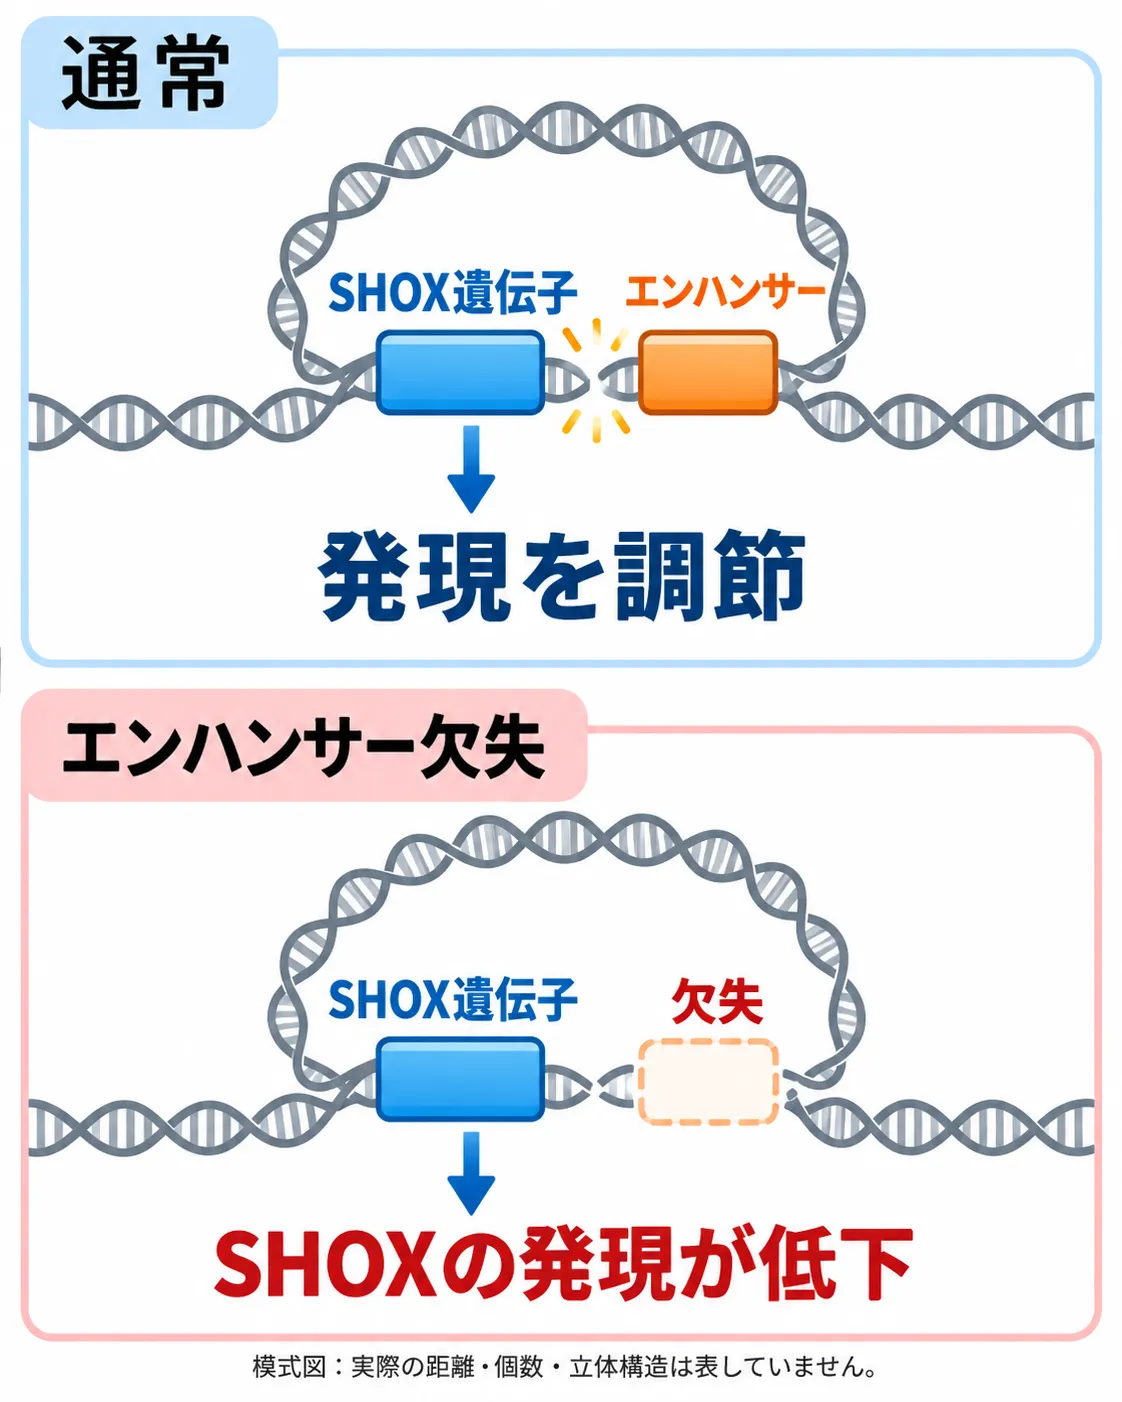
SHOX遺伝子本体に変化がなくても、離れた位置にある発現調節領域の欠失によってSHOXの働きが低下することがあります。模式図であり、実際の距離・領域の個数・DNAの立体構造を表したものではありません。
💡 用語解説:TAD(トポロジカル関連ドメイン)
細胞の核の中で、長いDNAは無秩序に詰め込まれているのではなく、いくつもの「部屋」に区切られて折りたたまれています。この部屋のような単位をTADと呼びます。同じTADの中にあるエンハンサーとプロモーターは出会いやすく、別のTADとの間では出会いにくくなります。遠く離れたSHOXのエンハンサーが働けるのも、DNAの折りたたみ構造によってプロモーターの近くに運ばれるためと考えられています。欠失や重複でこの区切りが乱れると、遺伝子本体が正常でも働き方が変わることがあります。
この「遺伝子の外の変化」という考え方は、検査の選び方に直結します。SHOXのエクソンだけを読む検査では、エンハンサーだけの欠失を見つけることができません。GeneReviewsでは、SHOX異常症の患者さんの80〜90%は欠失で、欠失にはSHOXの全体や一部を含むものと、エンハンサーだけを含むものがあるとされています[1]。エンハンサー欠失による症状が重いか軽いかは、研究によって結論が分かれていて、まだ決着していません[1]。SHOXを調べる検査では、遺伝子の周辺まで含めて欠失を検出できる方法を組み合わせることが基本になります(第9章)。
5. 成長板での働き ─ 骨が伸びる現場でSHOXがしていること
手足の長い骨は、骨の端にある成長板で伸びます。成長板では、軟骨細胞が増え、並んで大きくなり(肥大軟骨細胞)、最後には骨に置き換わります。この順番が整然と続くことで、骨は少しずつ縦に長くなります。SHOXタンパク質は、ヒトの成長板の肥大軟骨細胞で見つかっており、この過程に直接かかわっていると考えられています[5][1]。
SHOXが直接スイッチを入れる相手として、まず見つかったのがBNP(B型ナトリウム利尿ペプチド、遺伝子名NPPB)です。SHOXはBNP遺伝子の上流に結合して読み出しを強め、成長板ではSHOXとBNPが同じ場所で働いていました[15]。BNPは心臓のホルモンとして有名ですが、成長板では骨を伸ばす信号としても働きます。同じナトリウム利尿ペプチドの仲間であるCNPとその受容体の経路(NPPC遺伝子、NPR2遺伝子)も骨の伸びに欠かせず、SHOXがこの系統の信号に影響することが報告されています[1]。
2つめの標的は、FGFR3遺伝子です。FGFR3は骨の伸びにブレーキをかける受容体で、働きすぎると軟骨無形成症になります。SHOXは手足の発生の中でFGFR3の発現を調節することが示されています[16]。さらに、軟骨の足場をつくる結合組織成長因子Ctgfも、SHOXが直接制御する遺伝子として報告されました[6]。GeneReviewsでは、BNP・FGFR3・Ctgfが直接の標的、軟骨の主成分アグリカンの遺伝子(Agc1)は間接的な標的と整理されています[1]。
💡 用語解説:SOXトリオとアグリカン
軟骨がつくられるときには、SOX9、SOX5、SOX6という3つの転写因子(SOXトリオ)が中心になって働きます。アグリカンは、軟骨に弾力と水分を与える大きな糖タンパク質で、軟骨の「クッション」の主成分です。SHOXはSOX5・SOX6と直接結合し、SOX9と協力してアグリカン遺伝子のエンハンサーを活性化することが示されています。SHOXがアグリカンを間接的に制御するのは、このSOXトリオを介するためです。
SOX5・SOX6との協力関係は、細胞実験で詳しく調べられています。SHOXはSOX5・SOX6と組んでアグリカン遺伝子のエンハンサーを活性化し、軟骨の基質づくりを後押しします[17]。SHOXは「骨を伸ばせ」という単純な命令を出しているのではなく、軟骨細胞の増殖、基質の産生、成熟のタイミングといった複数の段階に同時に関わっている、と考えられています。
SHOXには、細胞の増殖を止める側の働きもあります。培養細胞でSHOXを働かせると、細胞の増殖が止まり、アポトーシス(計画的な細胞死)が起こることが報告されています[5]。この作用にはp53の増加がかかわる可能性が示されており[1]、リソソームの分解酵素であるカテプシンが関与する経路も研究されています。成長板の軟骨細胞は、最終的に役目を終えて骨に置き換わる必要があります。SHOXが増殖と細胞死の両方に関わることは、成長板の細胞が「増える時期」と「退く時期」を切り替える調節に参加していることを示唆しています。ただし、これらは主に培養細胞や動物モデルで得られた知見で、ヒトの成長板でどこまで同じことが起こっているかは、まだ研究段階です。
6. SHOXの「量」で決まる病気 ─ 0本・1本・3本
SHOXに関係する病気は、働くSHOXが何本分あるかという「量」で整理すると、とても見通しがよくなります。正常は2本分です。これが1本分に減ると、遺伝子1つだけでは必要な量が足りないハプロ不全となり、0本では重い骨の形成異常、3本ではむしろ背が高くなる傾向が出ます。量が変われば症状が連続的に変わる、遺伝子量効果の典型例です。
🧬 SHOXの量と主な病気
| 働くSHOX | 病気・状態 | 主な原因と特徴 |
|---|---|---|
| 1本分 | SHOXによる低身長 | SHOXやエンハンサーの欠失・変異。中間肢の短縮やマデルング変形がはっきりしない低身長。同じ家族内でも症状の幅が大きい |
| 1本分 | レリー・ワイル症候群(軟骨骨異形成症) | 同じ原因で、低身長・中間肢短縮・マデルング変形の3つがそろうもの。女性でより目立つ |
| 1本分 | ターナー症候群 | X染色体が1本しかない、または一部が欠けるため、SHOXが1本分になる。低身長は最も一貫した症状 |
| 0本 | ランガー中間肢異形成症 | 両方のSHOXに異常(ホモ接合・複合ヘテロ接合)。尺骨・腓骨の無形成や重い低形成を伴う重い低身長 |
| 3本分 | 性染色体トリソミー、SHOX重複 | 47,XXY・47,XXX・47,XYYなどで高身長の傾向。SHOXの重複が高身長にかかわることもある |
※症状の現れ方には個人差が大きく、同じ変化でも重さが異なります。
SHOX異常症とレリー・ワイル症候群
SHOXが1本分しか働かない状態をまとめてSHOX異常症(SHOX deficiency)と呼びます。その重い側の端がレリー・ワイル症候群(Léri-Weill dyschondrosteosis、軟骨骨異形成症)で、低身長、中間肢の短縮(前腕とすねが上腕や太ももに比べて短い)、マデルング変形の3つが特徴です[1]。軽い側の端は、骨の変化がはっきりしない低身長です[1]。中間肢の短縮は6歳以上の患者さんの女性で60〜100%、男性で45〜82%に見られ、年齢とともに目立ってきます[1]。このほか、ふくらはぎの筋肉の発達、第4中手骨の短さ、ひじの外反、高い口蓋、側弯、体重に比べて高めのBMI(主に脚の短さによる)なども見られ、知能は正常です[1]。
レリー・ワイル症候群の患者さんのうち70〜90%でSHOXの異常が見つかります[1]。一方、原因のわからない低身長の子どもでは、MLPA法とシーケンスでエンハンサーまで調べた近年の報告で、6〜22%がSHOX異常症と推定されています[1]。背が低い以外に目立つ特徴がない子どもの中にも、SHOX異常症が一定の割合で含まれている、ということです。出生時の身長はほぼ正常かわずかに低い程度で、乳幼児期に成長が遅れ、思春期の伸びも小さくなる傾向があります[1]。
ターナー症候群とランガー中間肢異形成症
ターナー症候群では、X染色体の数や構造の異常によって、SHOXの働く量が減ることがあり、低身長の重要な原因になります[1]。低身長は95%以上に見られる最も一貫した症状で、未治療の成人身長は平均より約20cm低いとされています[1]。高い口蓋、小さな下あご、ひじの外反、第4中手骨の短さといった骨格の特徴の一部も、SHOXの不足で説明されると考えられています[4]。一方、マデルング変形はターナー症候群では5%未満と少なめです[1]。
反対に、両方のSHOXが失われるとランガー中間肢異形成症になります[18]。両方のアレル(遺伝子の対)に異常がある状態は、同じ変化が2つそろうホモ接合か、異なる変化が1つずつ組み合わさる複合ヘテロ接合です。尺骨と腓骨がないか著しく小さく、橈骨と脛骨が太く曲がるなど、レリー・ワイル症候群よりずっと重い骨の異常を示し、最終身長は平均より5.5〜8.9SD低いと報告されています[1]。両親ともにレリー・ワイル症候群である夫婦の子どもに生じた例が報告されています[1]。
SHOXが多すぎる場合と、周辺の遺伝子も欠ける場合
SHOXが3本分になる代表例は、性染色体が1本多い性染色体トリソミーです。305人の性染色体異数性の患者さんを調べた研究では、クラインフェルター症候群(47,XXY)の身長の中央値は+0.9SD、47,XYYは+1.3SD、トリプルX症候群(47,XXX)は+0.7SDで、SHOXのコピー数も調べられています[19]。ただし性染色体がさらに増えると身長は逆に低くなり、単純な比例ではありませんでした[19]。正常な核型で背の高い女の子の3.7%にSHOXの重複が見つかったという報告もあります[20]。一方で、SHOXの上流や下流の重複が、逆にレリー・ワイル症候群や低身長の原因として見つかることもあり[1]、重複の意味は位置によって異なります。
X染色体短腕の先端(Xp22.3)が大きく欠けると、SHOXだけでなく近くの遺伝子も一緒に失われ、男性では複数の症状が組み合わさる隣接遺伝子症候群になります[1]。たとえば、Xp22.31微小欠失(STS含有欠失)による魚鱗癬、ARSL遺伝子の欠失によるX連鎖劣性点状軟骨異形成症1型、ANOS1遺伝子の欠失によるX連鎖カルマン症候群などが、SHOXによる低身長と同時に起こることがあります[1]。低身長にこうした症状が重なる男性では、Xp22.3の広い欠失を考える必要があります。
🩺 院長コラム【「背が低い家系」の中に隠れている遺伝学】
遺伝診療では、「うちは家族みんな背が低いので」とお話しになる方に出会います。多くの場合、身長は多数の遺伝子と環境が合わさって決まる性質で、特定の病気ではありません。ただ、SHOX異常症のように、1つの遺伝子の変化が親から子へ50%の確率で伝わり、家族の中で症状の強さが大きく違う病気もあります。家系図を見ると、「背が低い人が多い」だけでなく、「前腕が短い」「手首の形が気になる」「女性の方が目立つ」といった手がかりが隠れていることがあります。
成人の遺伝性腫瘍の診療で、同じ遺伝子の変化をもつ家族でも発症の仕方がまったく違うことを日々見ていますが、SHOXでも同じことが言えます。ご本人の身長だけでなく、家族全体の体つきを丁寧に確認することが、原因にたどり着く近道になります。
7. マデルング変形 ─ なぜ手首だけに、なぜ女性に多いのか
マデルング変形は、前腕の骨(橈骨・尺骨)と手首の骨(手根骨)の並びがずれる変形で、手首を横から見ると尺骨の先が手の甲側に飛び出し、フォークを伏せたような形(dinner fork sign)に見えます[1]。レントゲンでは、橈骨の手首側の成長板のうち尺骨側半分が早く閉じる、橈骨が短く手の甲側と尺骨側へ弯曲する、手根骨がくさび状に並ぶ(ピラミッド化)、尺骨が手の甲側へ亜脱臼する、といった所見が特徴です[1]。
変形は年齢とともに進みます。乳幼児期には、レントゲンで橈骨のわずかな透亮像が見える程度で症状はなく、学童期の中ごろから後半に、前腕をひねる動き(回内・回外)が少し制限されることで気づかれます。尺骨の亜脱臼を伴う完全な変形は思春期に完成します[1]。痛みが出るのは思春期の一部の人に限られます[1]。
マデルング変形も中間肢の短縮も、女性の方が多く、重い傾向があります[1]。理由ははっきりわかっていません。研究者の間では、女性ホルモンであるエストロゲンが成長板の閉鎖を早める作用と、SHOXの不足が重なって、橈骨の手首側の一部だけが早く閉じるのではないか、という仮説が議論されています。思春期に変形が完成するという経過は、この仮説と矛盾しませんが、分子レベルで証明されたわけではありません。GeneReviewsでも、男女比に偏りがある理由は不明とされています[1]。
変形の進行には、ヴィッカーズ靭帯と呼ばれる異常な線維性の靭帯もかかわると考えられています。これは月状骨(手首の骨の1つ)から橈骨の尺骨側に張る靭帯で、橈骨を引っ張って成長をゆがめる可能性が指摘されています[1]。学童期後半に、橈骨の病変部分の切除とこの靭帯の切離を行う予防的な手術で、痛みの軽減や機能の改善が報告されています[21]。ただし、痛みのあるマデルング変形は多くなく、まずは手首用の装具や作業環境の工夫といった保存的な対応がとられます[1]。
8. 遺伝のしかたと遺伝カウンセリング
SHOX異常症は偽常染色体顕性(優性)遺伝という形式で遺伝します[1]。PAR1にあるSHOXは、男性ではXとYに1つずつ、女性では2本のXに1つずつあり、原因となる変化は男性ならXとYのどちらにあってもよく、女性ならどちらかのXにあります[1]。1つの変化で症状が出るため、遺伝形式としては常染色体顕性遺伝と同じ規則に従います。
👪 SHOX異常症の遺伝の確率
| 親の状況 | 子どもへの影響 |
|---|---|
| 片方の親がSHOX異常症 | 子どもの性別にかかわらず50%で変化を受け継ぐ |
| 両親ともSHOX異常症 | 50%でSHOX異常症、25%でランガー中間肢異形成症、25%でどちらでもない |
| 両親とも変化なし(新生突然変異) | きょうだいの再発率は低いが、性腺モザイクの可能性から一般集団よりはやや高いと考える |
※出典:GeneReviews「SHOX Deficiency Disorders」の遺伝カウンセリングの項[1]
SHOX異常症の人の子どもは、それぞれ50%の確率で変化を受け継ぎます[1]。両親ともにSHOX異常症の場合は、50%でSHOX異常症、25%でランガー中間肢異形成症、25%でどちらでもないという計算になります[1]。低身長の人どうしが結婚する場合、SHOX異常症と、軟骨無形成症などほかの顕性遺伝の骨の病気を1つずつ受け継ぐ「二重ヘテロ接合」の子どもが生まれる可能性もあり、その症状は両親のどちらとも異なります[1]。軟骨無形成症や軟骨低形成症との組み合わせが報告されています。
SHOX異常症の人の多くは親も同じ変化をもっていますが、親に変化がない新生突然変異の場合もあります[1]。親が軽症で気づかれていないことも多いため、「家族に同じ人はいない」と思われていても、親の身体計測、手首のレントゲン、遺伝学的検査で確認するまでは判断できません[1]。親に変化が見つからない場合でも、精子や卵子のもとになる細胞にだけ変化がある性腺モザイクの可能性は理論上残ります[1]。
💡 用語解説:浸透率と表現度
ある遺伝子の変化をもつ人のうち、実際に症状が出る人の割合を浸透率といい、症状の強さの幅を表現度といいます。SHOX異常症は浸透率が高い一方、表現度の幅がとても大きく、年齢とともに症状がはっきりし、女性でより重くなる傾向があります。同じ家族の中でも、ある人ははっきりしたレリー・ワイル症候群、別の人はやや背が低いだけ、ということが起こります。
SHOX異常症の浸透率は高い一方、症状の現れ方は大きく異なります[1]。遺伝子の種類と症状の重さの間に、はっきりした対応は見つかっていません[1]。症状の幅を生む要因の1つとして、ビタミンA由来のレチノイン酸を分解する酵素の遺伝子CYP26C1が見つかっています。SHOX異常症の人でCYP26C1にも変化があると、症状が重くなる傾向が報告され、SHOX異常症で最初に見つかった修飾遺伝子とされています[22]。
家族計画については、親の変化が特定されていれば、出生前検査や着床前遺伝学的検査(PGT-M)の対象になりえます[1]。ただし、SHOX異常症は症状の幅が広く、出生前の遺伝学的検査の結果から、生まれた後の症状の重さを正確に予測することはできません[1]。どの情報を得て、それをどう使うかは、ご本人やご家族の価値観によって答えが変わります。遺伝の確率、検査で分かることと分からないこと、成長ホルモン治療という選択肢があることを含めて整理するのが、遺伝カウンセリングの役割です。また、SHOX異常症と診断された人のきょうだいについては、成長ホルモン治療の恩恵を受けられる人をできるだけ早く見つけるために、遺伝学的な状態を確認することが勧められています[1]。
9. 検査と診断 ─ 欠失を見逃さない検査の組み立て
SHOX異常症を疑う手がかりは、身体計測です。腕の長さ(指極)と身長の比、座高と身長の比を使うと、手足の短さを数字でとらえることができます。1,608人の低身長の子どもを分析した研究から、指極と身長の比、座高と身長の比、BMI、ひじの外反、前腕の短さや弯曲、筋肉の発達、尺骨の脱臼などを点数化したスコアが提案されています[23]。ただし、ごく幼い子どもではこうした特徴が目立たないため、特徴がないことはSHOX異常症を否定する理由になりません[1]。
遺伝学的検査は、「欠失を調べる検査」と「配列を読む検査」の組み合わせが基本です。SHOX異常症の80〜90%は欠失で、その大きさは1つのエクソンから250万塩基以上までさまざまです[1]。まず染色体マイクロアレイ(CMA)で大きな欠失を調べ、見つからなければSHOX周辺に絞った欠失・重複解析を行います[1]。遺伝子に狙いを定めた欠失・重複解析には、MLPA法(多重ライゲーション依存性プローブ増幅法)などがあり、CMAの解像度では拾えない小さな欠失やエンハンサーの欠失も見つけられることがあります[1]。
欠失が見つからない10〜20%の人では、遺伝子の中の小さな変化(点変異)をサンガー法などのシーケンスで調べます[1]。ここで見つかるのは、ミスセンス変異、ナンセンス変異、スプライス部位の変異、小さな挿入・欠失などです。見つかった変化の意味がはっきりしない場合はVUS(意義不明のバリアント)と判定され、それだけでは診断を確定も否定もできません[1]。まれに、X染色体とY染色体の転座など染色体の構造異常がSHOXを壊している場合があり、分子検査で異常がなくても強く疑われるときは染色体検査(G分染法)も検討されます[1]。
SHOX異常症の症状が、ほかの多くの低身長の病気と区別しにくい場合には、原因遺伝子を絞らずに調べる網羅的な検査が向いています[1]。エクソーム解析がよく使われ、それで診断がつかなければCMAを追加することが提案されています[1]。当院では、SHOXを含む多数の遺伝子を一度に調べる低身長遺伝子パネル検査、マイクロアレイ染色体検査、全エクソーム検査を扱っています。どの検査が適しているかは、症状やご家族の状況によって変わります。
出生前にSHOX異常症が見つかることもあります。妊娠中期〜後期の超音波検査で、ほかに異常のない長管骨の短縮だけが見られた胎児5人でSHOXのハプロ不全が見つかり、そのうち4人は、それまで診断されていなかった親から受け継いだものでした[24]。その親の最終身長は平均より1.2〜1.9SD低い程度で、SHOX異常症が比較的軽く経過する場合もあることを示しています[24]。胎児の変化を確かめる羊水検査・絨毛検査や、単一遺伝子疾患の出生前診断については、それぞれの検査ページで詳しく説明しています。なお、NIPTで性染色体の数の異常が指摘された場合も、SHOXの本数が変わっていることになります。
⚠️ 出生前診断と出生後診断は分けて考えます
出生前(羊水・絨毛)の検査で分かるのは、胎児がSHOXの変化をもつかどうかです。その子の成長やマデルング変形の程度は、生まれた後の身体計測とレントゲンで評価します。出生後の診断では、低身長の子ども本人の血液を使ってCMAやMLPA、シーケンスを組み合わせます。両者は目的も使う検体も違うため、別の段階として考えてください。
10. 成長ホルモン治療 ─ 思春期前の治療で最終身長が伸びる
SHOX異常症による低身長には、成長ホルモン(遺伝子組換えヒト成長ホルモン)による治療が行われます。成長ホルモンは、肝臓や成長板でIGF-1(インスリン様成長因子1)の産生を促し、軟骨細胞の増殖を後押しします。SHOXの不足そのものを補う治療ではなく、別の経路から骨の伸びを支える治療です。
効果の根拠となっているのが、国際的な多施設ランダム化比較試験です。SHOX異常症の思春期前の子どもを、成長ホルモンを使う群と使わない群に分けて2年間比べたところ、治療群で成長が有意に改善しました[25]。その改善の大きさは、同じ試験で治療を受けたターナー症候群の子どもと同程度でした[25]。最終身長まで追跡した研究でも、SHOX異常症とターナー症候群で同程度の身長の伸びが得られています[26]。GeneReviewsでは、思春期前に治療を受けた集団で最終身長が平均7〜10cm改善したとまとめられています。個人の改善幅を予測する数値ではありません[1]。
日本では長い間、SHOX異常症の低身長に対して承認された薬はありませんでした。2023年6月、遺伝子組換えヒト成長ホルモン製剤グロウジェクト皮下注に「骨端線閉鎖を伴わないSHOX異常症における低身長」の効能が追加されました[27]。用法は、1週間に体重1kgあたり0.35mgを6〜7回に分けて皮下注射する、とされています[27]。「骨端線閉鎖を伴わない」とは、成長板がまだ閉じておらず骨が伸びる余地がある、という意味です。成長板が閉じたあとでは身長を伸ばす効果は期待できないため、診断のタイミングが治療の選択肢に影響します。治療中は、骨年齢を確認するための手のレントゲンを年1回撮ることが勧められています[1]。
成長ホルモン治療でマデルング変形を防げるかどうかについては、はっきりしたデータは示されていません。治療を受けた子どもで、2年間の治療によってレントゲン上の悪影響は見られなかったと報告されています[1]。痛みのあるマデルング変形には、前の章で触れた装具や手術が選ばれます。治療の開始時期や効果の見込み、注射の負担については、小児内分泌の専門医とよく話し合って決めることになります。当院は成長ホルモン治療そのものは行っていませんが、遺伝学的な診断と遺伝カウンセリングを担当しています。
🩺 院長コラム【診断の時期が選択肢を変える病気】
SHOX異常症の特徴の1つは、診断がつく時期によって取れる選択肢が変わることです。成長ホルモン治療は成長板が開いている間にしか効果が期待できません。ところが、幼いうちは手足の短さや手首の変化が目立たず、「原因のわからない低身長」として経過を見られていることがあります。
一方で、見つかった変化をどう受け止めるかは、ご家族ごとに違います。親御さんご自身が同じ変化をもっていたと分かることもあります。遺伝学的な診断は、治療の選択肢を広げると同時に、家族の情報でもあります。検査前には、結果から分かることと分からないこと、結果に応じた選択肢を具体的に整理することが重要です。
よくある誤解
誤解①「X染色体の遺伝子だから男性に多い」
SHOXはX染色体とY染色体の両方の先端(PAR1)にあり、男女とも2本分が働きます。そのため常染色体と同じように遺伝し、父から息子へ伝わることもあります。症状はむしろ女性の方が目立つ傾向があります。
誤解②「遺伝子の配列が正常なら関係ない」
SHOX異常症の原因には、遺伝子本体から遠く離れたエンハンサーだけの欠失もあります。遺伝子の配列を読むだけの検査では見落とすため、欠失を調べる検査との組み合わせが必要です。
誤解③「背が低いだけなら遺伝子は関係ない」
骨の変化が目立たない低身長の子どもの中にも、SHOX異常症が一定の割合で含まれていると報告されています。家族内でも症状の幅が大きいため、親が軽症で気づかれていないこともあります。
誤解④「遺伝子の病気だから治療法はない」
SHOX異常症の低身長には、思春期前の成長ホルモン治療で最終身長が7〜10cm伸びると報告されています。日本でも2023年に効能が追加承認されました。
まとめ ─ SHOXは「量」と「場所」で理解する遺伝子
SHOX遺伝子は、X染色体とY染色体の先端にあるPAR1という特別な場所にあり、X染色体不活化を受けずに男女とも2本分が働く、骨を縦に伸ばすための転写因子です[1]。成長板ではBNPやFGFR3などの遺伝子を調節し、SOX5・SOX6と協力して軟骨の基質づくりを支えています[15][16][17]。その働きは量に敏感で、0本ではランガー中間肢異形成症、1本ではSHOX異常症やターナー症候群の低身長、3本では高身長の傾向という、量に応じた連続的な変化が現れます。
原因の大部分は欠失で、遺伝子の外にあるエンハンサーだけが欠ける例もあるため、欠失を検出する検査と配列を読む検査を組み合わせることが診断の基本です[1][13]。遺伝のしかたは偽常染色体顕性遺伝で、子に伝わる確率は50%ですが、家族の中でも症状の強さは大きく異なります。思春期前の成長ホルモン治療で最終身長の改善が報告されており、日本でも2023年に効能が追加されました[26][27]。背が低いという1つの特徴の背景にある遺伝学を知ることは、診断の時期や家族の情報の扱い方を考えるうえで役に立ちます。
よくある質問(FAQ)
Q1. SHOX遺伝子とは何ですか?
SHOX(ショックス)遺伝子は、X染色体とY染色体の短腕の先端にある偽常染色体領域(PAR1)に位置する遺伝子です。骨の成長板で、骨を縦に伸ばすのに関わる遺伝子のスイッチを入れる転写因子をつくります。X染色体不活化を受けないため、男女とも2本分が働き、1本分が失われると低身長やレリー・ワイル症候群、ターナー症候群の低身長の原因になります。
Q2. SHOX異常症はどのように遺伝しますか?
偽常染色体顕性(優性)遺伝という形式で、常染色体顕性遺伝と同じ規則に従います。SHOX異常症の人の子どもは、性別にかかわらず50%の確率で変化を受け継ぎます。男性ではX染色体とY染色体の間で組換えが起こるため、父から息子へ伝わることもあります。両親ともSHOX異常症の場合、子どもが重いランガー中間肢異形成症になる確率は25%です。
Q3. SHOX異常症とターナー症候群はどう違いますか?
SHOX異常症はSHOXやその調節領域の変化による疾患です。一方、ターナー症候群はX染色体の数や構造の異常が原因で、典型的にはSHOXの働く量も減ります。ほかの遺伝子も影響を受けるため、卵巣機能や心臓など全身に症状が及ぶことがあります。SHOX異常症は、SHOXやその周辺の小さな欠失・変異が原因で、症状は主に低身長と骨の変化です。
Q4. SHOX異常症はどんな検査でわかりますか?
原因の80〜90%は欠失なので、染色体マイクロアレイ(CMA)やMLPA法など欠失を検出する検査が基本です。欠失が見つからない場合は、シーケンスで遺伝子の中の小さな変化を調べます。遺伝子の外にあるエンハンサーだけが欠けている例もあるため、遺伝子の周辺まで調べられる方法を組み合わせます。症状が他の低身長の病気と区別しにくい場合は、エクソーム解析などの網羅的な検査が使われます。
Q5. SHOX異常症に治療法はありますか?
低身長に対しては、思春期前の成長ホルモン治療について、研究では平均で最終身長の改善が報告されています。改善幅には個人差があります。日本では2023年6月に、成長ホルモン製剤グロウジェクト皮下注に「骨端線閉鎖を伴わないSHOX異常症における低身長」の効能が追加されました。成長板が閉じたあとは身長を伸ばす効果は期待できません。痛みのあるマデルング変形には、装具や手術が検討されます。
Q6. 妊娠中にSHOX異常症がわかることはありますか?
あります。超音波検査でほかに異常のない長管骨の短縮が見られた胎児で、SHOXのハプロ不全が見つかった報告があり、その多くは診断されていなかった親から受け継いだものでした。親の変化が分かっていれば、羊水検査・絨毛検査による出生前診断や着床前遺伝学的検査の対象になりえます。ただし、出生前の検査結果から生まれた後の症状の重さを正確に予測することはできません。
🏥 SHOX異常症の遺伝学的検査・遺伝カウンセリング
SHOX遺伝子の検査や、ご家族への遺伝の可能性については、
臨床遺伝専門医が遺伝カウンセリングの中でご説明します。
検査で分かることと限界、結果に応じた選択肢を整理します。
参考文献
- [1] SHOX Deficiency Disorders. GeneReviews®. 2024. [NBK1215]
- [2] Pseudoautosomal deletions encompassing a novel homeobox gene cause growth failure in idiopathic short stature and Turner syndrome. Nat Genet. 1997. [PubMed 9140395]
- [3] NPPB and ACAN, Two Novel SHOX2 Transcription Targets Implicated in Skeletal Development. PLoS One. 2014;9(1):e83104. doi:10.1371/journal.pone.0083104. [PLOS One]
- [4] The short stature homeobox gene SHOX is involved in skeletal abnormalities in Turner syndrome. Hum Mol Genet. 2000. [PubMed 10749976]
- [5] The short stature homeodomain protein SHOX induces cellular growth arrest and apoptosis and is expressed in human growth plate chondrocytes. J Biol Chem. 2004. [PubMed 15145945]
- [6] Identification of novel SHOX target genes in the developing limb using a transgenic mouse model. PLoS ONE. 2014. [PMC4041798]
- [7] The jumping SHOX gene – crossover in the pseudoautosomal region resulting in unusual inheritance of Léri-Weill dyschondrosteosis. J Clin Endocrinol Metab. 2011. [PubMed 21068148]
- [8] X and Y gene dosage effects are primary contributors to human sexual dimorphism: The case of height. PNAS. [PubMed 40388606]
- [9] The Leri-Weill and Turner syndrome homeobox gene SHOX encodes a cell-type specific transcriptional activator. Hum Mol Genet. 2001. [Human Molecular Genetics]
- [10] Impairment of SHOX nuclear localization as a cause for Léri-Weill syndrome. J Cell Sci. 2004. [PubMed 15173321]
- [11] Alteration of DNA binding, dimerization, and nuclear translocation of SHOX homeodomain mutations identified in idiopathic short stature and Léri-Weill dyschondrosteosis. Hum Mutat. 2005. [PubMed 15931687]
- [12] The Homeobox Transcription Factor HOXA9 Is a Regulator of SHOX in U2OS Cells and Chicken Micromass Cultures. PLoS One. 2012. [PMC3447975]
- [13] Enhancer deletions of the SHOX gene as a frequent cause of short stature: the essential role of a 250 kb downstream regulatory domain. J Med Genet. 2009. [PMC2778764]
- [14] Diagnostic screening identifies a wide range of mutations involving the SHOX gene, including a common 47.5 kb deletion 160 kb downstream with a variable phenotypic effect. Am J Med Genet A. 2013. [PubMed 23636926]
- [15] BNP is a transcriptional target of the short stature homeobox gene SHOX. Hum Mol Genet. 2007. [PubMed 17881654]
- [16] FGFR3 is a target of the homeobox transcription factor SHOX in limb development. Hum Mol Genet. 2011. [PubMed 21273290]
- [17] SHOX interacts with the chondrogenic transcription factors SOX5 and SOX6 to activate the aggrecan enhancer. Hum Mol Genet. 2011. [PubMed 21262861]
- [18] Complete SHOX deficiency causes Langer mesomelic dysplasia. Am J Med Genet. 2002. [PubMed 12116254]
- [19] Increased number of sex chromosomes affects height in a nonlinear fashion: a study of 305 patients with sex chromosome aneuploidy. [PubMed 20425825]
- [20] Short stature homeobox-containing gene duplications in 3.7% of girls with tall stature and normal karyotypes. Acta Paediatr. 2017. [PubMed 28667773]
- [21] Madelung deformity: surgical prophylaxis (physiolysis) during the late growth period by resection of the dyschondrosteosis lesion. J Hand Surg Br. 1992. [PubMed 1402266]
- [22] Retinoic acid catabolizing enzyme CYP26C1 is a genetic modifier in SHOX deficiency. EMBO Mol Med. 2016. [PMC5167135]
- [23] Genotypes and phenotypes in children with short stature: clinical indicators of SHOX haploinsufficiency. J Med Genet. 2007. [PMC2597980]
- [24] SHOX haploinsufficiency presenting with isolated short long bones in the second and third trimester. Eur J Hum Genet. 2018. [PMC5839025]
- [25] Growth hormone is effective in treatment of short stature associated with short stature homeobox-containing gene deficiency: two-year results of a randomized, controlled, multicenter trial. J Clin Endocrinol Metab. 2007. [PubMed 17047016]
- [26] GH treatment to final height produces similar height gains in patients with SHOX deficiency and Turner syndrome: results of a multicenter trial. J Clin Endocrinol Metab. 2013. [PubMed 23720786]
- [27] グロウジェクト皮下注6mg・12mg「効能又は効果」「用法及び用量」改訂のお知らせ(骨端線閉鎖を伴わないSHOX異常症における低身長の効能追加). JCRファーマ株式会社. 2023. [JCRファーマ PDF]