
目次
- 1 1. ランガー中間肢異形成症とは ─ 手足の「まん中」が短くなる病気
- 2 2. 原因 ─ 性染色体にある「SHOX遺伝子」が2本とも働かない
- 3 3. 症状と骨の特徴 ─ 尺骨・腓骨が小さく、身長が大きく低くなる
- 4 4. なぜ骨が短くなるのか ─ 成長板で起きていること
- 5 5. SHOX異常症の全体像 ─ 低身長からLMDまでの連続体
- 6 6. 診断と検査 ─ 出生前と出生後、そして遺伝学的検査
- 7 7. 鑑別診断 ─ 似た病気との見分け方
- 8 8. 治療と生活 ─ 整形外科的ケア、成長ホルモン、新しい研究
- 9 9. 遺伝のしかたと遺伝カウンセリング
- 10 10. よくある誤解
- 11 まとめ ─ SHOXの「量」で理解するランガー中間肢異形成症
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事
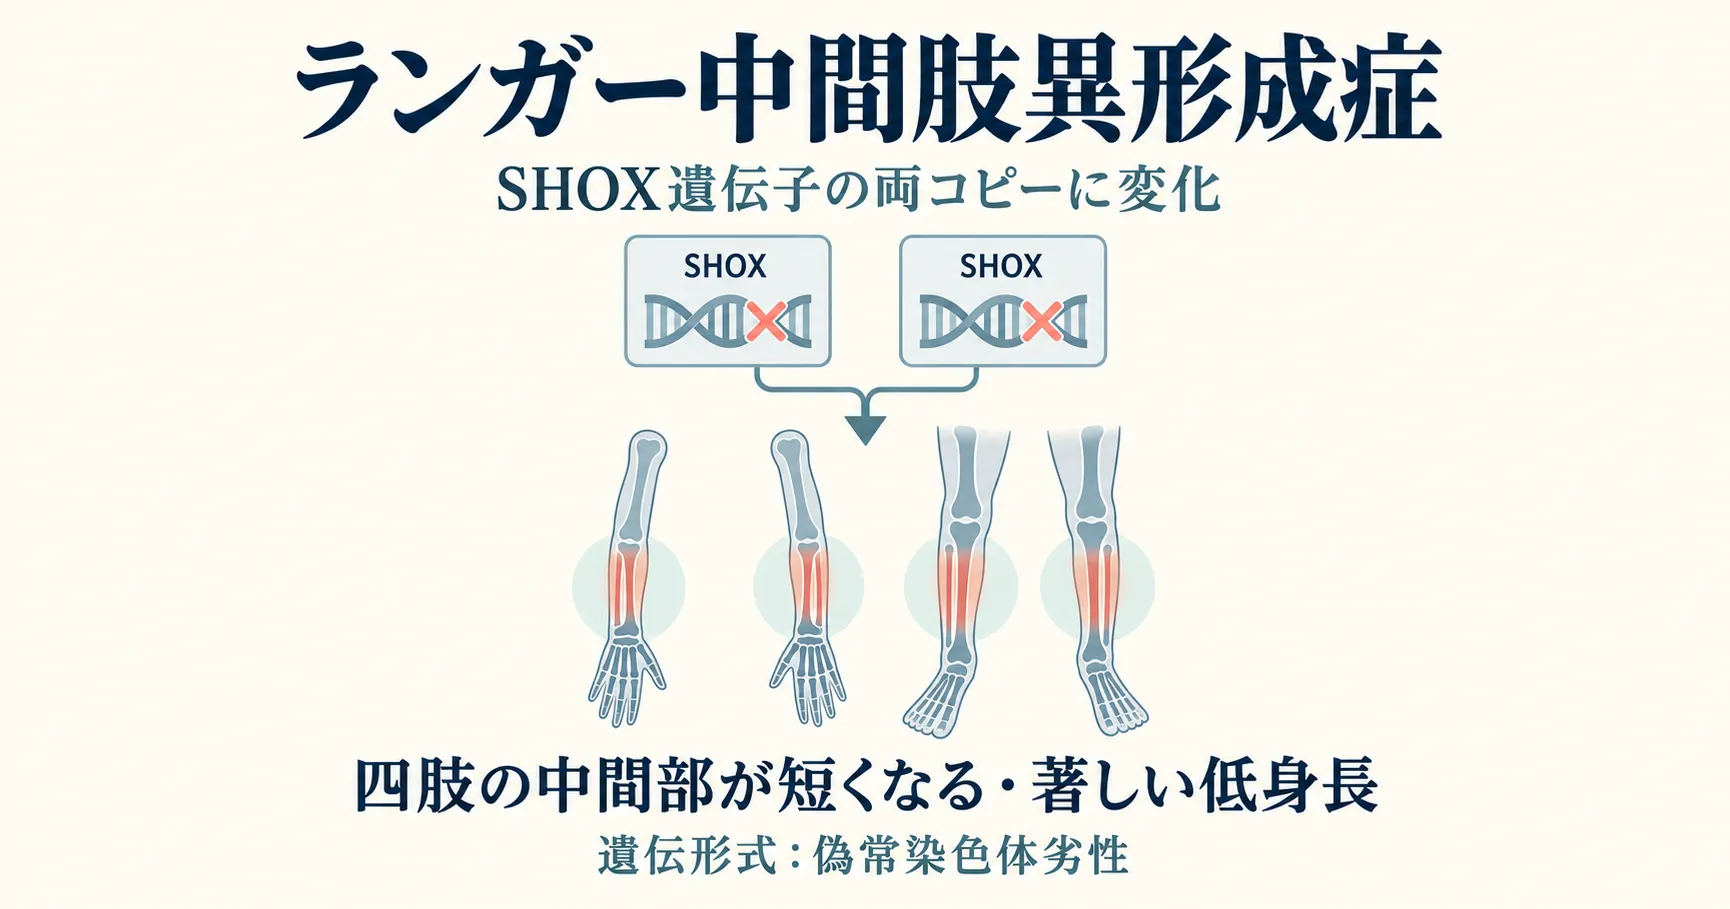
ランガー中間肢異形成症(らんがーちゅうかんしいけいせいしょう/Langer mesomelic dysplasia:LMD)は、腕と脚のまん中の部分、つまり前腕(ひじから手首)と下腿(ひざから足首)が強く短くなる、とてもまれな生まれつきの骨の病気です。原因は、X染色体とY染色体の先端にあるSHOX(ショックス)遺伝子が、2本とも働かなくなることです。SHOX遺伝子が1本だけ働かない場合は、より軽い「レリー・ワイル症候群」や低身長になります。つまりLMDは、同じ遺伝子の「量」の違いで重さが変わる病気の、いちばん重い端に位置します。この記事では、LMDの原因・症状・診断・治療に加え、ご家族にとって大切な遺伝のしかたと再発率を、臨床遺伝専門医の視点で解説します。
Q. ランガー中間肢異形成症とは何ですか?まず結論だけ知りたいです
A. ランガー中間肢異形成症は、骨の伸びに必要なSHOX遺伝子が2本とも働かないために、前腕と下腿を中心に手足が強く短くなる、まれな遺伝性の骨の病気です。尺骨(しゃっこつ)と腓骨(ひこつ)という細いほうの骨が特に小さくなり、身長も大きく低くなります。一方で、知能の発達や寿命は通常保たれます。遺伝のしかたは「偽常染色体潜性(劣性)」で、両親がともにSHOX遺伝子の片方に変化を持つ場合、子どもがLMDになる確率は妊娠ごとに25%です。
- ➤原因 → X・Y染色体の先端(偽常染色体領域)にあるSHOX遺伝子が2本とも働かない状態
- ➤主な症状 → 前腕・下腿の強い短縮、尺骨・腓骨の低形成、著しい低身長。知能は通常正常
- ➤関連する病気 → SHOXが1本だけ働かないとレリー・ワイル症候群や低身長、ターナー症候群の低身長にもSHOXが関わる
- ➤診断 → MLPA法などの欠失検査と、遺伝子の配列を読む検査を組み合わせて確定
- ➤遺伝 → 両親がともにレリー・ワイル症候群の場合、子がLMDになる確率は25%。保因者は「健康」とは限らない
🦴 ランガー中間肢異形成症の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | らんがーちゅうかんしいけいせいしょう/Langer mesomelic dysplasia(LMD)、ランガー型中間肢小人症 |
| 疾患データベース | OMIM #249700、ORPHA:2632 |
| 原因遺伝子 | SHOX(X染色体Xp22.33とY染色体Yp11.32の偽常染色体領域1〔PAR1〕に存在)[1] |
| 遺伝形式 | 偽常染色体潜性(劣性)遺伝。SHOXの両方のアレル(対立遺伝子)が働かない状態で発症[2] |
| 頻度 | 100万人に1人未満と推定。医学文献上の報告はおよそ100例前後[2][1] |
| 主な特徴 | 前腕・下腿の強い短縮、尺骨・腓骨の低形成〜欠損、著しい低身長。知能と寿命は通常保たれる |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. ランガー中間肢異形成症とは ─ 手足の「まん中」が短くなる病気
人の腕と脚は、体に近いほうから「近位(上腕・太もも)」「中間(前腕・すね)」「遠位(手・足)」の3つの区画に分けられます。中間肢(ちゅうかんし)とは、このうちまん中の区画のことで、前腕には橈骨(とうこつ)と尺骨、下腿には脛骨(けいこつ)と腓骨という2本ずつの骨があります。中間肢が特に短くなる骨系統疾患をまとめて「中間肢異形成症(mesomelic dysplasia)」と呼び、LMDはその代表的な病型の一つです。1967年にランガー(Langer)医師が独立した病気として報告したことから、この名前がつきました[1]。
💡 用語解説:骨系統疾患(こつけいとうしっかん)
骨や軟骨がつくられ、伸びていく過程そのものに異常がある病気の総称で、「骨格異形成症」とも呼ばれます。数百種類以上あり、原因となる遺伝子もさまざまです。病名によって、短くなる骨の場所(近位・中間・遠位)や、背骨・胸郭が侵されるかどうかが異なるため、どの部分がどれくらい短いかという「パターン」が診断の大切な手がかりになります。
LMDの特徴は、生まれたときから前腕と下腿が強く短く、尺骨と腓骨という細いほうの骨が特に小さい、または一部が欠けていることです。その結果、全体の身長も大きく低くなります。一方で、頭の大きさや胸郭・背骨・骨盤の形は比較的保たれ、手や足の指も通常はほぼ正常な形をしています[1]。内臓の奇形を伴うことはまれで、知能の発達はほとんどの報告例で正常、寿命も通常保たれるとされています[2]。
この病気はきわめてまれで、推定頻度は100万人に1人未満です。欧州の希少疾患データベースOrphanetは100例を超える報告があるとし、2026年の総説は100例未満と記載しており、数え方によって幅がありますが、世界の医学文献でおよそ100例前後という規模です[2][1]。報告例の多くは、両親が血縁関係にある(いとこ婚など)家系からのものです[2]。これは後で述べるように、両親の双方からSHOX遺伝子の変化を受け継いだときに発症するという遺伝の仕組みと関係しています。
なお、名前が似ている「ランガー・ギーディオン症候群」は、8番染色体の一部が欠けることで起こるまったく別の病気です。報告者の名前が共通しているだけで、原因も症状も異なりますので、検索の際は区別してください。
2. 原因 ─ 性染色体にある「SHOX遺伝子」が2本とも働かない
LMDの原因は、SHOX遺伝子(short stature homeobox:低身長ホメオボックス遺伝子)の働きが完全に、あるいはほぼ完全に失われることです[1][3]。SHOXは1997年、特発性低身長やターナー症候群の低身長の原因として見つかった遺伝子で、骨、とくに手足の長い骨の伸びに欠かせない役割を持っています[4]。
SHOXは「X染色体とY染色体の両方」にある特別な遺伝子
人の性染色体は、女性がX染色体2本、男性がX染色体とY染色体を1本ずつ持っています。X染色体上の遺伝子の多くは、男性では1コピーしかありません。ところがSHOXは、X染色体とY染色体の短腕のいちばん先端にある偽常染色体領域1(PAR1)という特別な場所にあります。この領域はXとYで同じ配列を共有しているため、男性も女性もSHOXを2コピーずつ持っています[5]。
💡 用語解説:偽常染色体領域(ぎじょうせんしょくたいりょういき/PAR)
X染色体とY染色体の端にある、両方に共通する配列の領域です。男性の精子がつくられる減数分裂のとき、XとYはこの領域で必ずペアをつくり、部分的に入れ替わり(乗換え)を起こします。そのため、ここにある遺伝子は性染色体上にありながら、常染色体(1〜22番の染色体)と同じようなルールで親から子へ伝わります。これが「偽(にせの)常染色体」と呼ばれる理由です。
もう一つ重要なのは、SHOXがX染色体不活化を受けないことです[5]。女性の2本のX染色体のうち1本は、通常、細胞の中で大部分の遺伝子が眠った状態になります。しかしSHOXはこの仕組みから外れる「エスケープ遺伝子」なので、女性でも男性でも2コピーがそろって働いています。そして骨の成長には、この2コピー分の量がそろっていることが必要です[1]。
「量」で重さが決まる ─ 1本欠けるとLWD、2本欠けるとLMD
SHOXは、量が半分になるだけで症状が出る量感受性遺伝子です。1本だけ働かない状態(ハプロ不全)では、原因のはっきりしない低身長や、前腕が短く手首が変形するレリー・ワイル症候群(LWD)になります。そして2本とも働かない状態になると、骨の伸びがより強く損なわれてLMDになります[5]。実際に、両親がともにLWDであるご夫婦から、LMDのお子さんが生まれた例が複数報告されています[5]。
どんな遺伝子の変化で起こるのか
SHOXの働きを失わせる変化には、いくつかの種類があります。いちばん多いのは、SHOXを含む領域がまるごと、または一部なくなる欠失(微細欠失)です。SHOX異常症全体では、原因の約80〜90%がこうした欠失、約10〜20%が遺伝子の文字(塩基)の一部が変わる変化とされています[5]。
欠失の中には、SHOXそのものは残っているのに、離れた場所にあるエンハンサー(遺伝子のスイッチを入れる調節配列)だけが消えているものもあります。SHOXの上流と下流には、生物の進化の中で高度に保存された調節配列が点在しており、これが失われると、遺伝子本体が無傷でもSHOXが十分につくられません。両方のアレルで下流のエンハンサー領域が欠けたために、LMDとなった胎児の例も報告されています[1]。
塩基が変わるタイプでは、アミノ酸が1つ置き換わるミスセンス変異、読み枠がずれるフレームシフト変異、遺伝子の読み取りの区切りを壊すスプライス部位変異などが見つかっています[1]。特にミスセンス変異は、SHOXたんぱく質の中でDNAに結合する部分である「ホメオドメイン」に集中しています。たとえばp.Ala170Pro(A170P)という変化は、SHOXたんぱく質が細胞の核の中へ入るための目印(核移行シグナル)を壊し、SHOXが核に入れなくなることで働きを失わせることが示されています。この変化は、片方だけならLWD、両方そろうとLMDになることが家系調査で確認されています[6]。
💡 用語解説:ホメオボックスと転写因子
ホメオボックスは、体の形づくりにかかわる遺伝子に共通する配列で、ここからつくられる「ホメオドメイン」という部分がDNAに結合します。SHOXはこのホメオドメインを持つ転写因子、つまり「ほかの遺伝子のスイッチを入れたり切ったりする司令役のたんぱく質」です。司令役なので、SHOXが働かないと、その指示を受けて動くはずの多くの遺伝子の働きが乱れます。
🩺 院長コラム【「同じ遺伝子の量」で病名が変わるということ】
LMDとレリー・ワイル症候群、そして一部の特発性低身長は、別々の病名を持っていますが、根っこは同じSHOX遺伝子です。違いは「働いているSHOXが何本あるか」という量の差にあります。同じ遺伝子でも、変化の数や性質によって現れ方がまったく変わるという考え方は、私が成人の遺伝性腫瘍の診療で日々向き合っている考え方と地続きです。
だからこそ、遺伝子検査の結果は「病名」だけでなく「どちらのアレルに、どんな変化があるか」まで読み解く必要があります。ご本人だけでなく、ご両親やごきょうだいの結果を合わせて見ることで、初めて全体像が見えてくることも少なくありません。
3. 症状と骨の特徴 ─ 尺骨・腓骨が小さく、身長が大きく低くなる
LMDの症状は、ほぼ骨格に限られます。生まれたときから手足が短いことで気づかれることが多く、近年は妊娠中の超音波検査で見つかることもあります[1]。ここでは、体の部位ごとに特徴を見ていきます。
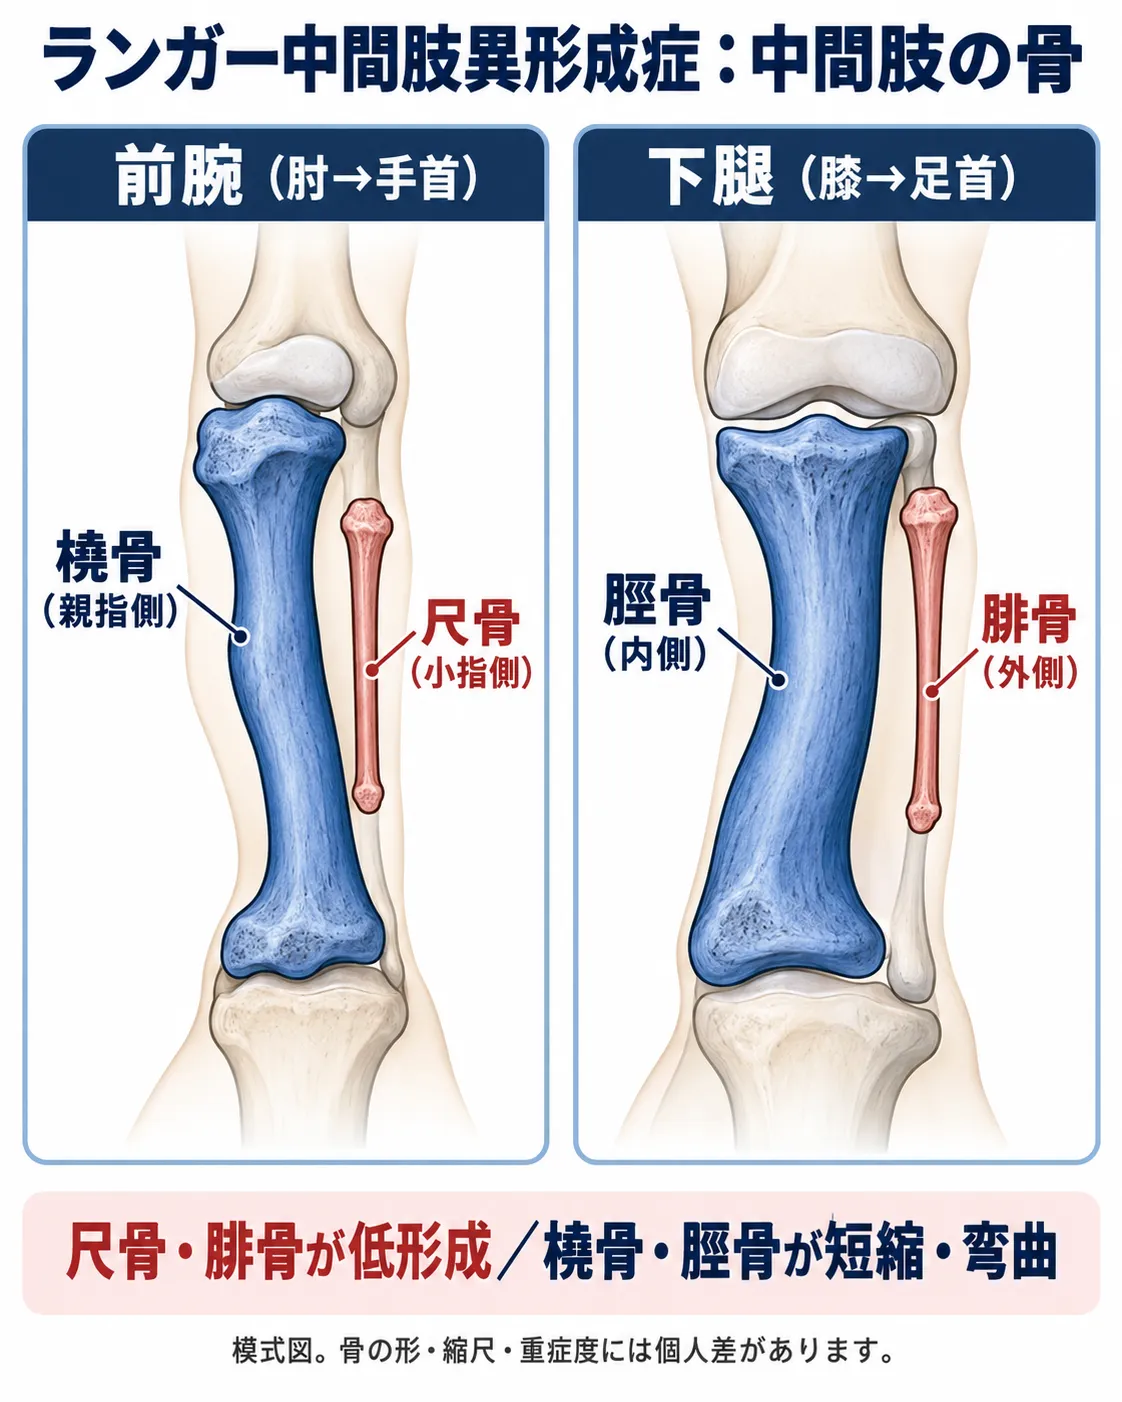
ランガー中間肢異形成症では、前腕の尺骨と下腿の腓骨が著しく小さくなり、橈骨と脛骨に短縮や弯曲がみられます。模式図であり、実際の骨の形・縮尺や重症度には個人差があります。
前腕 ─ 尺骨が小さく、橈骨が曲がる
前腕では、尺骨(小指側の骨)が低形成で曲がり、手首側の成長軟骨(骨端)を欠くことがよくあります。橈骨(親指側の骨)もさまざまな程度に曲がり、手首の骨(手根骨)の並びがゆがんで、手が小指側へ傾く(尺屈する)ことがあります[1]。
レリー・ワイル症候群で典型的な「マデルング変形」(手首で尺骨の頭が背中側に飛び出し、横から見るとフォークのような形になる変形)は、LMDでは典型的ではないとされてきました[2][5]。ただし2026年の総説では、LMDでもマデルング型の変形が重い人、軽い人、ない人がいて、ばらつきが大きいとまとめられています[1]。「マデルング変形がないからLMDではない」とは言い切れない点に注意が必要です。
下腿 ─ 腓骨が小さく、脛骨が短く曲がる
下腿では、腓骨(すねの外側の細い骨)が痕跡的で、特にひざに近い側が短くなりやすく、腓骨頭の骨化中心が見られないこともあります。脛骨(すねの太い骨)は短く、内側へ曲がり、骨幹部が太くなります[1]。欧州の希少疾患データベースでも、腓骨の近位半分の欠損または低形成が特徴として挙げられています[2]。脛骨と腓骨の長さのアンバランスから、ひざやくるぶしの変形が起こり、それが整形外科を受診するきっかけになることもあります[1]。
身長 ─ 平均で標準より約6標準偏差低い
LMDの低身長はとても強く、症例をまとめた研究では、身長の標準偏差スコア(SDS)の平均は約-6.18でした。報告された値の幅は-1.8から-10.2までと広く、成人またはそれに近い年齢の人では、およそ92〜120cm程度の身長が報告されています[1]。遺伝子の総説でも、LMDの最終身長は平均より5.5〜8.9標準偏差低いと記載されています[5]。
💡 用語解説:標準偏差スコア(SDS)
同じ年齢・性別の人たちの平均身長から、どれくらい離れているかを「標準偏差」という単位で表した数値です。0が平均で、-2より低いと一般に「低身長」と判断されます。-6という値は、統計的にはごくまれな低さを意味します。詳しくはパーセンタイルとSDスコアの違いの解説をご覧ください。
そのほかの特徴と、保たれる機能
あごが小さい(下顎の低形成)ことは、もともとLMDの特徴の一つとされていましたが、現在では一部の人にしか見られないことがわかっています[1]。頭蓋・胸郭・背骨・骨盤は通常ほぼ正常な比率で、手足の大きさや指もおおむね保たれます。SHOXだけが原因のLMDでは、内臓の奇形はふつう伴いません[1]。
知的発達は通常正常です。知的障害が報告された例もありますが、それは偽常染色体領域を越えて周囲の遺伝子までまとめて欠けている場合など、SHOX以外の要因によると考えられています[1]。つまり、発達の遅れや内臓の異常を伴う場合は、SHOX単独ではなく、より広い欠失やほかの診断を考える手がかりになります。
4. なぜ骨が短くなるのか ─ 成長板で起きていること
手足の長い骨は、骨の両端近くにある成長板(骨端線)で、軟骨が増えて骨に置き換わることで伸びていきます。この仕組みを軟骨内骨化といいます。SHOXは、胎児期から成長板の軟骨細胞などで働き、軟骨細胞が増える・成熟する・役目を終えるというバランスを調整しています[1]。
💡 用語解説:成長板と軟骨細胞の「柱」
成長板の中では、軟骨細胞が骨の長い方向に沿って、硬貨を積み重ねたような縦の列(柱)をつくって並んでいます。細胞は列の中で増え、大きくなり(肥大軟骨細胞)、やがて骨に置き換わります。この整然とした縦の並びが、骨をまっすぐ長く伸ばすための「レール」の役割を果たしています。
成長板の「柱」が乱れる
LMDの胎児の骨を調べた研究では、成長板の増殖層で軟骨細胞の柱が短く、縦ではなく横並びに積み重なるという乱れが見られました。静止層の軟骨細胞が大きくなっていることも観察されています[1]。骨を伸ばすためのレールが崩れているため、骨は十分な長さまで伸びることができません。SHOXは胎児の手足のうち、特に中間の区画に強く発現しており、これが前腕と下腿に症状が集中する理由と考えられています[5]。
SHOXが調節する遺伝子たち
SHOXは転写因子として、成長板でいくつもの遺伝子を調節しています。研究で明らかになっている主なものは次のとおりです。
1つめはNPPBです。SHOXはBNP(B型ナトリウム利尿ペプチド)をつくるNPPB遺伝子のスイッチを直接入れることが示されています[7]。ナトリウム利尿ペプチドの仲間には、骨の伸びを強く促すCNP(C型ナトリウム利尿ペプチド、NPPC遺伝子)があり、その受容体がNPR2です。SHOXとこのナトリウム利尿ペプチドの系統とのつながりは、骨の伸びを理解するうえで注目されています。
2つめはFGFR3です。FGFR3は軟骨細胞の増殖にブレーキをかける受容体で、働きすぎると軟骨無形成症の原因になります。SHOXはFGFR3の標的遺伝子として直接結合し、その発現を調節することが示されました[8]。ただしその作用は細胞の種類によって異なり、ヒト皮膚線維芽細胞では発現を高め、胚の四肢の発生をまねた軟骨形成モデルでは抑える方向に働きます[1]。軟骨の環境では、SHOXが欠けるとFGFR3が相対的に増え、骨の伸びにブレーキがかかりやすくなると考えられています。
3つめは軟骨をつくる材料です。SHOXは、軟骨の形成を指揮するSOX5・SOX6と結合し、軟骨の主要成分アグリカンの遺伝子のエンハンサーを活性化します[9]。SOX5・SOX6はSOX9とともに「SOXトリオ」と呼ばれ、II型コラーゲン(COL2A1)などの軟骨基質づくりを支えています。
これらの経路の多くは、細胞や動物モデルでの研究から明らかになったものです。ヒトのLMDの成長板で、どの経路がどれだけ症状に寄与しているかは、まだ完全にはわかっていません。軟骨でFGFR3の下流に流れるMAPK経路とCNP-NPR2経路のバランスがどう崩れるのかは、治療の可能性とも関係するため、研究が続いています。
重さを変える「修飾因子」
同じSHOXの変化を持つ家族でも、症状の重さがまったく違うことがあります。その理由の一つとして、ビタミンAの代謝物であるレチノイン酸を分解する酵素、CYP26C1の遺伝子が修飾遺伝子として報告されています。CYP26C1の働きが落ちるとレチノイン酸が増え、高濃度のレチノイン酸はヒトの軟骨細胞でSHOXの発現を下げます。SHOXの変化とCYP26C1の変化を両方持つLWDの人では、症状が重くなっていました[10]。これはLWDでの知見ですが、SHOXの働きが遺伝子以外の要因でも上下しうることを示しています。
5. SHOX異常症の全体像 ─ 低身長からLMDまでの連続体
SHOXが原因となる病気は、別々の病気というより、働いているSHOXの量に応じた一続きのスペクトラム(連続体)として理解すると整理しやすくなります。欧州の希少疾患データベースも、LMDをいちばん重い端とし、LWD、手首のマデルング変形のみ、いわゆる特発性低身長へと続く一連の病気として位置づけています[2]。SHOXやその周辺の変化を持つ人は、少なくとも1,000人に1人と推定されています[5]。
📊 SHOX異常症のスペクトラム比較
| 病名 | SHOXの状態 | 遺伝形式 | 主な特徴 |
|---|---|---|---|
| SHOX異常による低身長(特発性低身長の一部) | 1本が働かない | 偽常染色体顕性(優性) | 軽〜中等度の低身長。中間肢の短縮や手首の変形ははっきりしないことが多い |
| レリー・ワイル症候群(LWD) | 1本が働かない | 偽常染色体顕性(優性) | 低身長・中間肢短縮・マデルング変形の3徴。学童期以降に目立ち、女性で重い傾向 |
| ターナー症候群 | X染色体1本の欠失などで1本分 | 多くは偶発的な染色体の数の変化 | 低身長はほぼ必発で、SHOXの不足が主な原因の一つ。性腺機能不全などを伴う |
| ランガー中間肢異形成症(LMD) | 2本とも働かない | 偽常染色体潜性(劣性) | 生まれつきの強い中間肢短縮、尺骨・腓骨の低形成、著しい低身長 |
身長の低さを比べると、この「量の違い」がよくわかります。SHOX異常症129人をまとめた研究では、成人の身長のZスコアは女性で-2.84、男性で-2.36でした[5]。ターナー症候群の女性の成人身長は平均より約3.0標準偏差低いとされます[5]。これに対し、LMDの平均は約-6.18と、倍以上の低さです[1]。
📉 身長の低さの目安(平均からの標準偏差)
| 病名 | 身長SDSのイメージ |
|---|---|
| SHOX異常症(LWD含む・成人男性) |
約-2.4 |
| SHOX異常症(LWD含む・成人女性) |
約-2.8 |
| ターナー症候群(成人女性) |
約-3.0 |
| LMD(症例報告の平均) |
約-6.2 |
※バーの長さは低さの目安を示したものです。LMDは年齢の異なる症例をまとめた平均値で、個人差が大きい点にご注意ください。
LWDとLMDの違い ─ 「差」で起こる変形と「欠如」で起こる変形
LWDでは、SHOXが半分残っているため中間肢の骨もある程度は伸びます。その中で、橈骨の手首側の成長板の一部(小指側)が早く閉じてしまうことで、橈骨と尺骨の伸び方に差が生じ、学童期の中ごろから後半にかけてマデルング変形が形づくられます。マデルング変形は女性でより多く、より重い傾向があります[5]。
一方LMDでは、胎児期から中間肢の骨を伸ばす仕組みそのものが強く障害されているため、尺骨や腓骨自体が小さくなります。このため、LWDとLMDは「軽い・重い」の違いだけでなく、骨の形の崩れ方が異なることがあります。ただし、すでに述べたように、LMDでもマデルング型の変形がみられる人がいて、両者の境目は必ずしも明確ではありません[1]。
さらに、遺伝子の変化の種類だけで重さを正確に予測することはできません。SHOX異常症では、同じ変化を持つ家族の中でも表現型がばらつくことが知られており、変化の種類と重症度の間にはっきりした相関は確立していません[5]。LMDとLWDの中間のような症状を示す例もあります[1]。このばらつきは、後で述べる遺伝カウンセリングでも大切なポイントになります。
6. 診断と検査 ─ 出生前と出生後、そして遺伝学的検査
LMDの診断は、体の特徴とX線写真(画像所見)から疑い、遺伝子検査で確定するのが基本です[2]。ここでは、妊娠中に見つかる場合と、生まれてから診断される場合に分けて説明します。
出生前診断 ─ 超音波で手足の短さに気づく
妊娠中の胎児超音波検査では、上肢・下肢が短く、特に中間肢の短縮が目立つことで疑われます。手足の骨の長さは、胎児の発育曲線で5パーセンタイル未満になることが多いとされています。橈骨・尺骨・脛骨・腓骨には、短縮や弯曲から、骨化が見られない状態までさまざまな所見が報告されています[1]。これまでで最も早い例では、妊娠12週3日で疑われています[1]。欧州のデータベースでは、妊娠20週ごろの超音波で疑われることがあるとされています[2]。
ただし、胎児の長骨が短いという所見は、LMDに限らず多くの骨系統疾患や、体質的な小ささでもみられます。超音波だけでは病名は確定できません。重症の骨系統疾患(致死性骨異形成症や重症型の骨形成不全症など)との見分けも大切で、胸郭の大きさ、骨の輝度、骨折の有無などを総合して評価します。LMDは胸郭や背骨が比較的保たれる点が手がかりになります[1]。
家系内の原因となる変化がすでにわかっている場合、または胎児の画像がLMDを強く疑わせる場合には、絨毛検査や羊水検査で得た胎児のDNAを用いて、SHOXの状態を調べることができます[1]。GeneReviewsは、両親のどちらか、または両方でSHOXの変化が確認されていれば、出生前検査や着床前遺伝学的検査(PGT-M)が可能であるとしています。一方で、出生前の遺伝子検査の結果だけから、生まれた後の症状の重さを正確に予測することはできないとも明記しています[5]。
💡 NIPTでLMDはわかる?
母体の血液で調べるNIPTは、主に染色体の数の変化や、特定の大きめの欠失を対象とする検査です。SHOX領域の小さな欠失や、1文字単位の塩基の変化を確実に調べる検査ではありません。LMDを確定するには、絨毛や羊水を用いた分子遺伝学的検査が必要です。単一遺伝子の病気とNIPTの関係については骨系統疾患はNIPTで調べられるかの解説もご覧ください。
出生後の診断 ─ 全身の骨のX線写真
生まれた後は、全身の骨のX線写真で特徴的な所見を確認します。前腕では尺骨の低形成と弯曲、手首側の骨端の欠如、橈骨の弯曲がみられます。下腿では脛骨が短く太く内側へ曲がり、腓骨は痕跡的で近位が短くなります[1]。欠損の目立つ部位としては、尺骨の手首側と腓骨のひざ側が挙げられます[1]。これらのパターンと、胸郭・背骨・骨盤が比較的保たれている点を合わせて、LMDを疑います。
遺伝学的検査 ─ 「欠失を見る検査」と「配列を読む検査」の組み合わせ
SHOXの変化は欠失が多いため、まずコピー数(欠失・重複)を調べる検査が中心になります。欧州のデータベースは、PAR1の欠失にはMLPA法、点変異や小さな欠失・挿入にはDNA配列の解析を推奨しています[2]。
💡 用語解説:MLPA法とコピー数
MLPA法(多重ライゲーション依存性プローブ増幅法)は、遺伝子の各部分が何コピーあるかを一度に数える検査です。SHOXの各エクソンに加え、上流・下流のエンハンサー領域にも目印(プローブ)を置くことで、遺伝子本体だけでなく調節領域の欠失も見つけられます。遺伝子の一部が欠けたり増えたりする変化はコピー数バリアント(CNV)と呼ばれます。
GeneReviewsでは、SHOX異常症の原因の約80〜90%は欠失(1つのエクソン程度から数メガ塩基に及ぶものまで)で、染色体マイクロアレイや遺伝子を絞った欠失・重複解析で見つかります。残りの約10〜20%は遺伝子内の変化で、サンガー法などの配列解析や、SHOXを含む多遺伝子パネルで見つかります[5]。LMDでは2つのアレルの両方を調べる必要があるため、欠失検査と配列解析の両方を組み合わせることが多く、欠失と点変異の組み合わせ(複合ヘテロ接合)も少なくありません[1]。
また、X染色体とY染色体の転座や、性染色体の構造の変化が関わっている可能性がある場合には、染色体検査(G分染法による核型分析)が行われることもあります[5]。当院で扱う低身長遺伝子パネル検査にはSHOXが含まれています。どの検査を、どの順番で、誰に(ご本人か、ご両親か)行うのが適切かは、症状や家族歴によって変わりますので、遺伝学的検査の前に臨床遺伝専門医と相談して決めることをおすすめします。
7. 鑑別診断 ─ 似た病気との見分け方
中間肢が短くなる病気は、LMD以外にも複数あります。診断では、どの骨がどのように短いか、ほかの部位に異常があるか、遺伝のパターンはどうかを総合して見分けます。欧州のデータベースは、胎児期の鑑別として大腿骨・腓骨・尺骨複合異常(FFU複合)とラインハルト・ファイファー型中間肢異形成症を挙げています[2]。
🔍 LMDと見分けが必要な主な病気
| 病名 | LMDとの違い(見分けるポイント) |
|---|---|
| レリー・ワイル症候群(LWD) | SHOXが1本だけ働かない病気。症状はより軽く、マデルング変形が学童期以降に目立つ |
| 先端中間肢異形成症マロトー型 | 中間肢に加えて手足の骨(先端)の短縮が強い。原因はNPR2遺伝子の両アレルの変化[11] |
| ロビノウ症候群 | 特徴的な顔立ち、背骨の異常、外性器の低形成などを伴う。複数の原因遺伝子がある(ロビノウ症候群NGS検査) |
| FFU複合(大腿骨・腓骨・尺骨複合異常) | 左右非対称のことが多く、大腿骨の低形成を伴うことがある。多くは孤発例 |
| ラインハルト・ファイファー型など他の中間肢異形成症 | 遺伝形式や、侵される骨の組み合わせ・程度が異なる |
| 致死性骨異形成症・重症の骨形成不全症 | 胎児期に鑑別が必要。胸郭の低形成、骨の輝度の低下、多発骨折などが手がかり |
| 軟骨無形成症 | 近位肢(上腕・太もも)の短縮が主体で、特徴的な頭の形などを伴う。FGFR3の変化が原因 |
※最終的な診断は、画像所見と遺伝学的検査を合わせて行います。
大切なのは、似た見た目の病気でも原因遺伝子や遺伝のしかたが違うため、正確な診断がそのままご家族の再発率の説明につながるという点です。たとえばLMDであれば両親の双方にSHOXの変化があることが多いのに対し、ほかの病気では遺伝形式がまったく異なる場合があります。症状がほかの多くの低身長の病気と区別しにくい場合には、全エクソーム解析などの網羅的な遺伝学的検査が選択肢になります[5]。
8. 治療と生活 ─ 整形外科的ケア、成長ホルモン、新しい研究
現時点で、失われたSHOXの働きそのものを取り戻す治療はありません。欧州のデータベースも、LMDに対する有効な治療はないとしたうえで、出生時から成人期まで続く症状に応じた管理と、身長・体重・頭囲の定期的な観察が大切だとしています[2]。
整形外科的なケアとリハビリテーション
治療の中心は、手足の機能を保ち、生活のしやすさを高めることです。前腕や手首の変形、ひざ・足首の変形の程度に応じて、装具や、必要な場合には骨の向きを整える手術(骨切り術など)が検討されます。LWDのマデルング変形に対しては、手首の痛みが強い場合に装具や人間工学的な工夫を取り入れたり、手術で痛みの軽減と手首の機能回復を図ったりした報告があります[5]。LMDはまれなため、治療は個別の状態に合わせて、骨系統疾患に詳しい整形外科やリハビリテーションの専門家と相談しながら進めることになります。
成長ホルモン治療 ─ LMDでは効果が限られる
SHOXが1本だけ働かない低身長(SHOX異常症)では、成長ホルモン治療の有効性がランダム化比較試験で示されています[12]。GeneReviewsは、思春期前の子どもに成長ホルモン治療を提案すべきとし、最終身長で7〜10cmの上乗せ効果を記載しています[5]。
しかし、SHOXが2本とも働かないLMDでは、成長ホルモンの効果についての根拠は限られています。LMDとターナー症候群が合併した例の報告では、成長ホルモン治療でIGF-1の値は上がったものの、身長の伸びは改善せず、4年間で身長の差はむしろ広がりました[15]。成長ホルモンは成長板の軟骨細胞に働きかけて骨を伸ばしますが、その現場でSHOXが欠けていると、十分な効果が得られない可能性があります。成長ホルモン治療を検討する場合は、小児内分泌の専門医とよく相談することが大切です。
研究段階の新しい治療 ─ CNPアナログ(ボソリチド)
近年注目されているのが、CNPの働きをまねた薬、ボソリチドです。ボソリチドは2021年に軟骨無形成症の治療薬として承認され、FGFR3の下流にあるRas-MAPK経路を抑えることで骨の伸びを促します[11]。米国で行われた第2相バスケット試験では、SHOX異常症も参加対象に含まれていましたが、報告された結果はRAS病(ヌーナン症候群など)、ACAN、NPR2の各グループで、成長速度の明らかな増加とともに、長期使用で大腿骨頭すべり症や外反膝による中止例も報告されています[11]。
また、ゼブラフィッシュを用いた2026年の研究では、shox2を欠く胚でfgfr3の発現が増え、それがCNP処置で元に戻ることが示されました[13]。同じ論文によると、成長ホルモンの効果が不十分なターナー症候群・ヌーナン症候群・SHOX異常症の子どもを対象としたボソリチドの臨床試験(NCT06668805)が進行中ですが、SHOX異常症での直接の臨床データはまだ公表されていません[13]。LMDに対するボソリチドは未承認で、効果も確立していません。現時点では「将来の可能性」として位置づけるのが適切です。
妊娠・出産で気をつけたいこと
LMDの方は妊娠・出産が可能です。ただし、LMDの女性の妊娠・分娩についての情報は限られています。経腟分娩が成功した報告もあり、分娩方法は診断名だけで決めるのではなく、骨盤の大きさ、赤ちゃんの向きや大きさなど、通常の産科的な評価に基づいて個別に判断すべきとされています[1]。
見落とされがちなのが血圧の測り方です。上肢の短縮や変形のため、通常の腕に巻くカフでは血圧がうまく測れなかったり、聴診で音が聞き取れなかったりすることがあります。そのような場合に、指で連続的に血圧を測る装置が有効だった報告があります[1]。出産や手術の際には、あらかじめ麻酔科と情報を共有しておくことが大切です。
9. 遺伝のしかたと遺伝カウンセリング
LMDは偽常染色体潜性(劣性)遺伝の形で伝わります。これは、常染色体潜性遺伝と同じように「2本とも変化があるときに発症する」パターンです。一方、SHOXが1本だけ働かないLWDや低身長は、常染色体顕性遺伝と同じ「1本の変化で症状が出る」偽常染色体顕性(優性)遺伝です[2][5]。同じ遺伝子の病気が、見方によって「顕性」とも「潜性」とも表現される点が、SHOXの病気の理解を難しくしているところです。
親の組み合わせ別の再発率
GeneReviewsと欧州のデータベースによると、SHOX異常症の人の子どもは、それぞれ50%の確率で変化を受け継ぎます。両親ともにSHOX異常症(LWDなど)の場合、子どもは25%でLMD、50%でLWDなどのSHOX異常症、25%でどちらでもないという確率になります。また、LMDの人とSHOXに変化のない人との間の子どもは、全員がSHOXの変化を1本受け継ぎます。症状はLWDから軽い低身長まで幅があります[5][2]。
👪 両親の状態と子どもの確率(妊娠ごと)
| 両親の組み合わせ | 子どもの確率 |
|---|---|
| 両親ともLWD/SHOX異常症(それぞれ1本に変化) | LMD 25%/LWDなど 50%/どちらでもない 25% |
| 片親がLMD(2本に変化)、もう片親は変化なし | 全員がSHOXの変化を1本受け継ぐ。症状には幅があり、LMDにはならない |
| 片親がLMD、もう片親がLWD | LMD 50%/LWD 50% |
| 片親がLWD、もう片親は変化なし | LWDなど 50%/どちらでもない 50% |
※理論上の確率です。症状の重さは同じ遺伝子型でも個人差があります。「片親がLMD、もう片親がLWD」の組み合わせは遺伝の法則から導いた理論値です。
「保因者」は健康とは限らない
一般的な潜性遺伝の病気では、変化を1本だけ持つ保因者は、ほとんど症状がありません。しかしSHOXの場合、1本の変化だけで低身長やLWDになりうるため、LMDのお子さんのご両親は、ご自身も低身長やLWDの当事者であることが多いのです。実際に、LMDのお子さんのご両親にマデルング変形がみられたことが、LMDが「SHOXの2本とも欠けた状態」であるという発見の手がかりになりました[1]。
一方で、SHOX異常症の症状の出方は非常に幅が広く、家族の中でも差があります[5]。軽い低身長だけで、ご自身がSHOXの変化を持っていると気づいていない方もいます。そのため、家族歴に何も思い当たることがなくても、ご両親の診察と遺伝子検査を行わないと、本当に家族歴がないのかどうかは確かめられないとされています[5]。
💡 用語解説:ヘテロ接合と複合ヘテロ接合
1つの遺伝子の2本のうち1本だけに変化がある状態をヘテロ接合といいます。2本とも同じ変化なら「ホモ接合」、2本に異なる変化がある場合を複合ヘテロ接合といいます。LMDは、ホモ接合でも、欠失と点変異などの複合ヘテロ接合でも起こります。
性染色体上にあることで起こる、少し特別な伝わり方
SHOXは偽常染色体領域のいちばん先端にあるため、男性の精子がつくられる減数分裂では、X染色体とY染色体の間で入れ替わる確率がおよそ50%と高くなっています[5]。その結果、男性が持つSHOXの変化はX染色体上にもY染色体上にも移りうるため、実際の伝わり方は常染色体の遺伝とほぼ同じになります[5]。たとえば、Y染色体上にSHOXの欠失を持つ父親から、X染色体上に同じ欠失を持つ娘が生まれることや、父から息子へ伝わることがあります[14][5]。
この性質は、ご家族の遺伝子検査の結果を読み解くときに重要です。「X染色体にあるから、父親から息子には伝わらない」といった単純なX連鎖遺伝の考え方はあてはまりません。また、欠失が偽常染色体領域を越えて広がっている場合は、周囲の遺伝子も含めた評価が必要になります。こうした点も含めて、遺伝形式を正しく理解することが再発率の説明の土台になります。
次のお子さんを考えるときの選択肢
GeneReviewsは、遺伝的なリスクの確認や、出生前検査・着床前検査について話し合うのに最適な時期は妊娠前であるとしています[5]。家系内の変化が特定されていれば、単一遺伝子疾患の出生前診断として絨毛検査・羊水検査で胎児のSHOXの状態を調べることや、体外受精と組み合わせたPGT-Mを検討することができます。ただし、前に述べたとおり、出生前の遺伝子検査の結果から生まれた後の症状の重さを正確に予測することはできません[5]。検査を受けるかどうか、結果をどう受け止めるかは、ご夫婦それぞれの価値観によって異なります。遺伝カウンセリングでは、医学的な事実と選択肢を整理し、中立の立場で判断材料をお伝えします。
🩺 院長コラム【ご両親の検査が、お子さんの診断を完成させる】
LMDのような潜性遺伝の病気では、お子さんの遺伝子検査だけでは全体像がつかめないことがあります。2つの変化がそれぞれ父親・母親のどちらから来たのか、それとも同じ側に2つあるのかによって、次のお子さんの再発率はまったく変わるからです。SHOXでは、ご両親ご自身が軽い低身長などの当事者であることも多く、ご両親の検査は「お子さんの診断を確かめる」ことと「ご両親ご自身の体質を知る」ことの両方の意味を持ちます。
遺伝学的検査の前に、何がわかり、何がわからないのかを整理しておくことが大切です。検査結果と家族内での変化の由来を確認したうえで、次の妊娠に関する選択肢を検討します。
10. よくある誤解
誤解①「X染色体の病気だから男の子に多い」
SHOXはX・Y両方の偽常染色体領域にあり、男女とも2コピーを持っています。そのため典型的なX連鎖遺伝の病気とは異なり、伝わり方は常染色体の遺伝とほぼ同じです。
誤解②「親が健康なら遺伝ではない」
SHOXの変化を1本持つ親は、軽い低身長だけで気づいていないことがあります。両親の診察と遺伝子検査で初めてわかる場合があります。
誤解③「知能にも影響する」
SHOXだけが原因のLMDでは、知的発達は通常正常です。発達の遅れを伴う場合は、より広い欠失など別の要因を考えます。
誤解④「成長ホルモンで解決できる」
成長ホルモンはSHOXが1本欠けた低身長では有効性が示されていますが、2本とも欠けたLMDでの効果は限られます。
まとめ ─ SHOXの「量」で理解するランガー中間肢異形成症
ランガー中間肢異形成症は、X・Y染色体の偽常染色体領域にあるSHOX遺伝子が2本とも働かないことで起こる、まれな骨系統疾患です[1][3]。前腕と下腿が強く短くなり、尺骨・腓骨が小さく、身長は平均より大きく低くなりますが、知能や寿命は通常保たれます[2]。SHOXが1本だけ働かないLWDや低身長と同じ病気のスペクトラムの中で、いちばん重い端に位置づけられます。
診断は画像所見から疑い、欠失検査と配列解析を組み合わせて確定します。治療は整形外科的なケアが中心で、成長ホルモンの効果は限られており、CNPアナログなどの新しい薬は研究段階です[13]。そして、ご家族にとって特に大切なのが遺伝のしかたです。両親がともにSHOXの変化を1本ずつ持つ場合、子どもがLMDになる確率は25%で、ご両親自身も低身長などの当事者であることが少なくありません[5]。正確な診断と、ご家族全体を見渡した遺伝カウンセリングが、次の選択を考えるための土台になります。
よくある質問(FAQ)
Q1. ランガー中間肢異形成症とはどんな病気ですか?
SHOX遺伝子が2本とも働かないことで、前腕と下腿を中心に手足が強く短くなる、まれな遺伝性の骨系統疾患です。尺骨と腓骨が特に小さくなり、身長も大きく低くなります。知能の発達や寿命は通常保たれます。
Q2. レリー・ワイル症候群とは何が違うのですか?
どちらもSHOX遺伝子が原因ですが、レリー・ワイル症候群はSHOXが1本だけ働かない状態、ランガー中間肢異形成症は2本とも働かない状態です。そのためランガー中間肢異形成症のほうが症状が重く、生まれたときから強い手足の短縮がみられます。
Q3. 両親に症状がなくても子どもがなることはありますか?
ありえます。SHOXの変化を1本持つ人の症状は軽い低身長だけのこともあり、ご本人が気づいていない場合があります。ご両親がそれぞれ1本ずつ変化を持っていれば、子どもがランガー中間肢異形成症になる確率は妊娠ごとに25%です。ご両親の診察と遺伝子検査で確かめることが大切です。
Q4. 妊娠中に診断できますか?NIPTでわかりますか?
胎児超音波で手足の短さから疑われることがあり、家系内の変化がわかっていれば、絨毛検査や羊水検査で胎児のSHOXの状態を調べることができます。一般的なNIPTはSHOX領域の小さな欠失や塩基の変化を確実に調べる検査ではないため、確定には絨毛・羊水を用いた分子遺伝学的検査が必要です。
Q5. 成長ホルモン治療は効果がありますか?
SHOXが1本だけ働かない低身長では成長ホルモン治療の有効性が示されていますが、2本とも働かないランガー中間肢異形成症では効果についての根拠は限られています。検討する場合は小児内分泌の専門医とご相談ください。
Q6. どのような遺伝子検査で診断しますか?
SHOXの変化は欠失が多いため、MLPA法などでコピー数(欠失・重複)を調べる検査と、遺伝子の配列を読む検査を組み合わせて診断します。エンハンサーと呼ばれる調節領域の欠失でも発症するため、調節領域まで調べられる検査を選ぶことが重要です。
🏥 SHOX遺伝子の検査・出生前診断・遺伝カウンセリング
ランガー中間肢異形成症やレリー・ワイル症候群など、
SHOX遺伝子に関わる検査や出生前診断をご検討の方は、
臨床遺伝専門医が在籍するミネルバクリニックにご予約ください。
参考文献
- [1] Langer mesomelic dysplasia as a rare manifestation of SHOX deficiency: a narrative review. Front. Genet. 2026. [Frontiers in Genetics]
- [2] Orphanet: Langer mesomelic dysplasia (ORPHA:2632). [Orphanet]
- [3] Complete SHOX deficiency causes Langer mesomelic dysplasia. Am J Med Genet. 2002. [PubMed 12116254]
- [4] Pseudoautosomal deletions encompassing a novel homeobox gene cause growth failure in idiopathic short stature and Turner syndrome. Nat Genet. 1997. [PubMed 9140395]
- [5] SHOX Deficiency Disorders. GeneReviews® 2024. [NBK1215]
- [6] A novel point mutation A170P in the SHOX gene defines impaired nuclear translocation as a molecular cause for Léri-Weill dyschondrosteosis and Langer dysplasia. J Med Genet. 2004. [PMC1735821]
- [7] BNP is a transcriptional target of the short stature homeobox gene SHOX. Hum Mol Genet. 2007. [PubMed 17881654]
- [8] FGFR3 is a target of the homeobox transcription factor SHOX in limb development. Hum Mol Genet. 2011. [PubMed 21273290]
- [9] SHOX interacts with the chondrogenic transcription factors SOX5 and SOX6 to activate the aggrecan enhancer. Hum Mol Genet. 2011. [PubMed 21262861]
- [10] Retinoic acid catabolizing enzyme CYP26C1 is a genetic modifier in SHOX deficiency. EMBO Mol Med. 2016. [PMC5167135]
- [11] A phase II basket trial of vosoritide in children with RASopathies, ACAN, and NPR2 deficiency. J Clin Endocrinol Metab. 2026. [Oxford Academic]
- [12] Growth hormone is effective in treatment of short stature associated with short stature homeobox-containing gene deficiency: two-year results of a randomized, controlled, multicenter trial. J Clin Endocrinol Metab. 2007. [PubMed 17047016]
- [13] Linking shox/shox2 deficiency with fgfr3 gain-of-function and natriuretic peptides. Front. Endocrinol. 2026. [Frontiers in Endocrinology]
- [14] The jumping SHOX gene – crossover in the pseudoautosomal region resulting in unusual inheritance of Léri-Weill dyschondrosteosis. J Clin Endocrinol Metab. 2011. [PubMed 21068148]
- [15] Effect of growth hormone therapy on severe short stature and skeletal deformities in a patient with combined Turner syndrome and Langer mesomelic dysplasia. [PubMed 19850687]