

目次
- 1 1. X連鎖カルマン症候群(HH1)とは
- 2 2. なぜ「匂い」と「思春期」がセットになるのか ─ 2つの神経の物語
- 3 3. ANOS1遺伝子とアノスミン1 ─ 分子のレベルで何が起きているか
- 4 4. HH1に多い3つのサイン ─ 診断への手がかり
- 5 5. 遺伝子型による違い ─ ほかのカルマン症候群と何が違うのか
- 6 6. 遺伝のしかた ─ なぜ男性に多いのか
- 7 7. 隣接遺伝子欠失症候群 ─ ほかの病気が合併することがある
- 8 8. 診断の進め方 ─ 何を調べるのか
- 9 9. 治療と妊娠の見通し
- 10 10. 「一生治らない」ではない ─ 可逆性という発見
- 11 まとめ ─ 「匂い」と「思春期」をつなぐ1つの遺伝子
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

思春期になっても身体つきが変わらない、そして生まれつき匂いがわからない——この2つが同時に起こるとき、その背後にX連鎖カルマン症候群(HH1)という遺伝性の病気が隠れていることがあります。読み方は「エックスれんさカルマンしょうこうぐん」。原因は、X染色体にあるANOS1(アノスワン)遺伝子の変化です。一見まったく関係のなさそうな「性の成熟」と「嗅覚」が、なぜ同じ1つの遺伝子でつながってしまうのか。その答えは、赤ちゃんがお腹の中にいた頃の、ある神経細胞の「引っ越し」にあります。この記事では、HH1がどういう病気なのか、なぜこの2つの症状がセットになるのか、そして治療で二次性徴や妊孕性の獲得がどこまで目指せるのかを、現在の医学的知見に基づいて解説します。
Q. X連鎖カルマン症候群(HH1)とは、まず結論だけ知りたいです
A. X連鎖カルマン症候群(HH1)とは、X染色体上のANOS1遺伝子の変化によって、思春期が自然に始まらない(低ゴナドトロピン性性腺機能低下症)ことと、生まれつき匂いがわからない・わかりにくい(嗅覚脱失・嗅覚低下)ことが同時に起こる、まれな遺伝性の病気です。お腹の中にいる時期に、性を成熟させるホルモンの司令塔となる神経細胞(GnRHニューロン)が、匂いの神経といっしょに脳へ引っ越しできなくなることが根本の原因です。ホルモンを補う治療で二次性徴を促すことができ、ゴナドトロピン治療によって妊娠を目指せる場合もあります。X染色体にあるため、患者さんの多くは男性です。
- ➤2つの主症状 → 思春期が来ない(性腺機能低下)+生まれつき匂いがわからない(嗅覚障害)
- ➤根本原因 → ANOS1遺伝子の変化で、GnRHニューロンと嗅神経の胎児期の「引っ越し」が止まる
- ➤HH1に多いサイン → 両手の鏡像運動、片方の腎臓が生まれつきない(片側腎無発生)、停留精巣
- ➤遺伝のしかた → X連鎖劣性(潜性)遺伝のため、発症の大半は男性。女性は多くが無症状の保因者
- ➤治療の見通し → ホルモン補充で二次性徴を、ゴナドトロピン治療で妊娠を目指せる。まれに自然回復する例も
🧬 X連鎖カルマン症候群(HH1)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | エックスれんさカルマンしょうこうぐん。低ゴナドトロピン性性腺機能低下症1型(HH1)、X連鎖カルマン症候群とも呼ばれます |
| 原因遺伝子 | X染色体(Xp22.31)にあるANOS1(旧称KAL1)遺伝子。タンパク質「アノスミン1」の設計図 |
| 主な症状 | 思春期が来ない(性腺機能低下)と生まれつきの嗅覚障害の組み合わせ |
| 特徴的なサイン | 両手の鏡像運動、片側腎無発生、停留精巣・微小陰茎など |
| 遺伝のしかた | X連鎖劣性(潜性)遺伝。発症の多くは男性、女性は多くが無症状の保因者 |
| 頻度 | カルマン症候群は男性で約1万〜4.8万人に1人。ANOS1変異はカルマン症候群全体の約3.5〜10%[2][5] |
※本記事はX連鎖カルマン症候群(HH1)の疾患解説です。特定の検査を勧めるものではありません。
1. X連鎖カルマン症候群(HH1)とは
X連鎖カルマン症候群は、思春期が自然に始まらない低ゴナドトロピン性性腺機能低下症(ていゴナドトロピンせいせいせんきのうていかしょう)に、生まれつきの嗅覚障害が組み合わさった遺伝性の病気です。カルマン症候群は原因遺伝子ごとに型が分けられており、そのうちANOS1遺伝子の変化によるものが「1型(HH1)」と呼ばれます[1]。
この病気の中心にあるのは、脳の視床下部から分泌されるGnRH(性腺刺激ホルモン放出ホルモン)の作用が不足することです。GnRHは下垂体に働き、LH(黄体形成ホルモン)とFSH(卵胞刺激ホルモン)の分泌を促します。HH1ではこの刺激が不足するためLH・FSHが十分に分泌されず、その結果、精巣や卵巣からの性ステロイド産生や配偶子形成が十分に進まず、思春期の身体の変化が起こりにくくなります[2]。
💡 用語解説:低ゴナドトロピン性性腺機能低下症
「ゴナドトロピン」とは、精巣や卵巣(=性腺)を刺激するホルモン(LH・FSH)のことです。ゴナドトロピンが低いために性腺が働かない状態を「低ゴナドトロピン性性腺機能低下症」といいます。性腺そのものではなく、その上流の司令塔(脳)側に原因があるのが特徴で、だからこそ、司令塔を補ったり代役を立てたりする治療が効きます。
カルマン症候群と性ホルモンのつながりが最初に気づかれたのは古く、1856年にスペインの病理学者マエストレ・デ・サンフアンが、嗅球(きゅうきゅう)の欠損と精巣の発育不全を合わせもつ男性を報告したのが始まりとされています。その後1944年、ドイツ系アメリカ人の遺伝学者フランツ・ヨーゼフ・カルマンが、3つの家系で「嗅覚障害」と「性腺機能低下」がいっしょに遺伝することを詳しく報告し、遺伝性の病気として確立しました[2]。そして1991年、X染色体連鎖の家系の解析から、カルマン症候群で最初に突き止められた原因遺伝子が、このANOS1(当時はKAL1)だったのです[1]。
頻度としては、カルマン症候群は男性で約1万〜4.8万人に1人、女性ではさらに少なく報告されており、明らかに男性に多い病気です[2]。そのなかでANOS1の変化によるHH1は、カルマン症候群全体のおよそ3.5〜10%を占めます[5]。決して多くはありませんが、後で述べるように「特徴的なサイン」がはっきりしているため、遺伝子検査でまっさきに調べるべき対象になりやすい型です。
2. なぜ「匂い」と「思春期」がセットになるのか ─ 2つの神経の物語
「匂いがわからない」と「思春期が来ない」。この一見別々の2つの症状が同じ病気で起こる理由は、胎児期に起こる神経細胞の遊走にあります。
性の司令塔ホルモンを作るGnRHニューロンは、発生初期には脳の外側にある鼻領域で生じ、嗅覚系に関連する軸索経路に沿って前脳へ移動します[2]。頭蓋底の篩板(しばん)を通過して前脳へ入り、最終的に視床下部へ分布します。この胎児期の遊走過程が、嗅覚系の発生と生殖内分泌系を結びつける重要な発生学的接点です。
つまり、GnRHニューロンの遊走と嗅覚系の発生は、胎児期に密接に関連した経路を共有しています。ANOS1の機能が障害されると、嗅神経系の発生異常によって嗅球・嗅索が低形成または無形成となり、嗅覚障害につながります。同時にGnRHニューロンの前脳・視床下部への遊走も障害され、GnRH分泌不全から思春期発来不全が生じます[2]。この共通する発生過程の障害が、2つの主症状を同時に説明します。
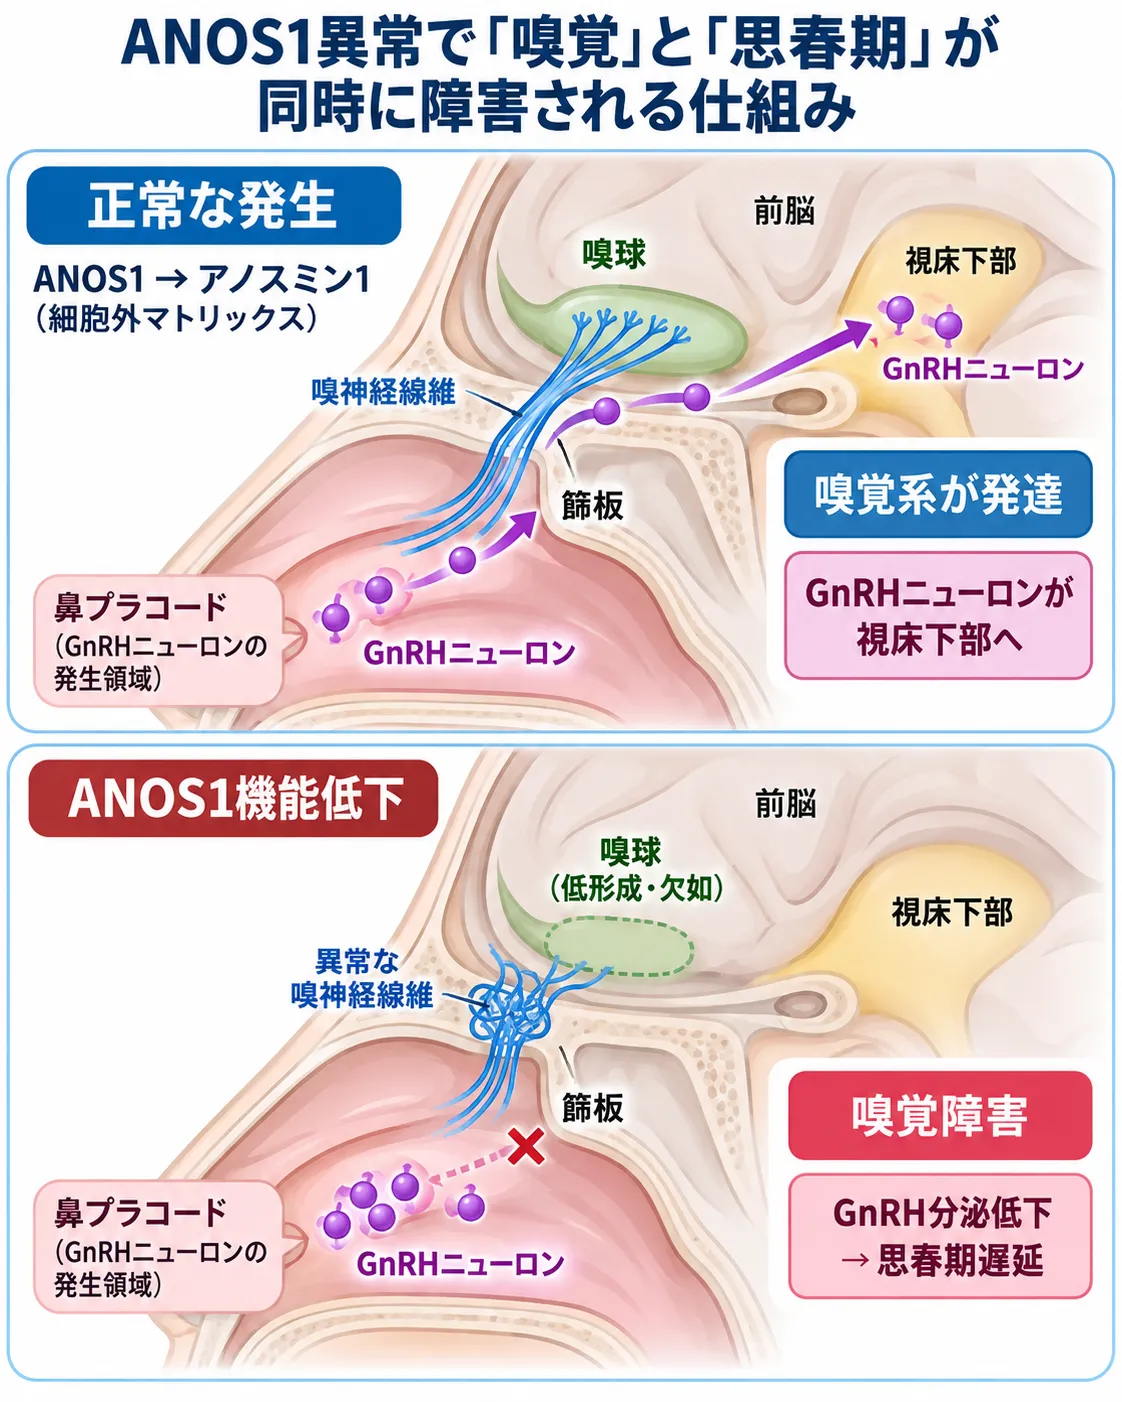
正常な胎児発生では、鼻側領域で生じたGnRHニューロンが発達中の嗅覚系と密接に関連しながら前脳へ移動し、最終的に視床下部へ到達します。ANOS1の機能が低下すると、嗅覚系の発達とGnRHニューロンの移動が障害され、嗅覚障害とGnRH分泌低下による低ゴナドトロピン性性腺機能低下症(思春期の遅れ)につながります。
🩺 院長コラム【「症状の組み合わせ」が答えを教えてくれる】
遺伝性疾患では、複数の症状が同じ発生経路や分子機構によって結びついていることがあります。カルマン症候群における「嗅覚障害」と「思春期発来不全」は、嗅覚系の発生とGnRHニューロンの遊走が関連して進むことで説明できる代表的な組み合わせです。
この結びつきを把握しておくと、思春期遅発の評価で嗅覚障害の有無を確認することが、カルマン症候群を疑う重要な手がかりになります。症状の組み合わせを発生学的に理解することは、鑑別診断と検査選択の精度を高めます。
3. ANOS1遺伝子とアノスミン1 ─ 分子のレベルで何が起きているか
ANOS1遺伝子は、X染色体の短い腕の先端近く(Xp22.31)にあり、「アノスミン1」というタンパク質の設計図です[1]。アノスミン1は、細胞の外に分泌されて働く細胞外マトリックス(細胞と細胞のあいだを満たす足場)のタンパク質で、神経細胞が正しい方向へ移動するための「道しるべ」の役割を担っています[1]。
アノスミン1は、細胞の増殖や移動に関わるFGFR1(線維芽細胞増殖因子受容体1)シグナルを調節します。ヒトGnRH嗅覚神経芽細胞を用いた研究では、ヘパラン硫酸依存的にFGF2–FGFR1シグナルを増強し、神経突起伸長や細胞骨格再編成を促すことが示されています[3]。一方、アノスミン1はFGFR1に直接高い親和性で結合し、FGF2・FGFR1・ヘパリン/ヘパラン硫酸からなる複合体の形成を状況依存的に促進または阻害する二面的な調節作用を示すことも報告されています[4]。
💡 用語解説:アノスミン1の「アクセル」と「ブレーキ」
アノスミン1はFGFR1シグナルに対して二面的な調節作用を示します。ヘパリン/ヘパラン硫酸と結合したアノスミン1は、形成済みのFGF2–FGFR1複合体に加わってシグナルを促進し得ます。一方、FGFR1に先に結合したアノスミン1は、FGF2–ヘパリン複合体との適切な複合体形成を妨げる場合があります[4]。したがって、「常にアクセル」でも「常にブレーキ」でもなく、結合状態や局所環境によって作用が変わる調節分子と理解するのが適切です。
アノスミン1は約680個のアミノ酸からなり、システインに富む領域、WAP様ドメイン、フィブロネクチンIII型リピート、C末端領域といった複数のドメインから構成されます[1]。ANOS1には研究上重要な特徴があり、マウスやラットにはヒトANOS1の明確なオルソログが存在しません[1]。このため、げっ歯類でヒトのANOS1機能喪失をそのまま再現することには限界があり、病態研究ではモデル選択に注意が必要です。
4. HH1に多い3つのサイン ─ 診断への手がかり
ANOS1によるHH1は、ほかの遺伝子によるカルマン症候群とくらべて、いくつかの特徴的な症状(シグネチャー)を高い割合で伴うことが知られています。これらは、遺伝子検査でANOS1をまっさきに調べるべきかどうかを判断する、強力な手がかりになります。
サイン① 生まれつきの嗅覚障害(嗅覚脱失・嗅覚低下)
生まれたときから匂いを感じない、または極端に鈍い状態です。ANOS1によるHH1では、先天性の嗅覚脱失または嗅覚低下を伴うのが典型です。ただ、本人が「生まれつきなので、匂いがわからないのが普通」と思い込んでいて気づいていないこともあるため、客観的な嗅覚検査や、MRIによる嗅球・嗅溝(きゅうこう)の形の評価が診断に役立ちます[2]。
サイン② 両手の鏡像運動(きょうぞううんどう)
片方の手を意図して動かすと、もう片方の手が鏡に映したように同じ動きをしてしまう神経学的な特徴です。楽器の演奏やタイピングなど、両手で別々の動作をする作業に支障が出ることがあります。この鏡像運動は、カルマン症候群のなかではANOS1の変化と特に強く結びつくサインとして知られています。ある研究では、ANOS1に変異をもつ人では鏡像運動が43%に見られ、ANOS1変異のない人(12%)にくらべて明らかに多いと報告されています[8]。
サイン③ 片側腎無発生(かたがわじんむはっせい)
片方の腎臓が生まれつき欠けている状態です。アノスミン1は腎臓の発生にも関わるため、ANOS1の変化があると片方の腎臓ができないことがあります。文献によって幅がありますが、おおむね10〜30%程度に見られると報告されています[5]。自覚症状がなく、腹部の超音波検査やMRIで偶然見つかることが多いため、片側腎無発生が見つかった場合には、ANOS1をふくむ遺伝子検査を検討する強い根拠になります[9]。
💡 その他に見られることのある症状
上の3つに加えて、乳児期の停留精巣(ていりゅうせいそう)や微小陰茎(びしょういんけい)も高い頻度で見られます。ある中国の患者集団では、ANOS1変異をもつ17人中10人に停留精巣が認められました[6]。さらに、高口蓋・口唇裂/口蓋裂、歯の欠損、手指の骨の異常などが、比較的低い頻度ながら報告されています[5][10]。
5. 遺伝子型による違い ─ ほかのカルマン症候群と何が違うのか
カルマン症候群は、原因遺伝子によって現れやすい症状が少しずつ異なります。ANOS1(HH1)のほか、FGFR1によるHH2や、CHD7によるCHARGE症候群など、いくつもの型があります。それぞれの「得意なサイン」を知っておくと、どの遺伝子から調べればよいかの見当がつきます[8]。
🧬 主なカルマン症候群・関連遺伝子の比較
| 特徴 | ANOS1(HH1・X連鎖) | FGFR1(HH2・常染色体顕性) | CHD7(CHARGE等) |
|---|---|---|---|
| 嗅覚障害 | ほぼ必ず伴う | 伴うことが多い(正常な例もある) | 嗅覚障害を伴うことがある(正常嗅覚例もある) |
| 両手の鏡像運動 | 特に多い(特徴的) | まれ | まれ |
| 片側腎無発生 | 多い(10〜30%) | まれ | まれ |
| 口唇裂・口蓋裂 | 低頻度 | 中等度(特徴的) | 低頻度 |
| 難聴 | まれ | まれ | 非常に多い(特徴的) |
| 歯・骨格の異常 | 低頻度 | 歯の欠損・指の異常が特徴的 | 骨格異常・成長障害 |
※あくまで傾向であり、同じ遺伝子でも症状の出方には個人差があります[8]。
この表からわかるように、鏡像運動と片側腎無発生がそろっていればANOS1(HH1)、歯の欠損や指の異常が目立てばFGFR1、難聴が強ければCHD7、というように、症状の組み合わせが「どの遺伝子を先に調べるか」の道案内になります[8]。GnRHの遊走ネットワークにはSTUB1など多くの遺伝子が関わっており、匂いが正常なタイプ(GNRHRなど)も含めると、関連遺伝子は60を超えます[5]。
6. 遺伝のしかた ─ なぜ男性に多いのか
ANOS1はX染色体にあるため、HH1はX連鎖劣性(潜性)遺伝という形で伝わります。男性はX染色体を1本しか持たないため、その1本に変化があると発症します。一方、女性はX染色体を2本持つため、片方に変化があっても、もう片方の正常な遺伝子が補って、多くは無症状の保因者となります[2]。これが、HH1が男性に圧倒的に多い理由です。
💡 用語解説:女性のANOS1ヘテロ接合者
ANOS1はX連鎖性に遺伝し、女性のヘテロ接合者は通常は臨床症状を示さない保因者です。女性の細胞では2本のX染色体の一方が不活性化されるX染色体不活性化が起こりますが、女性に嗅覚障害や低ゴナドトロピン性性腺機能低下症がみられる場合は、ANOS1の保因状態だけで説明せず、他のCHH関連遺伝子や染色体要因を含めて個別に評価する必要があります。
ANOS1の変化のしかたは多彩で、これまでに200種類以上が報告されています。設計図の一部を1文字だけ書き換えるミスセンス変異、途中で読み枠がずれるフレームシフト変異、途中で設計図が終わってしまうナンセンス変異、設計図の読み取り位置がずれるスプライス部位変異など、さまざまです[7]。
💡 見落とされやすい「まとまった欠失」に注意
ANOS1では、遺伝子の一部やまるごとが失われるコピー数変異(CNV)も少なくありません。ANOS1では、CNVが病的変異の約10%を占めるとの報告があり、2023年のコホートでも43家系中3家系(7.0%)にANOS1を含むCNVが認められました[7]。こうした大きな欠失は、通常の1文字ずつ読む検査(シーケンス)だけでは見逃されることがあるため、MLPAなど、欠失を検出できる方法を併用することが大切です[7]。
また近年は、1つの遺伝子だけでなく、複数の遺伝子の希少バリアントが表現型に関与する寡遺伝子性(かいでんしせい)遺伝も先天性低ゴナドトロピン性性腺機能低下症で議論されています[5]。ただし、複数バリアントが見つかっただけで直ちに「寡遺伝子性」と判断できるわけではなく、各バリアントの病原性、家系内分離、既知の遺伝形式を合わせて評価する必要があります。
7. 隣接遺伝子欠失症候群 ─ ほかの病気が合併することがある
ANOS1がある染色体の領域(Xp22.31)で、数百万塩基対にもおよぶ大きな欠失が起きると、ANOS1だけでなく、すぐ隣にある別の遺伝子もいっしょに失われることがあります。すると、一見無関係な複数の病気が合併します。これを隣接遺伝子欠失症候群といいます[12]。
最も典型的な組み合わせは、ANOS1の隣にあるSTS遺伝子もいっしょに失われるパターンです。STSが失われると、皮膚に暗褐色のうろこ状の鱗屑(りんせつ)が出る「X連鎖性魚鱗癬(ぎょりんせん)」を合併します。このため、生まれつきの魚鱗癬と思春期の遅れ・嗅覚障害が同じ人に見られる場合には、隣接遺伝子欠失症候群を疑う手がかりになります[12]。実際の報告では、欠失範囲に応じてNLGN4X、VCX-A、PNPLA4など複数の隣接遺伝子が同時に失われる場合があり、臨床像は欠失範囲によって異なります[12]。
💡 なぜ「まとめて」検査するのか
隣接遺伝子欠失症候群では、ANOS1単独ではなく複数の遺伝子がまとめて失われているため、皮膚・腎臓・神経発達など、複数の臓器を横断して評価することが大切になります。魚鱗癬を伴うカルマン症候群では、大きな欠失を検出できる検査(MLPAや染色体マイクロアレイ)が特に役立ちます[12]。
8. 診断の進め方 ─ 何を調べるのか
HH1の診断は、症状の評価・血液のホルモン検査・画像検査・遺伝子検査を組み合わせて進めます。多くの方は、思春期が明らかに遅れていること(男性で14歳を過ぎても二次性徴の兆候がない、など)をきっかけに受診します[14]。
ホルモン検査と「体質性思春期遅発症」との区別
HH1では、血液中の性ホルモン(テストステロンやエストラジオール)が低いにもかかわらず、LH・FSHが低値または不適切に正常範囲にとどまるパターンを示します[2]。最も区別が難しいのが、体質性思春期遅発症(CDGP)です。これは思春期の開始が遅れる正常変異で、初期の基礎LH・FSH値だけではCHHと明確に区別できないことがあります[14]。インヒビンBは補助的な手がかりになり得ますが、単独でCHHとCDGPを確実に鑑別できる検査ではありません。一方、先天性の嗅覚障害、停留精巣、微小陰茎などの所見はカルマン症候群を疑う重要な手がかりです[13][14]。
嗅覚検査と画像検査
匂いの評価は、本人の自己申告に頼らず、標準化された嗅覚検査で客観的に調べることがすすめられます[6]。頭部MRIでは、嗅球や嗅溝が育っていない様子を確認します。また、片側腎無発生の有無を調べるために腹部の超音波検査も行われます[2]。
遺伝子検査
近年は、ANOS1・FGFR1・CHD7・PROKR2など多数の関連遺伝子を一度に調べる次世代シーケンサー(NGS)による遺伝子パネル検査が主流です[14]。ANOS1を疑う場合は、1文字ずつの変化だけでなく、前述の大きな欠失(CNV)も見逃さないことが重要で、MLPAなどを併用することがすすめられます[7]。鏡像運動や片側腎無発生といったHH1らしいサインがあれば、ANOS1を優先的に調べる根拠になります[9]。
9. 治療と妊娠の見通し
HH1の治療は、年齢やライフステージの目標に合わせて組み立てます。目標は大きく3つ——「二次性徴を促し維持すること」「妊娠する力(妊孕性)を得ること」「骨や代謝の健康を守ること」です[13][14]。
二次性徴を促す ─ ホルモン補充
思春期を迎える時期には、不足している性ホルモンを補って、身体の変化と心理的な発達を促します。男性では、少量のテストステロンから始め、成長の様子を見ながら1〜2年かけてゆっくり成人量へ増やしていきます。これにより、筋肉量の増加、声変わり、体毛の発育、陰茎の成長などが促されます[14]。女性のCHHでは、少量のエストロゲンから開始し、後にプロゲステロンを加えて周期を整えます[2]。
妊娠を目指す ─ ゴナドトロピン治療
テストステロン補充は二次性徴の誘導・維持には有効ですが、精子形成を誘導する治療ではありません。妊孕性を希望する男性では、hCGとFSHを用いるゴナドトロピン治療、または適応がある場合にはポンプによる間欠的GnRH療法を行います[14]。治療順序は精巣容積や重症度によって異なり、重症例ではFSHを先行させてからhCGを加える方法が検討されることもあります。これらの治療により精巣の成長と精子形成が促され、妊娠成立を目指すことができます[14]。
停留精巣への対応
ANOS1によるHH1の男児で高い頻度に見られる停留精巣は、放置すると将来の不妊や精巣腫瘍などのリスクを高めるため、乳児期の早い段階で精巣を陰嚢に固定する手術(精巣固定術)が検討されます[14]。ホルモン療法が補助的に併用されることもありますが、根本的な対応は外科手術が中心です。
骨と代謝の長期管理
性ホルモンが長く不足した状態が続くと、骨粗鬆症(こつそしょうしょう)や、インスリン抵抗性・脂質異常などのメタボリックシンドロームのリスクが高まります[2]。そのため、適切なホルモン補充とあわせて骨密度や代謝状態を評価し、ビタミンDやカルシウムが不足している場合には補充を検討するなど、長期的な管理が重要です[2][13]。
10. 「一生治らない」ではない ─ 可逆性という発見
近年の研究で特に注目されているのが、カルマン症候群を含む先天性の低ゴナドトロピン性性腺機能低下症の一部で、自然に回復する「可逆性」が存在することです。ホルモン補充を続けたのち治療を中断しても、自分の力でホルモンの分泌が再開し、正常なホルモン値と精子形成が保たれる例が、患者さんの一部で報告されています[14]。
長らく、この可逆性は特定の遺伝子でのみ知られており、神経の引っ越しそのものが失敗するANOS1では「一生治療が必要」と考えられてきました。ところが、ANOS1(KAL1)に変化をもつ重症のX連鎖カルマン症候群の方で、約20年間のテストステロン補充ののちに治療を中断したところ、自然にホルモン分泌と精子形成が回復し、配偶者の自然妊娠に至ったという症例が報告されたのです[11]。この方では、精巣容積は3mLから15mLへと大きく増え、GnRH刺激に対するホルモンの反応も正常化しました[11]。
💡 大切な注意点
これはあくまでごくまれな症例報告であり、ANOS1によるHH1の方が皆このように回復するわけではありません。しかし、ANOS1病的バリアントをもつ症例でも可逆性が起こり得ることを示した重要な報告です。先天性CHHでは一部に可逆性があるため、再評価を行う場合は内分泌専門医の管理下で、治療中断の可否と安全性を個別に判断します。自己判断でホルモン治療を中断してはいけません[11][13]。
まとめ ─ 「匂い」と「思春期」をつなぐ1つの遺伝子
X連鎖カルマン症候群(HH1)は、X染色体上のANOS1遺伝子の変化によって、思春期が来ないことと生まれつきの嗅覚障害が同時に起こる、まれな遺伝性疾患です。一見無関係な2つの症状は、胎児期にGnRHニューロンと嗅神経がともに旅をする——という発生のしくみでつながっています[2]。
ANOS1によるHH1は、鏡像運動や片側腎無発生といった特徴的なサインを伴いやすく、これらが遺伝子検査の道案内になります[8]。診断には、ホルモン検査・嗅覚評価・画像検査に加え、大きな欠失も見逃さない遺伝子検査が重要です[7]。そして治療では、ホルモン補充で二次性徴を、ゴナドトロピン治療で妊娠を目指すことができ、まれには自然回復の可能性も示されています[11]。正確な診断は、その後の見通しを立て、適切な治療を選ぶための第一歩になります。
🩺 院長コラム【診断名がつくまでの時間を短くするために】
カルマン症候群では、「思春期の遅れ」と「先天性の嗅覚障害」という組み合わせが診断の重要な手がかりになります。さらに鏡像運動、片側腎無発生、停留精巣、微小陰茎などの随伴所見を確認することで、原因遺伝子の優先順位を絞り込める場合があります。
遺伝診療では、症状の組み合わせから適切な検査を選び、検査結果を臨床所見や家族歴と合わせて解釈することが重要です。遺伝学的診断は、治療方針、合併症の評価、家族への遺伝学的情報を整理する基礎になります。
よくある質問(FAQ)
Q1. X連鎖カルマン症候群(HH1)とはどんな病気ですか?
X染色体上のANOS1遺伝子の変化によって、思春期が自然に始まらない(低ゴナドトロピン性性腺機能低下症)ことと、生まれつき匂いがわからない・わかりにくい(嗅覚障害)ことが同時に起こる、まれな遺伝性の病気です。胎児期に、性の司令塔ホルモンを作る神経細胞(GnRHニューロン)が、匂いの神経といっしょに脳へ引っ越しできなくなることが根本の原因です。X染色体にあるため、患者さんの多くは男性です。
Q2. なぜ「匂い」と「思春期」が同時に障害されるのですか?
性の司令塔ホルモンを作るGnRHニューロンは、もともと鼻のもとになる領域で生まれ、匂いの神経(嗅神経)を足場として脳の視床下部まで移動します。ANOS1に変化があるとこの移動がうまくいかず、匂いの神経が育たない(嗅覚障害)と同時に、GnRHニューロンも視床下部にたどり着けません(思春期が来ない)。1つの引っ越しの失敗が、2つの症状を同時に生むのです。
Q3. 女性でも発症しますか?
ANOS1はX染色体にあり、X連鎖劣性(潜性)遺伝の形で伝わります。女性のヘテロ接合者は通常は無症状の保因者です。女性に嗅覚障害や低ゴナドトロピン性性腺機能低下症がみられる場合は、ANOS1の保因状態だけで説明せず、他のCHH関連遺伝子や染色体要因を含めた評価が必要です。
Q4. 治療をすれば子どもをもてますか?
可能性があります。テストステロンなどの補充は二次性徴を促しますが、それだけでは精子はつくられません。将来お子さんを希望する場合は、精巣を直接刺激するゴナドトロピン治療(hCGとFSHの併用など)に切り替えます。多くのカルマン症候群の方で、この治療によって精子形成が促され、妊娠を目指せるようになります。具体的な方針は主治医とご相談ください。
Q5. 「一生治らない」病気なのですか?
必ずしもそうとは限りません。先天性の低ゴナドトロピン性性腺機能低下症の一部では、治療を中断しても自分の力でホルモン分泌が再開する「可逆性」が報告されています。ANOS1による重症のカルマン症候群でも、約20年の補充ののちに自然回復し、配偶者の自然妊娠に至った症例が報告されています。ただしごくまれな例であり、皆がそうなるわけではありません。休薬の判断は必ず主治医とご相談ください。
🏥 思春期の遅れ・遺伝が気になる方のご相談
思春期の遅れや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] de Castro F, Seal R, Maggi R, et al. ANOS1: a unified nomenclature for Kallmann syndrome 1 gene (KAL1) and anosmin-1. Brief Funct Genomics. 2017;16(4):205-210. doi:10.1093/bfgp/elw037. PMID:27899353. [PMC5860151]
- [2] Sonne J, Leslie SW, Lopez-Ojeda W. Kallmann Syndrome. In: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; updated 2024 Dec 11. [NBK538210]
- [3] González-Martínez D, Kim SH, Hu Y, et al. Anosmin-1 modulates fibroblast growth factor receptor 1 signaling in human gonadotropin-releasing hormone olfactory neuroblasts through a heparan sulfate-dependent mechanism. J Neurosci. 2004;24(46):10384-10392. doi:10.1523/JNEUROSCI.3400-04.2004. PMID:15548653. [PubMed 15548653]
- [4] Hu Y, Guimond SE, Travers P, et al. Novel mechanisms of fibroblast growth factor receptor 1 regulation by extracellular matrix protein anosmin-1. J Biol Chem. 2009;284(43):29905-29920. doi:10.1074/jbc.M109.049155. PMID:19696444. [PubMed 19696444]
- [5] Liu Y, Zhi X. Advances in Genetic Diagnosis of Kallmann Syndrome and Genetic Interruption. Reprod Sci. 2022;29(6):1697-1709. doi:10.1007/s43032-021-00638-8. PMID:34231173. [PMC9110439]
- [6] Zeng W, Li J, Wang X, et al. ANOS1 variants in a large cohort of Chinese patients with congenital hypogonadotropic hypogonadism. Zhong Nan Da Xue Xue Bao Yi Xue Ban. 2022;47(7):847-857. doi:10.11817/j.issn.1672-7347.2022.220071. PMID:36039580. [PubMed 36039580]
- [7] Kim JH, Choi Y, Hwang S, et al. Mutation spectrum and frequency of copy number variations of the ANOS1 gene in patients with Kallmann syndrome or normosmic isolated hypogonadotropic hypogonadism. Endocr Connect. 2023;12(5):e220413. doi:10.1530/EC-22-0413. PMID:36917044. [PMC10160557]
- [8] Costa-Barbosa FA, Balasubramanian R, Keefe KW, et al. Prioritizing genetic testing in patients with Kallmann syndrome using clinical phenotypes. J Clin Endocrinol Metab. 2013;98(5):E943-E953. doi:10.1210/jc.2012-4116. PMID:23533228. [PMC3644607]
- [9] Stamou MI, Plummer L, Galli-Tsinopoulou A, et al. Unilateral renal agenesis as an early marker for genetic screening in Kallmann syndrome. Hormones (Athens). 2019;18(1):103-105. doi:10.1007/s42000-018-0061-1. PMID:30255480. [PubMed 30255480]
- [10] Arora S, Yeliosof O, Chin VL. A case of novel mutation in ANOS1 (KAL1) gene and review of Kallmann syndrome. Endocrinol Diabetes Metab Case Rep. 2023;2023(2):22-0310. doi:10.1530/EDM-22-0310. PMID:37294556. [PMC10337840]
- [11] Ribeiro RS, Vieira TC, Abucham J. Reversible Kallmann syndrome: report of the first case with a KAL1 mutation and literature review. Eur J Endocrinol. 2007;156(3):285-290. doi:10.1530/eje.1.02342. PMID:17322486. [PubMed 17322486]
- [12] Ma W, Mao J, Wang X, et al. Novel Microdeletion in the X Chromosome Leads to Kallmann Syndrome, Ichthyosis, Obesity, and Strabismus. Front Genet. 2020;11:596. doi:10.3389/fgene.2020.00596. PMID:32670353. [PMC7327112]
- [13] Boehm U, Bouloux PM, Dattani MT, et al. Expert consensus document: European Consensus Statement on congenital hypogonadotropic hypogonadism—pathogenesis, diagnosis and treatment. Nat Rev Endocrinol. 2015;11(9):547-564. doi:10.1038/nrendo.2015.112. PMID:26194704. [PubMed 26194704]
- [14] Young J, Xu C, Papadakis GE, et al. Clinical Management of Congenital Hypogonadotropic Hypogonadism. Endocr Rev. 2019;40(2):669-710. doi:10.1210/er.2018-00116. PMID:30698671. [PubMed 30698671]






