

目次
- 1 1. STUB1遺伝子とCHIP ─ 細胞の「品質管理係」の設計図
- 2 2. CHIPの二つの顔 ─ 「折り直す」と「片づける」を振り分ける
- 3 3. TCF12ネットワーク ─ STUB1が「発生のハブ候補」と呼ばれる理由
- 4 4. GnRHニューロンとは ─ 思春期の司令塔と、その「引っ越し」
- 5 5. ゴードン・ホームズ症候群 ─ STUB1がヒトの病気を起こす証拠
- 6 6. 変異のタイプと病態 ─ 「U-boxだけの故障」ではない
- 7 7. 性腺機能低下症は「必ず」出るわけではない
- 8 8. 診断の考え方 ─ STUB1をどう読み解くか
- 9 9. 遺伝診療との接点 ─ 検査の前後で何を話すか
- 10 10. よくある誤解
- 11 まとめ ─ 「発生」と「品質管理」の交差点にある遺伝子
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
STUB1(エス・ティー・ユー・ビー・ワン)遺伝子は、細胞の中で「タンパク質の品質管理」を担うCHIP(チップ)というタンパク質の設計図です。近年の研究で、この遺伝子が2つの意味で注目されています。ひとつは、思春期を始動させるホルモンの司令塔GnRHニューロンの発生をあやつるTCF12ネットワークの一員(ハブ候補)として働くこと。もうひとつは、両方の親から受け継いだ変異(両アレル変異)があると、運動失調と性腺機能低下症(ゴードン・ホームズ症候群/SCAR16)という症候群を起こすことです。この記事では、STUB1とCHIPが何をしている遺伝子・タンパク質なのか、なぜ発生と神経・内分泌の両方に関わるのか、そして遺伝診療でどう受け止めればよいのかを、一次文献に基づいて整理します。
Q. STUB1遺伝子とは何ですか?まず結論だけ知りたいです
A. STUB1は、タンパク質の品質管理を担うCHIP(チップ)というタンパク質をつくる遺伝子です。CHIPは、傷んだタンパク質を「もう一度折りたたみ直す」か「分解して片づける」かを振り分ける調整役です。STUB1は、思春期の司令塔であるGnRHニューロンの発生に関わるTCF12ネットワークの一員(ハブ候補)である一方、両方の親から受け継いだ変異があると、運動失調と性腺機能低下症を特徴とするゴードン・ホームズ症候群(GHS)/脊髄小脳失調症16型(SCAR16)を起こすことがわかっています。ただし性腺機能低下症は必ず出るとは限らず、大人になってから現れる例もあります。
- ➤正体 → 品質管理タンパク質CHIP(コ・シャペロン兼E3ユビキチンリガーゼ)の設計図
- ➤TCF12との関係 → TCF12が減るとstub1も減り、STUB1を戻すと発生異常が改善する「機能的な下流ハブ」
- ➤起こす病気 → 両アレル変異でゴードン・ホームズ症候群/SCAR16(運動失調+性腺機能低下症)
- ➤重要な注意 → 性腺機能低下症は必須ではなく、正常な思春期のあと大人になって現れる例もある
- ➤遺伝形式 → 潜性(SCAR16)と顕性(SCA48)が同じ遺伝子から生じるため、1個の変異だけで判断しない
🧬 STUB1遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名 | STUB1(STIP1 homology and U-box containing protein 1) |
| つくるタンパク質 | CHIP(C-terminus of HSC70-interacting protein)。約35キロダルトンの細胞質タンパク質[7] |
| 主なはたらき | コ・シャペロン(折りたたみの補助)とE3ユビキチンリガーゼ(分解の目印付け)という二重機能 |
| 関連する主な疾患 | ゴードン・ホームズ症候群(GHS)、脊髄小脳失調症16型(SCAR16、潜性)、脊髄小脳失調症48型(SCA48、顕性) |
| 主な遺伝形式 | 症候性の性腺機能低下症を伴う型は両アレル(潜性)が中心。ただし顕性型(SCA48)も存在 |
| 発生ネットワーク | TCF12–GnRH発生ネットワークの機能的な下流ハブ候補[1] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた遺伝子解説です。特定の検査を勧めるものではありません。
1. STUB1遺伝子とCHIP ─ 細胞の「品質管理係」の設計図
私たちの細胞の中では、たえず新しいタンパク質がつくられ、同時に、熱やストレスで形が崩れたタンパク質も生まれています。形が崩れた(変性した)タンパク質をそのまま放置すると、細胞にとって有害な塊(凝集体)になります。そこで細胞は、傷んだタンパク質を見つけて「もう一度きちんと折りたたみ直す」か、「分解して片づける」かを判断する仕組みを持っています。この判断の中心にいるのが、STUB1遺伝子がつくるCHIP(チップ)というタンパク質です。
CHIPは1999年に、熱ショックタンパク質(HSC70/HSP70)と結びつく新しいタンパク質として最初に見つかりました[7]。名前の由来は「Hsc70の末端(C-terminus)と相互作用するタンパク質(C-terminus of HSC70-interacting protein)」で、その頭文字をとってCHIPと呼ばれます。CHIPは、細胞の中でタンパク質の折りたたみを助ける分子シャペロンという仕組みと、不要なタンパク質を分解する仕組みの、ちょうど橋渡し役に位置しています。
💡 用語解説:分子シャペロンとは
分子シャペロンは、できたばかりのタンパク質や傷んだタンパク質が正しい形に折りたたまれるのを手助けする「介添え役」のタンパク質です。HSC70やHSP70、HSP90などが代表で、CHIPはこれらのシャペロンにくっついて働きます。CHIPのように、シャペロンを助けたり調節したりする役を「コ・シャペロン(補助シャペロン)」と呼びます。
CHIPには、はっきりと役割の違う2つの部品(ドメイン)があります。N末端側にあるTPRドメインは、HSC70/HSP70/HSP90といったシャペロンと結びつく手のような部分です。もう一方のC末端側にあるU-boxドメインは、分解の目印である「ユビキチン」をタンパク質に付ける酵素としての働きを担います[9]。この2つの部品を持つことが、後で説明する「二重機能」の土台になります。STUB1遺伝子の変異は、このどちらの部品を壊すかによって、細胞への影響の出方が変わってきます。
2. CHIPの二つの顔 ─ 「折り直す」と「片づける」を振り分ける
CHIPの最初の顔はコ・シャペロンとしての顔です。CHIPのTPRドメインはHSC70/HSP70のC末端に直接くっつき、シャペロンがタンパク質を折り直すときのはたらき(ATPを使う活性)を調節します[7]。つまりCHIPは、単なる分解の実行役ではなく、シャペロンの折りたたみ作業そのものに口を出す「調整役」でもあるのです。
もう一つの顔はE3ユビキチンリガーゼとしての顔です。シャペロンが抱えているタンパク質を「折り直すか、分解に回すか」を選別する作業を、専門用語でプロテイン・トリアージ(タンパク質の選別)といいます。CHIPはこの選別に関わり、C末端のU-boxを介して、分解の目印であるユビキチンをタンパク質に付ける酵素(E3リガーゼ)として働きます[8][9]。ユビキチンという目印が付いたタンパク質は、細胞内のゴミ処理装置であるプロテアソームへと運ばれ、分解されます。
💡 用語解説:E3ユビキチンリガーゼとユビキチン化
ユビキチン化とは、「これは分解してよいタンパク質です」という小さな目印(ユビキチン)を付ける反応です。この目印付けは3種類の酵素(E1・E2・E3)が順番に働いて進み、そのうち「どのタンパク質に付けるか」を選ぶ最後の役がE3ユビキチンリガーゼです。CHIPはこのE3リガーゼの一員で、U-boxという部品でE2酵素と協力して働きます。
また、CHIPはパートナーであるHSC70そのものにもユビキチンを付けられることが示されています[9]。つまりCHIPは、シャペロン(HSP70/HSP90系)とゴミ処理(ユビキチン‐プロテアソーム系)という2つの大きな仕組みを、物理的にも機能的にもつなぐ「結び目」に位置しているのです。この二重機能を理解しておくと、STUB1変異がなぜ多彩な影響を出すのかが見えやすくなります。
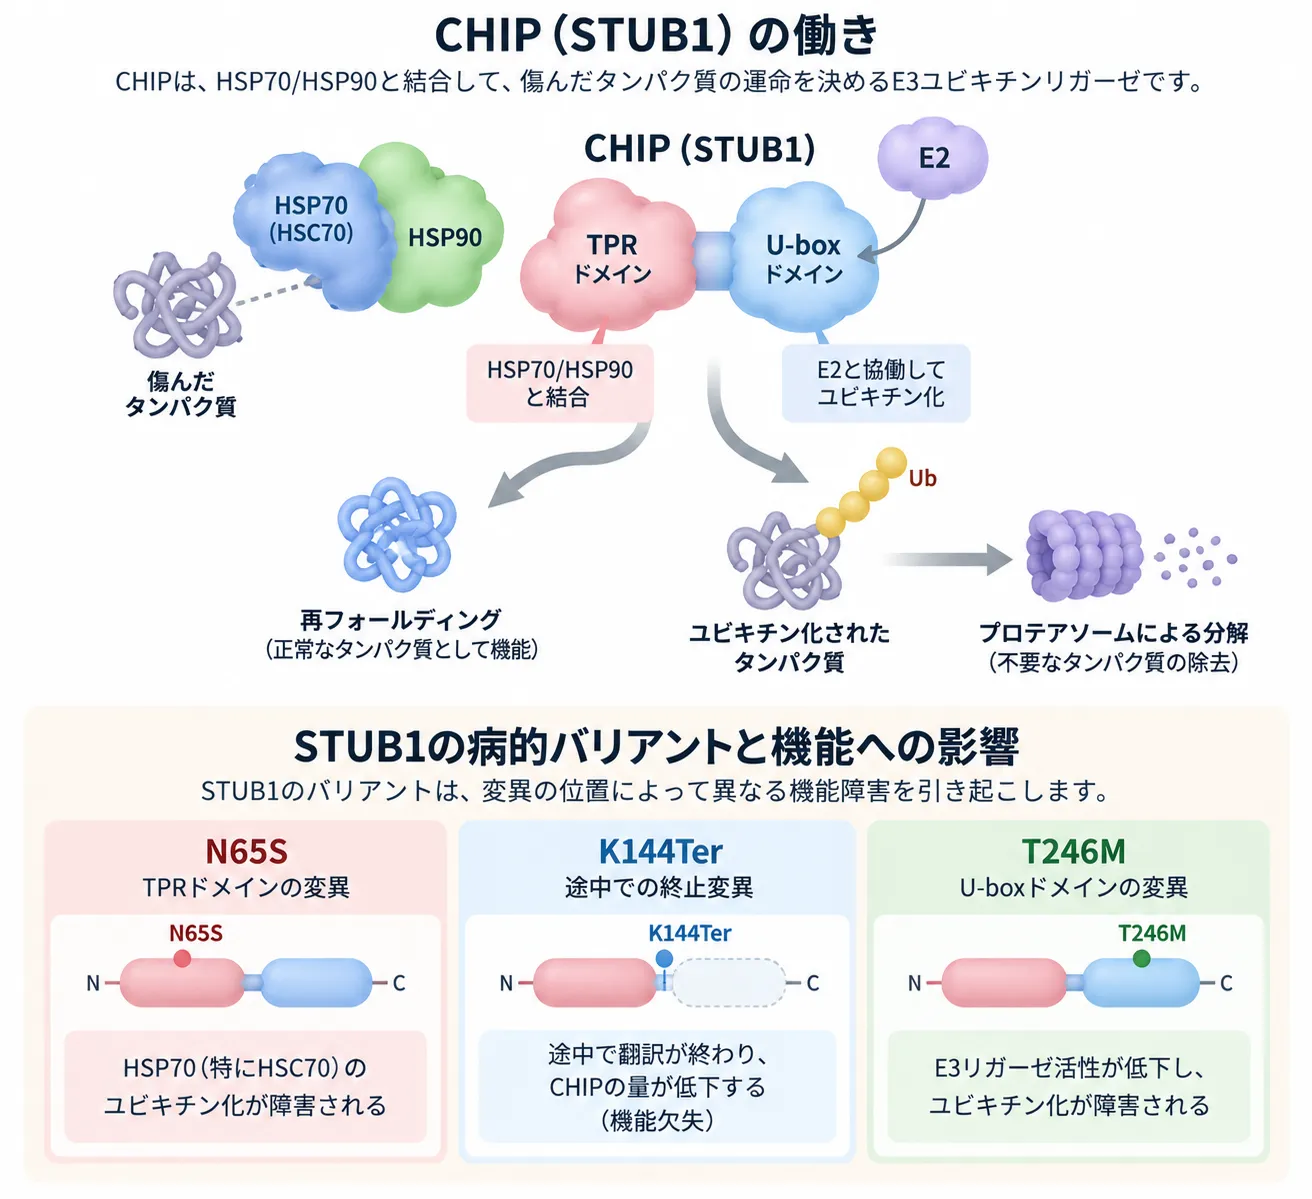
図:STUB1遺伝子がコードするCHIPは、TPRドメインを介してHSP70/HSC70やHSP90などの分子シャペロンと結合するとともに、U-boxドメインを介してE2ユビキチン結合酵素と協働するE3ユビキチンリガーゼとして働きます。これにより、シャペロンが保持するタンパク質の再フォールディングと、ユビキチン化を経たプロテアソーム分解の選別に関与します。STUB1の病的バリアントでは障害される機能が一様ではなく、N65SではHSP70、特にHSC70のユビキチン化障害、K144Terでは途中で翻訳が終了することによるCHIP量の低下、T246MではU-boxのE3ユビキチンリガーゼ活性低下が報告されています。この違いは、STUB1関連疾患の分子病態が単一の機序では説明できないことを示しています。
🩺 院長コラム【「品質管理」がうまくいかないと何が起こるか】
細胞の中の品質管理は、家の片づけに少し似ています。傷んだものを直すか捨てるかをきちんと判断できる係がいれば、部屋(細胞)は片づいた状態を保てます。ところがこの係の働きが落ちると、直しも片づけも中途半端になり、いらないものが溜まっていきます。神経細胞は生涯にわたって同じ細胞が働き続けるため、こうした「片づけの乱れ」の影響を特に受けやすいと考えられています。
遺伝医学では、同じ遺伝子でも変異の性質によって表現型や分子機能への影響が異なることがあります。STUB1も、変異の位置や種類によってCHIPの酵素活性、シャペロンとの相互作用、タンパク質の安定性などへの影響が異なり、「遺伝子の働きは単純な白黒では読めない」ことを示す一例です。
3. TCF12ネットワーク ─ STUB1が「発生のハブ候補」と呼ばれる理由
STUB1がGnRH(性腺刺激ホルモン放出ホルモン)の発生ネットワークと結びつけられた、いちばん重要な研究が2020年に報告されました[1]。この研究チームは、嗅覚障害を伴う思春期の来ないタイプの性腺機能低下症であるカルマン症候群の13家系(12家系が顕性、1家系が潜性)で、TCF12遺伝子の機能喪失(はたらきが失われる)型の変異を見つけました[1]。TCF12は、多くの遺伝子のオン・オフを調整する転写因子の一種です。
研究チームはさらに、モデル生物であるゼブラフィッシュ(小さな魚)で tcf12 のはたらきを下げる実験を行いました。すると、GnRHをつくる神経(GnRH3ニューロン)の並び方(パターニング)が乱れ、同時に頭部での stub1 の発現(はたらき)が低下しました[1]。ここまでは「TCF12が減るとSTUB1も減る」という相関にすぎません。決定的だったのは、次の実験です。
STUB1のmRNA(設計図のコピー)を補ってやると、tcf12を減らしたことで生じた発生異常が改善(レスキュー)されたのです[1]。つまりSTUB1は、TCF12の不足による発生異常を「肩代わりして補える」重要な位置にある、ということです。上流のTCF12を乱す → 下流のSTUB1が減る → STUB1を戻すと元に戻る、というこの3段階が確認されたことから、STUB1はTCF12依存性の発生ネットワークの機能的な下流ハブ(要)と考えられるようになりました。
💡 「ハブ」という言葉の正確な意味
ここでいう「ハブ」は、TCF12タンパク質とCHIPタンパク質が直接くっつく(物理的に結合する)という意味ではありません。この2020年の研究が示したのは、発現の調整(TCF12が減るとstub1が減る)と、機能的な肩代わり(STUB1を戻すと表現型が改善する)という関係です。TCF12がSTUB1の遺伝子スイッチに直接くっつくことや、2つのタンパク質が直接結合することは、この研究の主要な証拠ではありません。したがって現時点では「発現制御+機能的レスキューで定義されるネットワーク関係」と理解するのが、事実に忠実です[1]。
並び方が乱れる発生の異常
4. GnRHニューロンとは ─ 思春期の司令塔と、その「引っ越し」
なぜGnRHニューロンの発生が、性腺機能低下症と関わるのでしょうか。GnRH(性腺刺激ホルモン放出ホルモン)は、脳の視床下部から出て、下垂体にLH・FSHというホルモンを出させ、それが卵巣や精巣を動かすという、生殖の一番上流にある司令ホルモンです。このGnRHをつくる神経細胞(GnRHニューロン)は、胎児のときに鼻のあたり(嗅板)で生まれ、そこから脳の視床下部まで「引っ越し(遊走・移動)」してくる、という独特の生い立ちを持っています。
この引っ越しや神経のつながりがうまくいかないと、思春期がなかなか始まらない低ゴナドトロピン性性腺機能低下症や、それに嗅覚障害を伴うカルマン症候群が起こります。GnRHニューロンが正しく生まれ、正しく引っ越し、正しくつながる——この一連の発生プログラムに、TCF12ネットワークが関わっているというのが前章の話でした。
ここで大切な区別があります。2020年の研究がゼブラフィッシュで示したのは、主にGnRHニューロンの並び方(パターニング)や分布、神経の形の異常でした[1]。「STUB1が欠けた細胞をライブ観察して、引っ越しのスピードや方向が直接落ちる」ところまでを示した実験ではありません。ですからSTUB1は「GnRHの発生ネットワークを調整する因子」と呼ぶのが妥当で、「引っ越しの機械そのものの直接の部品」と言い切るのは、まだ証拠を越えています。この慎重な言い回しは、現時点の一次文献に忠実であろうとするための区別です。
💡 用語解説:低ゴナドトロピン性性腺機能低下症とカルマン症候群
「低ゴナドトロピン性性腺機能低下症」は、脳からの司令(GnRHやLH・FSH)が足りないために、卵巣・精巣が十分に働かず、思春期が始まらない・進まないタイプの性腺機能低下症です。これに嗅覚の障害(においが分かりにくい)が加わったものをカルマン症候群と呼びます。GnRHニューロンと嗅神経が、胎児期に同じ場所から一緒に引っ越してくるため、両者はしばしばセットで障害されます。
5. ゴードン・ホームズ症候群 ─ STUB1がヒトの病気を起こす証拠
STUB1が「ネットワークの一員」というだけでなく、実際にヒトの病気を起こす原因遺伝子であることは、複数の家系で確かめられています。STUB1は、まず2013年に常染色体潜性(劣性)の小脳失調症の原因遺伝子として独立に確立され[10]、その理解を性腺機能低下症と強く結びつけたのが2014年の研究です[2]。運動失調(うまく歩けない・ふらつく)と性腺機能低下症を持つきょうだいを含む家系から、STUB1のホモ接合性(両方の親から同じ)変異 p.Thr246Met(T246M) が見つかりました。この変異はCHIPのU-box(分解の目印を付ける部品)にあり、精製したタンパク質でも細胞でも、E3ユビキチンリガーゼとしての活性をほとんど失わせました[2]。
さらにこの研究では、CHIPをつくれないようにしたマウスが、運動・認知の異常に加えて、FSHの異常と精巣重量の低下という生殖の表現型を示すことも確かめられました[2]。ヒトの遺伝学(家系での共分離)、生化学(酵素活性の消失)、動物モデル(マウスの生殖異常)の3つがそろったことで、STUB1とゴードン・ホームズ症候群(GHS)——運動失調と性腺機能低下症を組み合わせた症候群——との因果関係を支持する、もっとも強い研究になりました。
💡 用語解説:ゴードン・ホームズ症候群(GHS)とSCAR16・SCA48
ゴードン・ホームズ症候群(GHS)は、小脳性の運動失調と性腺機能低下症を主な特徴とする、まれな神経内分泌の症候群です。STUB1の両アレル変異で起こる同じ病気の枠組みは、脊髄小脳失調症の分類ではSCAR16(脊髄小脳失調症16型・常染色体潜性〔劣性〕)と呼ばれます。一方、STUB1は片方の変異だけで発症する顕性(優性)型のSCA48(脊髄小脳失調症48型)も起こします。同じ遺伝子から潜性型と顕性型の両方が生じる点が、STUB1の理解では重要です。
その後の研究でも、STUB1-GHSは独立した家系でくり返し確認されています。2017年の研究では、2つのataxiaコホート(合計87人の発端者)を調べ、2家系3人に4つの新しいSTUB1変異が見つかりました[4]。3人はいずれも、運動失調に加えて、重度の認知症、痙性(手足のつっぱり)、てんかん、自律神経症状などの全身にわたる神経変性を示し、そのうち1人に性腺機能低下症が認められました[4]。この研究は、GHSがSTUB1のより広い「多系統の神経変性」というスペクトラムの一部であることを示しました。
台湾からの報告では、512のataxia家系を調べて2家系(計3人)のSCAR16が見つかりました[5]。ただしこの集団では、臨床像は運動失調単独か、認知障害を伴うもので、報告された主な表現型に性腺機能低下症は必須ではありませんでした[5]。異なる集団でもSTUB1病が再現される一方、性腺機能低下症の「出やすさ」は一定ではないことがうかがえます。
6. 変異のタイプと病態 ─ 「U-boxだけの故障」ではない
STUB1の変異は、CHIPのどの部分を壊すかによって、細胞への影響のしかたが違います。これは「STUB1の病気=すべてU-boxの酵素活性の故障」という単純な図式では説明できない、ということを意味します。
まず、もっとも病原性の根拠が強い T246M は、U-boxにあるミスセンス変異で、酵素活性そのものを失わせます[2]。一方、TPRドメイン(シャペロンと結びつく部分)にある N65S(p.Asn65Ser) という変異では、CHIPが自分自身にユビキチンを付ける能力は保たれているのに、パートナーのHSC70をうまくユビキチン化できなくなります[3]。同じ「STUB1変異」でも、故障する場所と壊れ方が異なるのです。
💡 用語解説:ミスセンス変異・ナンセンス変異
ミスセンス変異は、タンパク質の設計図の1文字が変わって、アミノ酸が別のものに置き換わる変化です(例:T246M=246番目のトレオニンがメチオニンに)。ナンセンス変異は、途中で「ここで終わり」という合図(終止コドン)ができてしまい、タンパク質が途中で切れて短くなる変化です(例:K144Ter=144番目で打ち切り)。短く切れた設計図のコピーは、多くの場合NMD(ナンセンス変異依存mRNA分解)という仕組みで壊され、タンパク質そのものが減ります。
2014年の別の研究では、E28K(p.Glu28Lys)とK144Ter(p.Lys144Ter)という2つの変異を両方の染色体に別々に持つ患者が報告されました[3]。K144Terは途中で打ち切られるナンセンス変異で、設計図のコピーが不安定になり、患者の細胞(線維芽細胞)ではCHIPの総量が大きく低下していました[3]。一方でE28Kのタンパク質自体はHSC70のユビキチン化を比較的保っていたため、この患者の病態は、単純な「酵素の故障」というより、タンパク質の量そのものが減る(不安定化+片方が機能なし)という組み合わせと考えられました。
こうした「量が減る」「形が崩れる」という理解は、後の生化学研究でさらに裏づけられています。SCAR16を起こす変異を系統的に調べた研究では、その多くがCHIPを不安定にし、可溶性のオリゴマー(異常な集まり)の形成増加など、変異ごとに異なる機能異常を引き起こすことが示されました[11]。つまりSTUB1の病気は、少なくとも「酵素活性の消失」「基質の認識障害」「タンパク質の不安定化・量の低下」という、複数の分子メカニズムから生じているのです。
7. 性腺機能低下症は「必ず」出るわけではない
STUB1を理解するうえで、とても重要な点があります。それは、性腺機能低下症(HH)はSTUB1の病気の必須の症状ではないということです。典型的なカルマン症候群のような先天性のGnRH不足であれば、思春期が来ないという形で生まれつき現れるのが基本です。ところがSTUB1では、そう単純ではない例が報告されています。
先ほどの2014年の研究では、N65Sをホモ接合で持つ3人のきょうだいは、早期発症の運動失調と認知障害を示したものの、成人期の検査でも明らかな性腺機能低下症は認められませんでした[3]。一方、E28KとK144Terを持つ別の女性患者は、14歳できちんと初経を迎え、25歳で出産までしたあとに、二次性(後天的)に性腺機能低下症を発症し、下垂体の機能異常(「エンプティ・セラ」と呼ばれる所見を含む)が認められました[3]。神経症状は30歳代に出てきました。
💡 ここが重要:先天性とは限らない
正常な思春期を迎え、妊娠・出産まで経験したあとに性腺機能低下症を発症した——この事実は、少なくとも一部のSTUB1関連の性腺機能低下症が、胎児期にGnRHニューロンが目的地にたどり着けなかった「純粋な先天性の発生障害」だけでは説明できないことを示しています[3]。STUB1の性腺機能低下症は、発生の障害と、大人になってから進行する神経・内分泌の機能障害の、両方が混ざっている可能性が高いのです。
この理解は、動物モデルとも整合します。CHIPをつくれないマウスは、神経系と生殖系の両方に異常を示しますが[2]、その障害が「GnRHニューロンの発生」「成熟後のGnRHニューロンの機能」「下垂体」「より広い中枢神経の変性」のどこにあるのかを、一つに決めることはできません。さらに、患者由来の細胞やiPSC(人工多能性幹細胞)からつくった神経細胞を用いた研究では、STUB1/CHIPの変異が神経細胞の熱ショック応答(ストレスへの対処)や品質管理に影響することが示されており、神経細胞レベルの品質管理の乱れという側面も支持されています[12]。
📊 STUB1をめぐる主な研究のまとめ
| 研究(発表年) | 対象 | 主な変異・所見 | 性腺機能低下症 |
|---|---|---|---|
| Shi ら(2014)[2] | 運動失調+性腺機能低下症の家系 | T246M(U-box)、酵素活性消失、マウスで生殖異常 | あり(GHSの基幹研究) |
| Heimdal ら(2014)[3] | 2家系 | N65S(TPR)/E28K+K144Ter | N65Sの3同胞はなし/別患者は成人発症 |
| Hayer ら(2017)[4] | 87発端者中2家系3人 | 4つの新規変異、広範な神経変性 | 3人中1人のみ |
| Davis ら(2020)[1] | カルマン症候群13家系 | TCF12機能喪失。STUB1は下流因子 | —(発生ネットワークの研究) |
| Chiu ら(2020)[5] | 512家系中2家系3人 | 複合ヘテロ接合、著明な小脳萎縮 | 必須ではない |
| Agianda ら(2025)[6] | 1症例 | 母性片親性ダイソミー(16)によるスプライス領域変異 | 思春期に軽度のHH |
※「基幹研究」等は本記事での位置づけであり、ClinGen等の正式な遺伝子–疾患妥当性分類ではありません。
8. 診断の考え方 ─ STUB1をどう読み解くか
STUB1を検査する優先度がもっとも高いのは、運動失調(小脳性のふらつき)や小脳の萎縮、認知の低下・発達の遅れ、痙性、てんかん、自律神経の症状などに、性腺機能低下症が組み合わさる場合です。ただし前章で見たとおり、STUB1の症状は年齢とともに展開していくことがあります。思春期の時点で神経症状が軽いこと、あるいは逆に若くして運動失調が出た時点で内分泌の異常がないことは、いずれもSTUB1を除外する理由にはなりません。
遺伝子解析の面でも、いくつか押さえておきたい点があります。片方の変異(ヘテロ接合)が1個見つかっただけで終わらせず、もう片方の変異、コピー数の変化、深いイントロン部分のスプライス部位の変異、そして2つの変異が本当に別々の染色体にあるのか(相〔フェーズ〕)を検討する価値があります。
2025年に報告された症例は、この点で示唆に富みます[6]。この若年女性では、16番染色体の広い範囲で「両親由来のペアがそろわない」状態が見つかり、そこから母性の片親性ダイソミー(UPD)——16番染色体を母親からだけ2本受け継いだ状態——が明らかになりました。その結果、母親由来のSTUB1のスプライス領域変異(c.612+11C>G)がホモ接合になっていたのです[6]。この患者は小児期から神経発達・精神の症状があり、思春期には甲状腺機能低下、成長ホルモン分泌不全、軽度の性腺機能低下症を示し、その後、進行性の運動失調・認知障害・けいれんと著明な小脳萎縮を呈しました[6]。
💡 用語解説:片親性ダイソミー(UPD)とスプライス領域変異
片親性ダイソミー(UPD)とは、ある染色体を父母どちらか一方からだけ2本受け継ぐ現象です。片方の親由来の変異が「2本そろって」しまうため、本来なら潜性(両親から必要)で発症する病気が現れることがあります。スプライス領域変異は、遺伝子の設計図を編集して読み取る「スプライシング」の合図をずらす変異で、SpliceAIというAIツールで影響が予測されることがあります。
ここで一つ、慎重さも必要です。この2025年症例の変異は、臨床像がGHS/SCAR16と極めてよく合っていたものの、著者らはRNA(スプライシング)の直接的な機能証明がないことから、意義不明の変異(VUS)と分類しています[6]。臨床像が典型的でも、スプライス領域の変異を自動的に「病的」へと格上げすべきではない、という良い実例です。
また、遺伝形式の点でも注意が必要です。症候性の性腺機能低下症を伴うSTUB1の病気は、これまでのところ両アレル(潜性)の機能障害が中心です。これは、片方の変異だけで発症する顕性型のSCA48とは分けて解釈すべきです。したがって、性腺機能低下症の患者でSTUB1のヘテロ接合のVUSを1個だけ見つけても、それだけで症候性の原因と判断するのは危険です。
9. 遺伝診療との接点 ─ 検査の前後で何を話すか
STUB1は、症例数としては世界的にも限られた、まれな遺伝子疾患に関わる遺伝子です。だからこそ、遺伝子検査で見つかった変化をどう読み解くかが、そのまま診療の質につながります。臨床遺伝専門医として一次文献を踏まえると、STUB1で見えてくるのは「遺伝子の機能を、酵素活性の有無だけで判断してはいけない」という教訓です。CHIPは酵素であると同時に、シャペロンを助け、タンパク質の量を保つ調整役でもあります。その働きが損なわれる変異なら、たとえ酵素活性が残っていても臨床的な意味を持ちうるのです。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点です。STUB1のように症状が年齢とともに展開しうる遺伝子では、思春期の発達、月経・妊娠の経過、LH・FSHや性ホルモン、必要に応じた下垂体の評価を、一度きりではなく縦断的に(時間をかけて)追っていくことにも合理性があります。これは、これまで報告されてきた症例の自然経過から導かれる、臨床的な考え方です。
なお、STUB1がGnRHの発生ネットワークで示した「STUB1を戻すと発生異常が改善する」というレスキュー実験は、発生生物学としては非常に興味深いものですが[1]、これはゼブラフィッシュの胚にmRNAを補う実験であり、ヒトの治療にそのまま当てはめられるものではありません。CHIPの機能障害が、シャペロン応答やタンパク質の品質管理の境目に位置することから、これらを標的にした研究は今後の課題ですが、現段階では研究仮説であって、有効性が示された治療ではありません。治療に関する判断は、必ず主治医とご相談ください。
10. よくある誤解
誤解①「STUB1=カルマン症候群の遺伝子」
STUB1はTCF12ネットワークの下流ハブ候補ですが、GnRHニューロンの引っ越しを直接動かす部品だと示されたわけではありません。TCF12はカルマン症候群の原因遺伝子の一つであり、STUB1はその下流で機能的レスキューを示す位置にある因子です[1]。
誤解②「性腺機能低下症は生まれつき出る」
STUB1では、正常な思春期・妊娠のあと、大人になってから性腺機能低下症を発症した例があります[3]。先天性とは限らず、進行性の要素も含みうるのがSTUB1の特徴です。
誤解③「変異は全部U-boxの故障」
U-boxの酵素活性を失う変異(T246M)もあれば、TPRの認識障害(N65S)、途中で切れて量が減る変異(K144Ter)もあります。壊れ方は一様ではありません[3]。
誤解④「1個の変異で診断がつく」
症候性の型は両アレル(潜性)が中心で、顕性型のSCA48も同じ遺伝子から生じます。ヘテロ接合のVUSが1個あるだけで症候性の原因と決めつけるのは危険です[5]。
まとめ ─ 「発生」と「品質管理」の交差点にある遺伝子
STUB1を「TCF12–GnRH発生ネットワークのハブ」と呼ぶ根拠は、TCF12が減るとstub1が減り、STUB1を戻すと発生異常が改善するという、強いネットワークレベルの証拠にあります[1]。一方で、STUB1そのものがGnRHニューロンの引っ越しを直接動かす、という細胞レベルの証拠はまだ限られています。
ヒトでは、両アレルのSTUB1機能障害が、運動失調と性腺機能低下症を特徴とするゴードン・ホームズ症候群/SCAR16のスペクトラムを起こすことが、複数の家系・機能解析・動物モデルで支持されています[2][4]。ただし、その性腺機能低下症は必ずしも先天性ではなく、正常な思春期のあとに現れる例もあります[3]。ですからSTUB1は、厳密には「純粋な先天性GnRH遊走遺伝子」というより、発生とタンパク質品質管理・神経変性の両方を通じて、GnRH–下垂体–性腺の軸を障害しうる症候群性の原因遺伝子と位置づけるのが、現時点の一次文献にもっとも忠実です。遺伝子の働きは、酵素活性の有無という単純な物差しでは測りきれない——STUB1は、そのことを私たちにあらためて教えてくれる遺伝子です。
よくある質問(FAQ)
Q1. STUB1遺伝子とは何ですか?
STUB1は、タンパク質の品質管理を担うCHIP(チップ)というタンパク質をつくる遺伝子です。CHIPは、傷んだタンパク質を折りたたみ直す手助けをするコ・シャペロンであると同時に、不要なタンパク質に分解の目印(ユビキチン)を付けるE3ユビキチンリガーゼでもある、二重機能のタンパク質です。近年、GnRHニューロンの発生に関わるTCF12ネットワークの一員としても注目されています。
Q2. STUB1の変異はどんな病気を起こしますか?
両方の親から受け継いだ変異(両アレル変異)があると、運動失調と性腺機能低下症を特徴とするゴードン・ホームズ症候群(GHS)、脊髄小脳失調症16型(SCAR16)を起こすことが知られています。また、片方の変異だけで発症する顕性型の脊髄小脳失調症48型(SCA48)も同じ遺伝子から生じます。認知症、痙性、てんかん、自律神経症状など、全身にわたる神経の症状を伴うこともあります。
Q3. STUB1の病気では、思春期が来ない性腺機能低下症が必ず出ますか?
必ず出るわけではありません。性腺機能低下症を認めない患者もいれば、正常に思春期を迎え妊娠・出産を経験したあと、大人になってから二次性に発症した例も報告されています。ですからSTUB1の性腺機能低下症は、生まれつきの発生障害だけでなく、進行性の要素も含みうると考えられています。若い時点で内分泌の異常がなくても、STUB1を除外する理由にはなりません。
Q4. STUB1は「カルマン症候群の原因遺伝子」ですか?
厳密には少し違います。TCF12はカルマン症候群の原因遺伝子の一つで、STUB1はそのTCF12ネットワークの機能的な下流ハブ(要)の候補です。ゼブラフィッシュの実験では、TCF12を減らすと生じるGnRHニューロンの発生異常を、STUB1を補うことで改善できました。ただし、これはSTUB1がGnRHニューロンの引っ越しを直接動かす部品であることを意味するわけではなく、発生ネットワークの調整役という位置づけです。
Q5. STUB1の変異が1個見つかったら、それが原因と考えてよいですか?
1個だけでは判断できません。症候性の性腺機能低下症を伴う型は、両方の染色体に変異がある(両アレル・潜性)ことが中心だからです。片方の意義不明の変異(VUS)が1個見つかっただけで原因と決めつけるのは危険で、もう片方の変異、コピー数の変化、スプライス部位の変化、片親性ダイソミーの可能性などを含めて検討する必要があります。結果の解釈は、臨床遺伝専門医との遺伝カウンセリングの中で整理することをおすすめします。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Davis EE, Balasubramanian R, Kupchinsky ZA, et al. TCF12 haploinsufficiency causes autosomal dominant Kallmann syndrome and reveals network-level interactions between causal loci. Hum Mol Genet. 2020;29(14):2435-2450. doi:10.1093/hmg/ddaa120. [PubMed 32620954]
- [2] Shi CH, Schisler JC, Rubel CE, et al. Ataxia and hypogonadism caused by the loss of ubiquitin ligase activity of the U box protein CHIP. Hum Mol Genet. 2014;23(4):1013-1024. doi:10.1093/hmg/ddt497. [PubMed 24113144]
- [3] Heimdal K, Sanchez-Guixé M, Aukrust I, et al. STUB1 mutations in autosomal recessive ataxias – evidence for mutation-specific clinical heterogeneity. Orphanet J Rare Dis. 2014;9:146. doi:10.1186/s13023-014-0146-0. [PubMed 25258038]
- [4] Hayer SN, Deconinck T, Bender B, et al. STUB1/CHIP mutations cause Gordon Holmes syndrome as part of a widespread multisystemic neurodegeneration: evidence from four novel mutations. Orphanet J Rare Dis. 2017;12(1):31. doi:10.1186/s13023-017-0580-x. [PubMed 28193273]
- [5] Chiu HH, Hsaio CT, Tsai YS, et al. Clinical and Genetic Characterization of Autosomal Recessive Spinocerebellar Ataxia Type 16 (SCAR16) in Taiwan. Cerebellum. 2020;19(4):544-549. doi:10.1007/s12311-020-01136-4. [PubMed 32367277]
- [6] Agianda HAP, Tam A, Kunta A, et al. STUB1-Associated Autosomal-Recessive Spinocerebellar Ataxia Type 16 (SCAR16) Presenting with Gordon-Holmes Syndrome Caused by Maternal Uniparental Isodisomy. Mov Disord Clin Pract. 2025;12(4):533-536. doi:10.1002/mdc3.14322. [PubMed 39728009]
- [7] Ballinger CA, Connell P, Wu Y, et al. Identification of CHIP, a novel tetratricopeptide repeat-containing protein that interacts with heat shock proteins and negatively regulates chaperone functions. Mol Cell Biol. 1999;19(6):4535-4545. doi:10.1128/MCB.19.6.4535. [PubMed 10330192]
- [8] Connell P, Ballinger CA, Jiang J, et al. The co-chaperone CHIP regulates protein triage decisions mediated by heat-shock proteins. Nat Cell Biol. 2001;3(1):93-96. doi:10.1038/35050618. [PubMed 11146632]
- [9] Jiang J, Ballinger CA, Wu Y, et al. CHIP is a U-box-dependent E3 ubiquitin ligase: identification of Hsc70 as a target for ubiquitylation. J Biol Chem. 2001;276(46):42938-42944. doi:10.1074/jbc.M101968200. [PubMed 11557750]
- [10] Shi Y, Wang J, Li JD, et al. Identification of CHIP as a novel causative gene for autosomal recessive cerebellar ataxia. PLoS One. 2013;8(12):e81884. doi:10.1371/journal.pone.0081884. [PubMed 24312598]
- [11] Kanack AJ, Newsom OJ, Scaglione KM. Most mutations that cause spinocerebellar ataxia autosomal recessive type 16 (SCAR16) destabilize the protein quality-control E3 ligase CHIP. J Biol Chem. 2018;293(8):2735-2743. doi:10.1074/jbc.RA117.000477. [PubMed 29317501]
- [12] Schuster S, Heuten E, Velic A, et al. CHIP mutations affect the heat shock response differently in human fibroblasts and iPSC-derived neurons. Dis Model Mech. 2020;13(10):dmm045096. doi:10.1242/dmm.045096. [PubMed 33097556]






