

目次

SCAR16(脊髄小脳失調症16型/spinocerebellar ataxia, autosomal recessive 16)は、STUB1(エスタブワン)遺伝子の両方のコピーに変化が起こることで発症する、とてもまれな遺伝性の小脳失調症です。歩行のふらつきや手足の協調の障害、ろれつの回りにくさ(構音障害)を中心に、人によっては手足のつっぱり、認知機能の低下、性腺機能の低下などを伴います。この記事では、SCAR16とは何か、なぜ起こるのか、よく似た「SCA48(脊髄小脳失調症48型)」とどう違うのか、そしてどう診断し、いまどんなケアができるのかを、臨床遺伝学の観点から解説します。
Q. SCAR16とはどんな病気ですか?まず結論だけ知りたいです
A. SCAR16(脊髄小脳失調症16型)は、STUB1という遺伝子の両方のコピーに病的な変化があることで起こる、まれな遺伝性の小脳失調症です。STUB1がつくる「CHIP(チップ)」というタンパク質は、傷んだタンパク質を修理するか壊すかを見分ける「品質管理」の役目を担っています。この働きが低下すると、とくに小脳の神経細胞が少しずつ弱っていくと考えられています。歩行のふらつきや構音障害が中心で、つっぱり(痙縮)・認知の変化・性腺機能の低下を伴うこともありますが、いずれも必ず出るわけではありません。現時点で病気そのものを治す薬はまだ確立しておらず、リハビリと症状に応じたケアが中心になります。
- ➤原因 → STUB1遺伝子の「両方のコピー」に起こる病的な変化(常染色体潜性〔劣性〕遺伝)
- ➤中心となる症状 → 進行するふらつき(歩行・体幹・手足の失調)と構音障害。小脳の萎縮が画像でよくみられる
- ➤個人差が大きい → 痙縮・認知の変化・性腺機能低下は「あってもなくても」SCAR16。純粋な小脳失調のこともある
- ➤大切な区別 → 同じSTUB1でも、片方のコピーの変化だけで起こる「優性のSCA48」とは分けて考える
- ➤治療の現状 → 病気そのものを治す確立した治療はまだなく、リハビリと対症的なケアが中心
🧬 SCAR16の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | スカーじゅうろく/脊髄小脳失調症16型。英語名 spinocerebellar ataxia, autosomal recessive 16。「STUB1関連ゴードン・ホームズ症候群」として語られることもある |
| OMIM番号 | SCAR16は#615768。同じ遺伝子による優性の病気SCA48は#618093 |
| 原因遺伝子 | STUB1(16番染色体短腕16p13.3)。つくるタンパク質はCHIP |
| 遺伝形式 | 常染色体潜性(劣性)遺伝。両親から1つずつ病的変異を受け継いで発症するのが基本 |
| 主な症状 | 進行する小脳失調(歩行・体幹・四肢)と構音障害。痙縮・認知変化・不随意運動・性腺機能低下を伴うことがある |
| 頻度 | 非常にまれ。ある失調症コホートでの割合は0.4%(2/512家系)[7]、別の欧州系コホートでは1.8%(3/167例)[3] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. SCAR16(脊髄小脳失調症16型)とは
SCAR16(脊髄小脳失調症16型)は、STUB1遺伝子の両方のコピーに病的な変化があることで起こる、まれな遺伝性の神経の病気です。中心となるのは、ゆっくりと進む小脳失調です。小脳は、体の動きをなめらかに調整する「バランスと協調の司令塔」です。ここがうまく働かなくなると、歩くときにふらつく、まっすぐ立っていられない、手足の細かい動きがぎこちなくなる(測定障害)、ろれつが回りにくくなる(構音障害)といった症状が現れます。SCAR16では、脳のMRI(磁気共鳴画像)で小脳が縮む「小脳萎縮」がよくみられます[7]。
SCAR16は世界的にみても症例報告が限られる超希少疾患です。最初の遺伝学的な報告は2013〜2014年に相次ぎ[1][2]、その後の研究で症状の幅がかなり広いことが分かってきました。発症する年齢は、少なくとも幼児期から40歳代後半以降まで報告されており[3]、同じSTUB1の病気でも人によって現れ方が大きく異なります。「若い人の病気」と決めつけると、成人になってから発症する例を見逃しかねません。
💡 用語解説:小脳失調(しょうのうしっちょう)
小脳は、運動のタイミングや力加減を微調整する脳の部分です。ここが障害されると、動き自体はできても「なめらかさ・正確さ」が失われます。これが「失調(ataxia/アタキシア)」で、歩行のふらつき、手のふるえ・狙いのずれ、話しにくさなどとして現れます。SCAR16の中心症状はこの小脳失調です。
重要なのは、「STUB1に変化がある」ことと「SCAR16である」ことは同じではないという点です。同じSTUB1遺伝子は、片方のコピーの変化だけで起こる別の病気「SCA48(脊髄小脳失調症48型)」も引き起こします。そのため、SCAR16と診断するには、原則として「2つの病的な変化が、父由来・母由来それぞれのコピーに分かれて存在する」ことを確認する必要があります。この区別については、あとの章でくわしく説明します。
2. 原因遺伝子STUB1と「CHIP」というタンパク質
SCAR16の原因は、STUB1(STIP1 homology and U-box containing protein 1)という遺伝子です。この遺伝子がつくるタンパク質をCHIP(チップ/C-terminus of HSC70-interacting protein)といいます。CHIPは、細胞の中で「傷んだタンパク質をどう始末するか」を決める、品質管理の担当者です[4]。
私たちの細胞では、タンパク質がうまく折りたためなかったり傷ついたりすることが日常的に起こります。そのとき、まず分子シャペロン(たとえばHSP70/HSC70)という「介添え役」が、その傷んだタンパク質を見つけて抱えます。CHIPはこのシャペロンと結びつき、「修理して使い続けるか、それとも分解に回すか」を振り分ける分岐点に立っています。分解が必要と判断されると、CHIPはユビキチンという「処分の目印」を付ける酵素(E3ユビキチンリガーゼ)として働き、目印の付いたタンパク質をプロテアソームという「分解装置」へ送り込みます[4]。
💡 用語解説:ユビキチン・プロテアソーム系
ユビキチン・プロテアソーム系とは、不要になったタンパク質に「ユビキチン」という小さな目印を付け、「プロテアソーム」というシュレッダーで分解する、細胞のゴミ処理システムです。CHIPは、このシステムと分子シャペロン(介添え役)をつなぐ「橋渡し役」として、両方の仕組みを協調させています。
CHIPは大きく3つの部分からできています。シャペロンと結合するTPRドメイン(N末端側)、タンパク質どうしが二量体をつくる中央部分、そしてユビキチンを付ける酵素活性の中心であるU-boxドメイン(C末端側)です。SCAR16で見つかる変化は、この3つのどこに起こるかによって、シャペロンとの結合低下・タンパク質の不安定化・酵素活性の低下など、異なる形の不具合を生みます。つまりSCAR16は、単純に「酵素活性がゼロになる病気」というより、CHIPの量や質が全体として下がることで、タンパク質の品質管理が追いつかなくなる病気と理解するのが、現在の集積データに合っています[20]。
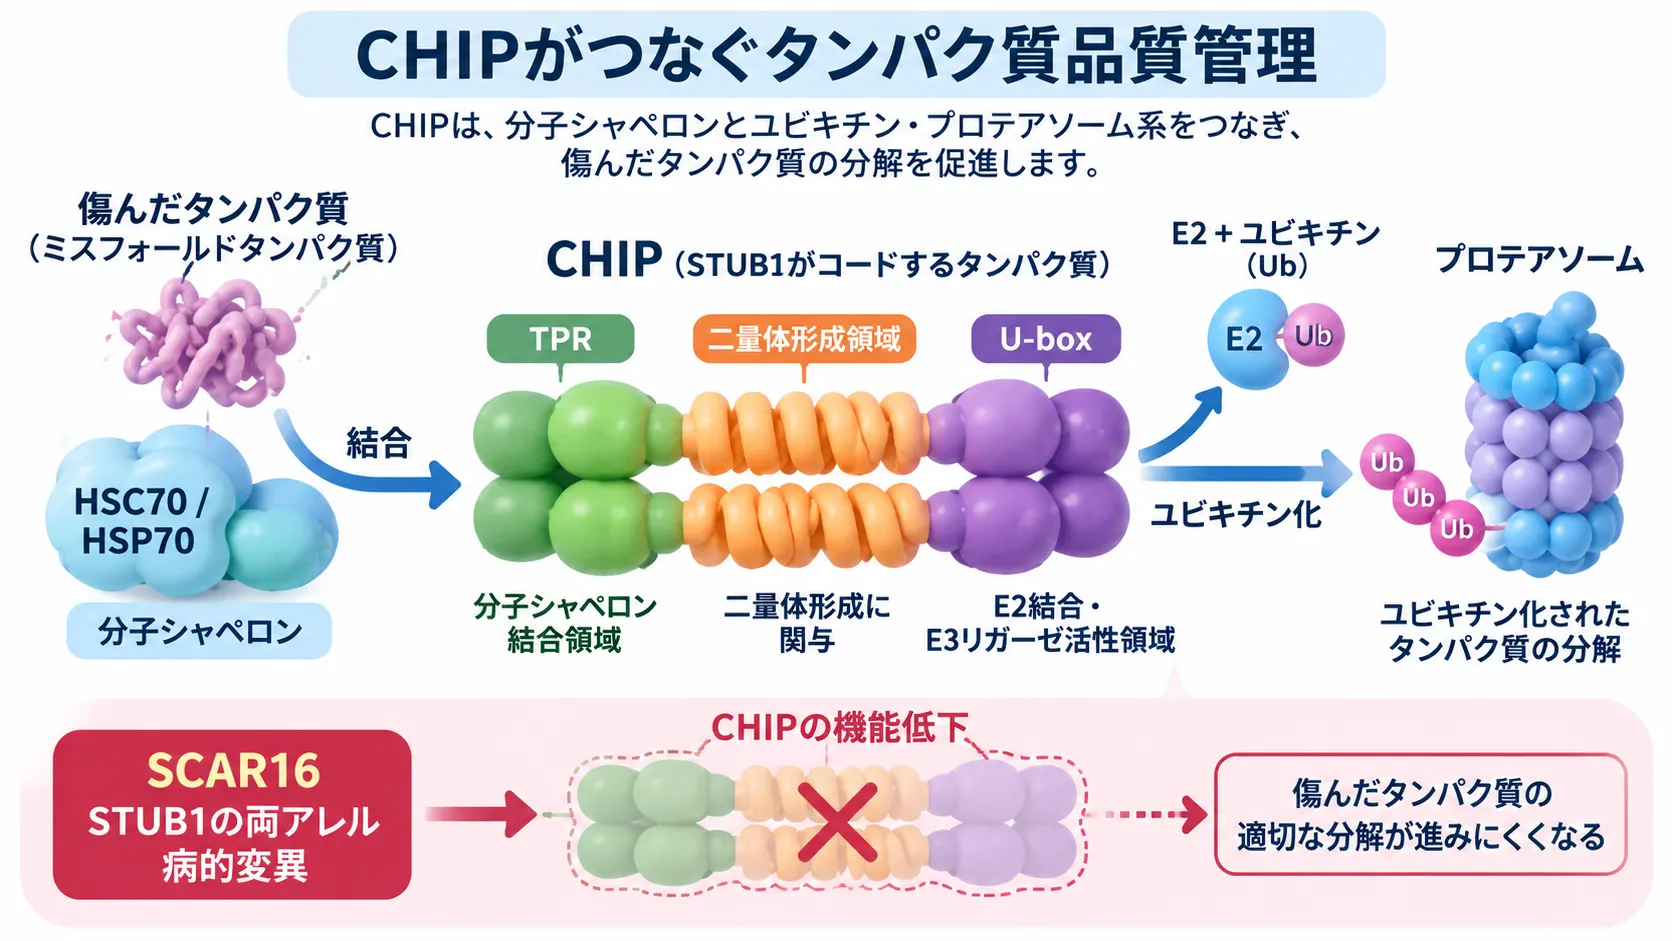
STUB1がコードするCHIPは、TPR領域でHSC70・HSP70などの分子シャペロンと結合し、U-box領域を介したE3ユビキチンリガーゼ機能によって、傷んだタンパク質のユビキチン化とプロテアソームによる分解を促します。SCAR16ではSTUB1の両アレル性病的変異によってCHIPの量や機能が低下し、タンパク質の適切な品質管理が障害されます。
SCAR16で報告されてきた変化には、さまざまなタイプがあります。U-boxにあるp.Thr246Met(T246M)は、実験でユビキチンを付ける酵素活性を失わせることが示されました[4]。TPRにあるp.Asn65Ser(N65S)は、CHIP自身の目印付けは比較的保たれる一方で、シャペロンHSC70への目印付けが低下し、患者さんの細胞ではCHIPの量そのものも大きく減っていました[5]。2026年には、TPRの途中で読み取りを止めてしまうp.Gln118*(ナンセンス変異)が複合ヘテロ接合で報告され、短くなったCHIPができてHSC70への目印付けが著しく下がることが実験で確かめられました[6]。
💡 用語解説:ミスセンス変異とナンセンス変異
ミスセンス変異は、設計図の1文字が変わって、タンパク質を作る「部品(アミノ酸)」が別のものに入れ替わる変化です。ナンセンス変異は、途中に「ここで終わり」という停止の合図ができてしまい、タンパク質が途中で切れてしまう変化です。SCAR16ではどちらのタイプも報告されています。
3. 分子のしくみ ─ なぜ神経が弱るのか
SCAR16を理解する鍵は、CHIPが「傷んだタンパク質を修理へ回すか、分解へ回すか」を振り分ける分岐点にいる、という点です。この振り分けがうまくいかなくなると、折りたたみに失敗したタンパク質や傷んだタンパク質が細胞にたまり、神経細胞が慢性的なストレスにさらされます。全体の流れを図で見てみましょう。
CHIPの働き方は、変化が起こる場所によって障害のされ方が異なります。大きく分けると、シャペロンと結ぶTPRの障害(介添え役との連携が弱る)、U-boxの障害(ユビキチンを付ける酵素活性が下がる)、そしてCHIPそのものが不安定になって二量体や立体構造が崩れる、という3つの経路があります。ただし実際には、どれか1つだけがきれいに壊れるのではなく、構造の変化がタンパク質全体の安定性と機能に波及することが多いと分かってきました[20]。実際に、多くのSCAR16変異型CHIPは、試験管内でタンパク質として不安定になることが示されています[21]。
一方で、まだ分かっていないことも多く残されています。CHIPは体のあちこちの細胞で働く「汎用的な品質管理役」なのに、なぜとくに小脳が弱りやすいのか、なぜ一部の患者さんだけに性腺機能の低下が起こるのかは、はっきりしていません。小脳の中心にある大きな神経細胞であるプルキンエ細胞が、なぜ他の細胞より影響を受けやすいのか——この「細胞ごとの弱さの違い」は、今後の治療標的を考えるうえでも大きな空白として残っています。
🩺 院長コラム【「同じ遺伝子」でも一括りにできない】
SCAR16は、STUB1という1つの遺伝子で説明される病気です。けれども、同じ遺伝子でも、変化が起こる場所やタイプによって、タンパク質の壊れ方も、体に出る影響も違ってきます。「この遺伝子に変化があるから、必ずこの症状になる」と単純に言い切れないのが、遺伝性疾患の難しさであり、同時に一人ひとりを丁寧に診る意味でもあります。
遺伝医学では、同じ遺伝子でも変異の性質によって表現型や臨床的な意味が異なることがあります。検査で変化が見つかっても、その意味を読み解くには、変化の種類・家族での伝わり方・ほかの所見を合わせて考える必要があります。
4. SCAR16の症状 ─ 中心は小脳失調、そのほかは人による
SCAR16の中心となる症状は、進行する小脳の症候群です。典型的には、歩行のふらつき、立位や体幹のバランスの悪さ、手足の測定障害(狙った所に手が届きにくい)、構音障害が現れ、脳MRIでは小脳萎縮が主な所見となります。台湾の研究で報告された3人の患者さんも、全員が小脳失調を示し、MRIで著しい小脳萎縮を認めました[7]。
中心症状以外は、人によって出たり出なかったりで、幅がとても大きいのが特徴です。おもな随伴症状を整理します。
🧾 SCAR16でみられうる症状(すべてが必ず出るわけではありません)
性腺機能の低下と小脳失調が組み合わさったものは、歴史的にゴードン・ホームズ症候群と呼ばれてきました。STUB1のp.Thr246Met家系が失調+性腺機能低下を示したことから、STUB1はこの症候群の原因の一つとして位置づけられました[4]。しかし、性腺機能の低下がない患者さんも数多く報告されています[5]。つまり「SCAR16=ゴードン・ホームズ症候群」ではなく、ゴードン・ホームズ型はSTUB1の病気のスペクトラム(幅)の一部分と理解するのが適切です。
不随意運動を伴う例も報告されています。Kawaraiらは、舞踏アテトーゼ・ジストニア・ミオクローヌスを伴う3人のきょうだいのSCAR16を報告しました[9]。こうした例は、一見すると基底核(大脳の奥にある運動調整の中枢)の病気のようにも見えるため、注意が必要です。進行の速さや予後については、症例数が少なく、SCAR16に特化した信頼できるデータはまだ十分ではありません。小規模な家系報告をそのまま一般化して「何歳で歩けなくなる」「寿命は○○」と予測できる段階にはない、というのが正直なところです。
5. SCA48との違い ─ 同じ遺伝子、違う伝わり方
SCAR16を理解するうえで、いちばん大切な区別がSCA48(脊髄小脳失調症48型)との違いです。SCAR16とSCA48は、どちらも同じSTUB1遺伝子が原因ですが、遺伝の伝わり方がまったく違います。
🔀 SCAR16とSCA48の違い
| 項目 | SCAR16 | SCA48 |
|---|---|---|
| 遺伝形式 | 常染色体潜性(劣性) 両方のコピーに変化が必要 |
常染色体顕性(優性) 片方のコピーの変化で発症しうる |
| OMIM | #615768 | #618093 |
| よくある特徴 | 比較的若年発症が多いが幅広い。純粋な小脳失調のことも | 認知・精神症状(小脳性認知情動症候群)を伴う失調が知られる |
| 見つかる変化の数 | 原則として2つ(trans=父母それぞれ由来) | 片方のコピーの変化のみのことがある |
SCA48で見つかる「優性の変化」と、SCAR16で見つかる「潜性の変化」は、試験管内での機能低下の程度だけでは必ずしも明確に区別できず、優性型と潜性型の違いを生む分子機序は現在も研究が続いているテーマです。
この区別は、診断の実務に直結します。遺伝子検査でSTUB1に「片方のコピーの変化」だけが見つかった場合は、SCAR16と早急に確定せず、優性のSCA48の可能性や、後述する2つ目の変化の見逃しを検討する必要があります。
6. SCAR16の診断 ─ 表現型と遺伝子を組み合わせて
SCAR16の診断は、症状だけで確定するのではなく、原因を一つひとつ絞り込む「進行性失調の原因検索」と、分子遺伝学的な確認を組み合わせて行います。診断の流れの一例を示します。
まず脳MRIで小脳・脳幹・脳梁・大脳などを評価します。SCAR16では小脳萎縮が多いものの、その所見はSCAR16に特異的なものではありません。急に進む場合や、左右差、炎症・腫瘍を疑う造影所見などがあれば、遺伝性疾患だけに絞らず、後天性の失調(自己免疫・感染・薬剤や毒物・栄養障害など)も改めて検討します。これはSCAR16に限らず、進行性失調を診るときの一般的な考え方です。
血液検査では、遺伝性と決めつける前に「治療できる失調」を見落とさないことが大切です。年齢や経過に応じて、甲状腺機能、ビタミンB12・葉酸、ビタミンE、銅・セルロプラスミン、セリアック関連の検査などを考慮します。性成熟の遅れ・無月経・不妊などがあれば、LH・FSH・性ホルモンなどで、中枢性か原発性かの性腺機能の評価を行い、必要に応じて内分泌の専門医が判断します。
遺伝学的検査では、「リピート伸長」と「配列の変化」の両方を意識する必要があります。2026年に報告された症例でも、まずSCA1・2・3・6・7などのリピート検査を行い、その後に全エクソーム検査(WES)でSTUB1の複合ヘテロ接合を発見し、家系解析(両親の検査)で「2つの変化が父母それぞれのコピーに分かれて存在する(trans配置)」ことを確認しています[6]。標準的なWESでは反復配列の伸長を十分に検出できないことがあるため、発症年齢・家族歴・祖先集団に応じて、リピート伸長解析や運動失調症の遺伝子パネル検査を並行して検討するのが合理的です。
💡 片方の変化しか見つからないとき
2つの候補が見つかったときは、それが本当に父母それぞれのコピーに分かれているか(trans配置)の確認が重要です。もし片方のコピーに2つとも乗っていれば、潜性の病気の説明にはなりません。片方の変化しか見つからない場合は、見逃されやすい大きな欠失・重複、検出の届きにくい領域、深い位置のスプライス変化などを念頭に、追加の検査(CNV解析・全ゲノム解析・RNA解析など)や、優性SCA48の可能性を検討します。
7. 鑑別すべき似た病気
SCAR16は、症状の組み合わせによって鑑別すべき病気が変わります。とくに「失調+性腺機能低下」では、STUB1だけでなくRNF216遺伝子によるゴードン・ホームズ症候群[22]や、PNPLA6遺伝子によるブーシェ・ノイハウザー/ゴードン・ホームズのスペクトラムを重視します。網脈絡膜の変性を伴えばPNPLA6が、というように、随伴する所見が候補を絞る手がかりになります。
「失調+つっぱり(痙性失調)」が前景に立つ場合は、SACS(ARSACS)やSPG7などの痙性対麻痺関連の遺伝子を、感覚性の障害が強ければフリードライヒ運動失調症(FXN)などを考えます。成人で家族歴がはっきりしない場合でも、「家族歴がないこと」は潜性遺伝の病気を否定する理由にはなりません。そして最も直接的な遺伝学的鑑別が、先に述べたSCA48です。認知・精神症状を伴う失調は、とくにSCA48と重なります。STUB1とTBP中間長リピートの併存については、当初は二遺伝子性(ダイジェニック)が提唱されましたが、その後の研究では、SCA48は主としてSTUB1の単一遺伝子疾患であり、TBP中間長リピートは一部の症例で表現型を修飾する因子と考えるのが適切です[23][24]。片方のSTUB1変化の解釈には、家族での分離解析や必要に応じたTBPリピート解析が役立ちます。
8. 治療とケアの現状
2026年9月時点で、SCAR16そのものに有効性が証明された「病気を治す治療(疾患修飾療法)」は確認されていません。遺伝子治療やアンチセンス療法についても、確立したものはありません。したがって現在のケアは、遺伝性の小脳失調・痙縮・不随意運動・嚥下障害・性腺機能低下に対する標準的な支持療法を、その人の症状に合わせて組み合わせる、という位置づけになります。以下の内容は「SCAR16で無作為化試験により証明された治療」ではなく、症状ごとの一般的なケアからの応用である点にご注意ください。
運動機能に対しては、理学療法によるバランス・歩行の訓練、筋力と持久力の維持、転倒予防、必要に応じた杖・歩行器・車椅子、作業療法による日常生活動作の工夫が基本です。失調の重症度を数値化するSARA(失調評価尺度)は、治療効果の証明ではありませんが、経過を客観的に追うのに役立ち、2026年の症例でも用いられています[6]。構音・嚥下(えんげ)については、言語聴覚療法や嚥下評価、誤嚥のリスクに応じた食事形態の調整を行います。痙縮・ジストニア・ミオクローヌスなどには、それぞれの症状に応じた薬物療法を専門医の評価のもとで検討しますが、SCAR16に特化した有効性のデータはなく、一般的な対症療法からの応用にとどまります。
低ゴナドトロピン性性腺機能低下症が確認された場合は、神経の病気だからと放置せず、内分泌治療の対象になります。性別・年齢・骨量・妊孕性(にんようせい)の希望に応じて、ホルモン補充や妊孕性に向けた治療を、内分泌・生殖医療の専門家が検討します。創薬の観点では、CHIPを安定させる・残った機能を高める・シャペロンとの接点を調整するといった前臨床研究が進んでおり、CHIPは「まったく手が出せない標的」ではありません。ただし、機能が低下したSCAR16で十分なCHIPの働きを安全に回復できるか、神経へどう届けるかは、まだ研究段階の課題です。
9. 遺伝のしくみと再発率、遺伝カウンセリング
SCAR16は常染色体潜性(劣性)遺伝の病気です。両親がそれぞれ同じ遺伝子の病的な変化を1つずつ持つ「保因者」である場合、理論上の再発率は、各妊娠で発症25%・保因者50%・変化を受け継がない25%となります。両親が持つ2つの変化が違うタイプであれば、お子さんはそれぞれ1つずつ受け継いで複合ヘテロ接合となることがあります。
💡 用語解説:例外的な伝わり方(片親性ダイソミー)
まれに、通常とは違う伝わり方でSCAR16が起こることがあります。2025年には、片親性ダイソミー(UPD)という現象で、母親由来の同じ変化が両方のコピーに揃ってしまい、ゴードン・ホームズ型のSCAR16を呈した例が報告されました[12]。「ホモ接合の変化があるのに、片方の親が保因者でない」ような場合には、検体の取り違えや新生突然変異だけでなく、こうしたUPDも検討する余地があります。実際の再発率は、分子的なしくみと両親の検査結果に基づいて個別に見積もる必要があります。
遺伝カウンセリングでは、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点を一緒に整理します。当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査を受けるかどうかを含め、決めるのはご本人であり、遺伝カウンセリングでは中立の立場で判断材料を整理します。なお、SCAR16は小児期にも発症しうる疾患ですが、当院の院長は成人を診療する臨床遺伝専門医であり、臨床遺伝専門医の視点から情報提供と遺伝カウンセリングを行う立場である点を申し添えます。
10. よくある誤解
誤解①「STUB1に変化があれば必ずSCAR16」
同じSTUB1でも、片方のコピーの変化だけで起こる優性のSCA48があります。SCAR16の診断には、原則として2つの変化が父母それぞれのコピーに分かれて存在することの確認が必要です。
誤解②「性腺機能の低下がなければSTUB1ではない」
性腺機能の低下(ゴードン・ホームズ型)はSTUB1の病気の一部分にすぎません。性腺機能の低下がない患者さんも多く報告されており、これだけでSCAR16は否定できません。
誤解③「認知の変化がないから違う」
認知の変化は、あってもなくてもSCAR16です。純粋な小脳失調のみの患者さんも報告されており、「認知の変化がない=STUB1ではない」とは言えません。
誤解④「家族歴がないから遺伝性ではない」
SCAR16は潜性遺伝で、両親が保因者でも発症しないため、家族歴がはっきりしないことは珍しくありません。家族歴がないことは、遺伝性の病気を否定する理由にはなりません。
まとめ ─ 正確な分子診断が出発点
SCAR16(脊髄小脳失調症16型)は、STUB1遺伝子の両方のコピーの変化によって、CHIPというタンパク質の品質管理の働きが低下し、とくに小脳を中心に神経が少しずつ弱っていく、まれな遺伝性の病気です。「STUB1=タンパク質の品質管理の病気」という分子の枠組みはかなり固まってきました[20]。一方で、一人ひとりの変化から経過を予測する力、自然経過のデータ、バイオマーカー、そして病気そのものを治す治療は、まだ初期段階にあります。
現時点で最も実践的なのは、正確な分子診断(2つの変化がtransにあることの確認)と、SCA48やTBP–STUB1のスペクトラムとの区別、治療できる失調の除外、そして神経・内分泌・リハビリを組み合わせた個別のケアです。気になる症状や検査結果の意味について確認が必要な場合は、臨床遺伝専門医にご相談ください。
よくある質問(FAQ)
Q1. SCAR16(脊髄小脳失調症16型)とはどんな病気ですか?
SCAR16は、STUB1という遺伝子の両方のコピーに病的な変化があることで起こる、まれな遺伝性の小脳失調症です。歩行のふらつきや手足の協調の障害、ろれつの回りにくさ(構音障害)が中心で、人によっては手足のつっぱり、認知の変化、性腺機能の低下を伴います。STUB1がつくるCHIPというタンパク質が、傷んだタンパク質の品質管理を担っており、その働きの低下が病気の背景にあると考えられています。
Q2. SCAR16はどのように遺伝しますか?
常染色体潜性(劣性)遺伝です。両親がそれぞれ同じ遺伝子の変化を1つずつ持つ保因者である場合、各妊娠で発症するお子さんが生まれる確率は理論上25%です。まれに、片親性ダイソミー(UPD)という例外的なしくみで起こることもあるため、実際の再発率は両親の検査結果に基づいて個別に判断します。
Q3. SCA48とは何が違うのですか?
SCAR16とSCA48は、どちらも同じSTUB1遺伝子が原因ですが、遺伝の伝わり方が違います。SCAR16は両方のコピーの変化が必要な「潜性(劣性)」、SCA48は片方のコピーの変化で発症しうる「顕性(優性)」です。STUB1に片方のコピーの変化だけが見つかった場合は、SCAR16と確定せず、SCA48の可能性も検討します。
Q4. SCAR16に治療法はありますか?
2026年9月時点で、SCAR16そのものを治す確立した治療(疾患修飾療法・遺伝子治療など)は確認されていません。現在は、リハビリテーション、転倒予防、痙縮や不随意運動・嚥下障害への対症療法、性腺機能低下がある場合の内分泌治療、そして遺伝カウンセリングが中心となります。治療の判断は必ず主治医とご相談ください。
Q5. 性腺機能の低下や認知の変化がなくてもSCAR16のことはありますか?
あります。性腺機能の低下も認知の変化も、SCAR16では「あってもなくても」よい症状で、純粋な小脳失調のみの患者さんも報告されています。これらの症状がないことを理由に、STUB1の病気を除外することはできません。診断には遺伝子検査による確認が重要です。
🏥 遺伝性の失調症・遺伝子検査のご相談
原因のわからない失調や、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Identification of CHIP as a Novel Causative Gene for Autosomal Recessive Cerebellar Ataxia. PLoS One. 2013. [PubMed 24312598]
- [2] Ataxia and hypogonadism caused by the loss of ubiquitin ligase activity of the U box protein CHIP. Hum Mol Genet. 2014. [PubMed 24113144]
- [3] Phenotype and frequency of STUB1 mutations: next-generation screenings in Caucasian ataxia and spastic paraplegia cohorts. Orphanet J Rare Dis. 2014. [PubMed 24742043]
- [4] Ataxia and hypogonadism caused by the loss of ubiquitin ligase activity of the U box protein CHIP. Hum Mol Genet. 2014. [Hum Mol Genet 23:1013]
- [5] STUB1 mutations in autosomal recessive ataxias – evidence for mutation-specific clinical heterogeneity. Orphanet J Rare Dis. 2014. [PubMed 25258038]
- [6] A novel STUB1 p.(Gln118*) nonsense variant in compound heterozygosity causes autosomal recessive spinocerebellar ataxia type 16 in a Chinese patient. BMC Neurol. 2026. [BMC Neurology]
- [7] Clinical and Genetic Characterization of Autosomal Recessive Spinocerebellar Ataxia Type 16 (SCAR16) in Taiwan. Cerebellum. 2020. [PubMed 32367277]
- [9] Choreoathetosis, Dystonia, and Myoclonus in 3 Siblings With Autosomal Recessive Spinocerebellar Ataxia Type 16. JAMA Neurol. 2016. [JAMA Neurology 73:888]
- [12] STUB1-Associated Autosomal-Recessive Spinocerebellar Ataxia Type 16 (SCAR16) Presenting with Gordon–Holmes Syndrome Caused by Maternal Uniparental Isodisomy. Mov Disord Clin Pract. 2025. [Mov Disord Clin Pract 12:533]
- [20] Changes in protein function underlie the disease spectrum in patients with CHIP mutations. J Biol Chem. 2019. [PMC6916485]
- [21] In vitro characterization of six STUB1 variants in spinocerebellar ataxia 16 reveals altered structural properties for the encoded CHIP proteins. Biosci Rep. 2017. [PubMed 28396517]
- [22] GORDON HOLMES SYNDROME; GDHS(RNF216/OTUD4 によるユビキチン化異常を含む解説). OMIM. [OMIM #212840]
- [23] Barbier M, Davoine CS, et al. Intermediate repeat expansions of TBP and STUB1: Genetic modifier or pure digenic inheritance in spinocerebellar ataxias? Genet Med. 2023;25(2):100327. doi:10.1016/j.gim.2022.10.009. PMID:36422518.
- [24] Prooije T, et al. A New Case Series Suggests That SCA48 (ATX/STUB1) Is Primarily a Monogenic Disorder. Mov Disord. 2024. PMID:38973070.






