

目次
- 1 1. PNPLA6遺伝子とは ─ 「働かない酵素」ではなく「膜の番人」
- 2 2. 遺伝子とタンパク質の形 ─ 5つの部品でできている
- 3 3. 酵素としての働き ─ 有害な脂質を無害に変える
- 4 4. 細胞の中での役割 ─ 小胞体とミトコンドリアをつなぐ
- 5 5. 神経・網膜・下垂体 ─ なぜこの3つが特に弱いのか
- 6 6. 有機リン中毒との縁 ─ 毒物が壊す標的としてのNTE
- 7 7. PNPLA6関連疾患 ─ 5つの病名は一続きのスペクトラム
- 8 8. 残存活性と重症度 ─ 「どれだけ働けるか」が運命を分ける
- 9 9. 検査と遺伝カウンセリング ─ 診断と家族への意味
- 10 10. 治療研究の最前線 ─ 動物モデルが示す手がかり
- 11 まとめ ─ 「膜の番人」がつなぐ多彩な病気
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
PNPLA6遺伝子(ピーエヌピーエルエーシックス)は、細胞の膜をつくる脂質のバランスを整える酵素「神経障害標的エステラーゼ(Neuropathy Target Esterase:NTE)」の設計図です。もともとは殺虫剤や神経ガスといった有機リン化合物の中毒でまひが起きる仕組みの研究から見つかった酵素でしたが、いまではこの遺伝子の生まれつきの変化(バリアント)が、歩きにくさ・視力の低下・ホルモンの不足など、多彩な症状を引き起こす一連の病気の原因になることがわかっています。この記事では、PNPLA6遺伝子とNTEの働き、そして「PNPLA6関連疾患」と呼ばれる病気のグループについて、PNPLA6遺伝子とNTEの働き、そして「PNPLA6関連疾患」と呼ばれる病気のグループについて、現在の医学的知見に基づいて解説します。
Q. PNPLA6遺伝子とは、ひとことで言うと何ですか?
A. 細胞膜の主成分であるリン脂質を分解・調整する酵素「神経障害標的エステラーゼ(NTE)」をつくる遺伝子です。この酵素がうまく働かないと、神経・網膜・下垂体など「膜の入れ替えが激しい組織」が特にダメージを受け、常染色体潜性遺伝(劣性遺伝)の形で病気が起こります[1]。
1. PNPLA6遺伝子とは ─ 「働かない酵素」ではなく「膜の番人」
PNPLA6遺伝子は、神経障害標的エステラーゼ(NTE)という酵素の設計図です。NTEは、細胞をつつむ膜の材料である「リン脂質」を切り分けて、その量やバランスを一定に保つ働きをしています[1]。膜は一度つくって終わりではなく、たえず古いものを壊して新しいものに入れ替えられています。NTEは、その入れ替えのなかで有害になりかけた脂質をすばやく無害な形へ変える、いわば「膜の番人」のような存在です。
この酵素の名前には、少し変わった歴史があります。1930年代のアメリカで、お酒に混ぜられた工業用の薬品(トリオルトクレジルリン酸などの有機リン化合物)が原因で、手足がまひする「ジェイク・レッグ」と呼ばれる被害が広がり、何千人もの人が足や手の先の筋肉のまひに苦しみました。その後1970年代の研究で、農薬や神経ガス、工業用の可塑剤に含まれる有機リン化合物が、脳や脊髄にある特定のセリン加水分解酵素を元に戻せない形で壊すことがまひの原因だとわかり、その酵素が「神経障害標的エステラーゼ(NTE)」と名づけられたのです[4]。長いあいだ、NTEは環境毒物学の分野で「毒物が壊す相手」としてだけ知られていました。
流れが大きく変わったのは2008年です。ヒトのPNPLA6遺伝子の生まれつきの変化が、遺伝性痙性対麻痺(けいせいついまひ)の一型である「痙性対麻痺39型(SPG39)」を引き起こすことが報告されました[1]。もともとは、早期発症の痙性対麻痺・運動神経の障害・末端の筋萎縮を特徴とする神経の病気として記載されたものです。さらに次世代シーケンサーという高速な遺伝子解析技術が普及すると、50年以上前から別々に報告されてきたゴードンホームズ症候群・バウチャーノイホイザー症候群・オリバーマクファーレン症候群・ローレンスムーン症候群といった珍しい神経・内分泌の病気が、じつは同じPNPLA6遺伝子の変化による一続きの病気(PNPLA6関連疾患)だったことが明らかになっていきます[1]。ばらばらに見えていた病気が、一本の遺伝子で結び直された好例です。
2. 遺伝子とタンパク質の形 ─ 5つの部品でできている
ヒトのPNPLA6遺伝子は、19番染色体の短い腕(19p13.2)にあります[1]。この遺伝子からつくられるNTEというタンパク質は、1,375個のアミノ酸がつながった大きな分子で、いくつかの読み分け(選択的スプライシングによるアイソフォーム)が存在します[2]。NTEは進化のなかで強く保たれてきた酵素で、ショウジョウバエ(キイロショウジョウバエ)では「Swiss-Cheese(スイスチーズ、SWS)」という名前で知られ、マウスやゼブラフィッシュなど多くの生き物にもよく似た仲間(オルソログ)があります[4]。
💡 用語解説:パタチンファミリーとパラログ
PNPLA6は、植物のイモに含まれるタンパク質「パタチン」に似た構造をもつ「PNPLAファミリー」の一員です。仲間の多くが中性脂肪を分解するのに対し、PNPLA6はおもにリン脂質を扱う点が特徴です。もっとも近い親戚(パラログ)はPNPLA7で、配列がよく似ており、体の中で一部たがいに補い合っていると考えられています[4]。
NTEというタンパク質は、役割の異なる5つの部品(ドメイン)が組み合わさってできています[2]。全体像を図で見てみましょう。それぞれが「どこに置くか」「いつ働かせるか」「実際に反応する」という別々の仕事を担っています。
先頭にある膜貫通ドメインは、タンパク質全体を小胞体(しょうほうたい)という細胞内の工場の膜につなぎとめる錨(いかり)の役目をします。NTEは、分子の先端を小胞体の内側へ、そして制御部と触媒部を含む大部分を細胞質側へ向けて配置されます。この向きのおかげで、NTEは細胞質にある脂質の材料に手を伸ばしたり、ほかのシグナル分子と協力したりできるのです[2]。
続く3つのCNBドメインは、プロテインキナーゼAという別の酵素の制御部とよく似た構造をもち、環状ヌクレオチド(cAMPやcGMP)という小さな分子が結合すると予測される部分です。酵素の働きのオン・オフを間接的に調整すると考えられており、ショウジョウバエのSWSでは、この領域が酵素活性の制御に欠かせないことが実験で確かめられています[2]。病気の原因となる変化の一部も、このCNBドメインに見つかります。そして分子の後ろのほうにあるNESTドメイン(パタチン様触媒ドメイン)が、酵素の心臓部です。ここにはリパーゼ(脂質を切る酵素)に特有の目印(モチーフ)があり、反応の中心となるアミノ酸のペア(触媒ダイアド)が存在します。リン脂質も、そして有機リン化合物も、ここに結合します[2]。あとで説明するように、このNESTドメインに変化が起きるかどうかが、病気の重さを大きく左右します。
3. 酵素としての働き ─ 有害な脂質を無害に変える
NTEは、細胞の中で強力な「ホスホリパーゼB」として働きます[4]。少しむずかしい言葉ですが、要するに「リン脂質から脂肪酸の鎖を2本とも切り離す酵素」という意味です。おもな相手は、細胞膜でいちばん多いリン脂質であるホスファチジルコリン(PC)と、その中間産物であるリゾホスファチジルコリン(LPC)です[1]。
💡 なぜこの反応が大切なのか
中間産物のLPCは、洗剤のように膜を溶かしてしまう作用をもつ、いわば「あぶない脂質」です。細胞の中にたまりすぎると膜を壊し、細胞を傷つけます。NTEは、このLPCをすばやく無害なグリセロホスホコリン(GPC)に変えることで、細胞を守っています。まさに「膜の番人」です[3]。
この反応は、二つの段階を踏んで進みます。まずNTEは、ホスファチジルコリン(PC)から脂肪酸の鎖を1本切り離してLPCをつくります。次に、そのLPC(またはもともと細胞内にあるLPC)からもう1本の鎖を切り離し、最終産物としてグリセロホスホコリン(GPC)と遊離した脂肪酸を生み出します[1]。膜を安全に保つうえで、この一連の切り分けが滞りなく回ることが大切です。
この反応にはもう一つ大事な意味があります。最終的にできるGPCは、細胞の中でコリンという栄養素の重要な供給源になります[3]。コリンは、神経では情報を伝える物質(アセチルコリン)の材料になり、体のあらゆる細胞では、ケネディ経路と呼ばれる代謝の道すじを通って新しい膜(ホスファチジルコリン)をつくり直すための原料としてリサイクルされます。つまりNTEは、膜を壊す作業をしながら、同時に膜をつくり直すための材料も回収している、という一石二鳥の働きをしているのです。このコリンのリサイクルは、あとで説明する網膜の病気を理解する鍵になります。
近年は、NTE(およびパラログのPNPLA7)が、別のリン脂質であるホスファチジルエタノールアミン(PE)の代謝にも関わることが報告されています。高脂肪食・ストレプトゾトシンを用いた糖尿病モデルマウスでは、腎臓でPNPLA6発現が増加し、ホスファチジルエタノールアミン(PE)・リゾホスファチジルエタノールアミン(LPE)代謝の変化や腎機能障害・炎症指標との関連が報告されています[5]。PNPLA6は、まれな神経疾患だけでなく、糖尿病に伴う脂質代謝異常との関連についても研究されています。
4. 細胞の中での役割 ─ 小胞体とミトコンドリアをつなぐ
NTEは、細胞内の工場である小胞体(ER)の膜にくっついて働いています[2]。NTEがうまく働かないと、小胞体の膜をつくるリン脂質のバランスが崩れ、膜の性質が変わってしまいます。これが引き金になって小胞体ストレスという状態が起こります。
細胞は小胞体ストレスを感じ取ると、UPR(折り畳み異常タンパク質応答)という防御の仕組みを働かせます。ショウジョウバエのNTE(SWS)を欠いたモデルでは、このUPRの活性化を示すサイン(GRP78というシャペロンの増加など)が確認されています[6]。はじめのうちUPRは細胞を守る方向に働きますが、脂質の異常が続いてストレスが慢性化すると、やがて炎症やアポトーシス(細胞の自死)を招く方向へと転じてしまいます[6]。
💡 用語解説:小胞体とミトコンドリアの接触部
小胞体は単独で働いているのではなく、細胞のエネルギー工場であるミトコンドリアと物理的に接触する場所(接触部)をもっています。ここはカルシウムのやり取りや脂質の受け渡しを行う大切な連絡橋です。NTEの不調でこの連絡がうまくいかなくなると、ミトコンドリアの機能も落ち、活性酸素という有害な物質がたまりやすくなります[6]。
実際にショウジョウバエのグリア細胞でSWSを減らすと、ミトコンドリアの形の異常、活性酸素の蓄積、異常な脂質のかたまりが観察されました[7]。さらに、小胞体のカルシウムポンプ(SERCA)を人工的に増やすと、運動の障害や神経の変性がやわらいだことも報告されています[6]。NTEが、脂質の管理だけでなく、細胞内のオルガネラどうしの連携にも欠かせない存在であることを示す結果です。
5. 神経・網膜・下垂体 ─ なぜこの3つが特に弱いのか
NTEは全身のさまざまな細胞にありますが、うまく働かなくなったときに特に大きな影響を受けるのが、神経・網膜・下垂体の3つです[1]。これらはいずれも、膜の入れ替えや分泌の活動がとても盛んで、リン脂質の管理に強く依存しているために、NTEの不調に弱いのです。
① 神経 ─ 長い軸索を保つ番人とグリア細胞
NTEは、発生のごく早い時期から神経系で働いています。マウスでは胎生期の脊髄神経節から発現が見られ、生まれたあとも大脳皮質・視床・視床下部・橋・延髄などの大きな神経細胞で強く保たれます[4]。神経の細胞は、細胞本体から非常に長く伸びる「軸索(じくさく)」をもっています。この長い軸索の膜を保つには、細胞本体でつくった脂質を遠くまで絶えず運んで入れ替える必要があり、NTEはその安定維持に欠かせません[1]。NTEが働かないとこの膜の輸送システムが破綻し、末梢から中枢へ向かって(軸索の遠い端から本体へ向かって)神経がゆっくり変性していきます。これが、歩きにくさ(運動失調)や足のつっぱり(痙縮)として現れます。
NTEは神経細胞そのものだけでなく、神経を取り囲んで支えるシュワン細胞(末梢神経のグリア細胞)でも重要な役割を果たしています[8]。シュワン細胞でNTEを失ったマウスでは、無髄神経の束をおおう構造に不完全さが見られ、また神経が傷ついたあとにはシュワン細胞のNTEがすぐに増えることがわかっています[8]。つまり症状は、神経細胞だけの問題ではなく、それを支えるグリア細胞側の脂質異常も関わっているのです。分子のレベルでは、NTEの機能低下がBMPシグナルという経路を過剰に働かせることも報告されています[4]。
② 網膜 ─ コリンのリサイクルが視細胞を守る
PNPLA6関連疾患の患者さんの多くは、進行すると失明につながる脈絡網膜ジストロフィーという目の病気を発症します[1]。この網膜変性のしくみは長く謎でしたが、2025年の研究で、独特のリン脂質リサイクルの仕組みが明らかになりました[3]。
目の奥で光を受け取る視細胞は、毎日たくさんの膜を新しく入れ替えています。古くなった膜は、となりの網膜色素上皮細胞(RPE)に取り込まれて分解されます。RPE細胞にたくさんあるNTEは、この取り込んだ膜のホスファチジルコリンからコリンを取り出す作業の中心を担います。取り出されたコリンは、ふたたび視細胞へ渡され、新しい膜をつくる材料として使われる——この「コリンの還流ループ」がぐるぐる回ることで、視細胞は健康を保っています[3]。
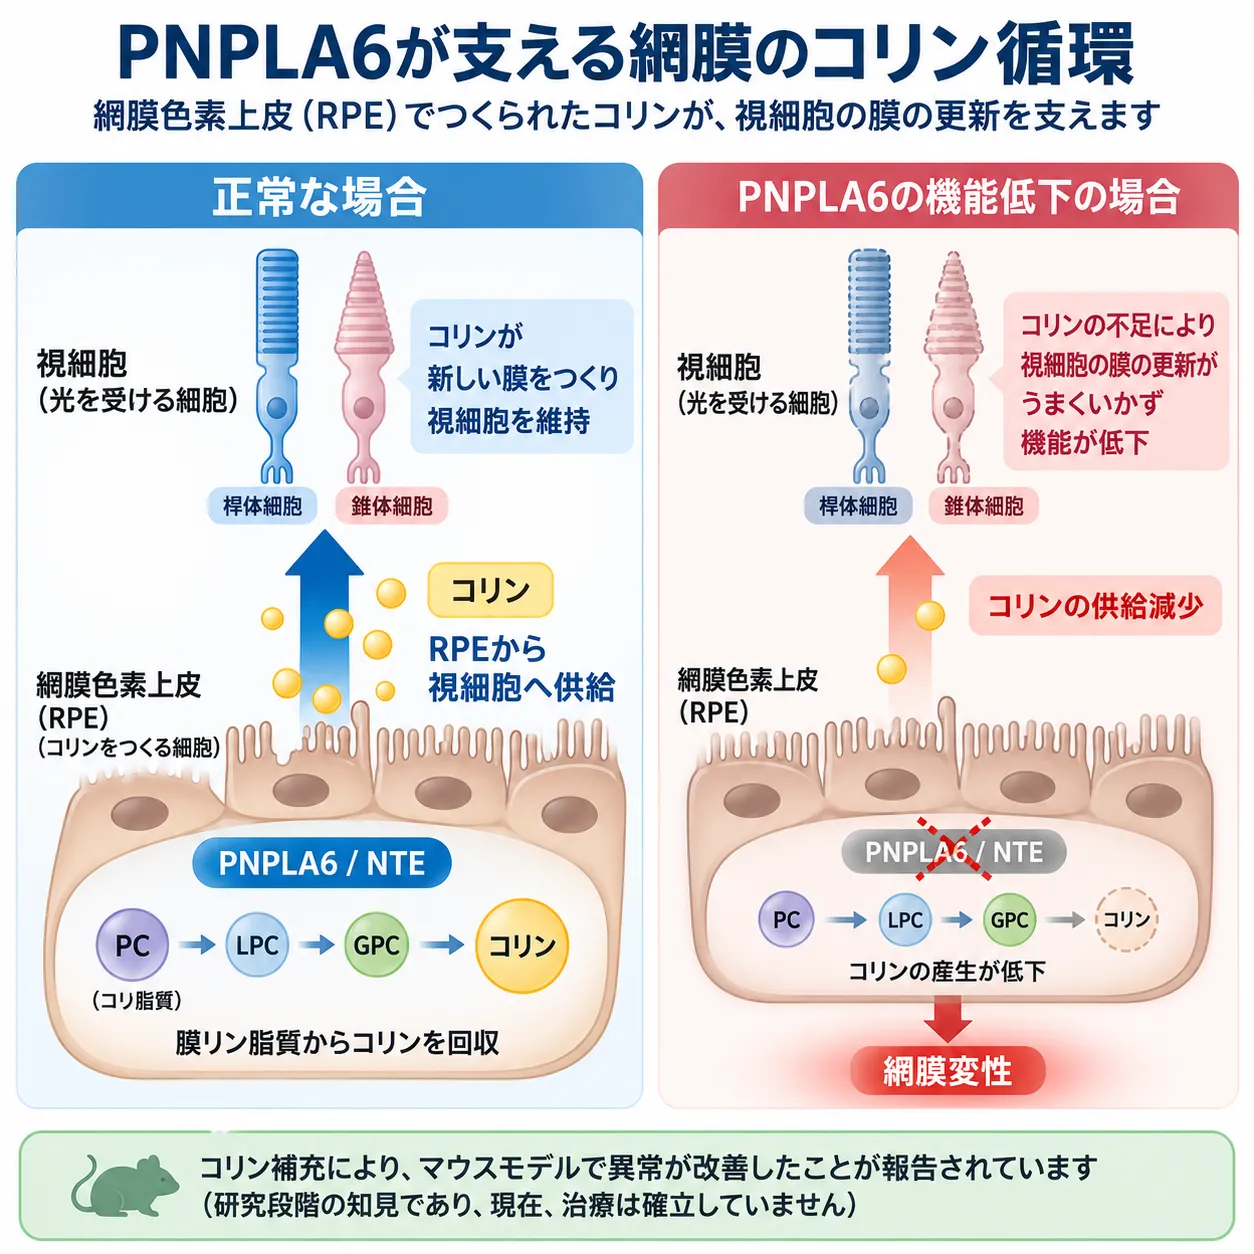
網膜色素上皮(RPE)のPNPLA6/NTEは、膜リン脂質の代謝を通じてコリンを回収し、視細胞の膜更新を支えます。PNPLA6の機能が低下するとコリン供給が減少し、視細胞の膜恒常性が障害されて網膜変性につながります。マウスモデルではコリン補充による異常の改善が報告されていますが、現時点では研究段階の知見であり、ヒトで確立した治療法ではありません。
NTEが働かないとこのループが断たれ、視細胞は膜をつくる材料が足りない「飢餓」状態に陥ります。その結果、網膜色素変性症やコロイデレミアに似た、広い範囲の視細胞の死と網膜の菲薄化(薄くなること)が起こります[3]。網膜でNTEを欠いたマウスに外からコリンを補うと、これらの異常が回復したと報告されており、治療への手がかりとして期待されています[3]。
③ 下垂体 ─ ホルモンを出す仕組みを支える
PNPLA6関連疾患のもう一つの大きな症状が、性腺機能低下症や低身長を引き起こす下垂体前葉ホルモンの不足です[1]。下垂体は、脳の下にぶら下がってホルモンを出す小さな器官です。発生の初期、まだ細胞の運命が決まる前の段階から、PNPLA6は下垂体のもとになる幹細胞で広く働いていることが、マウスの研究でわかっています[9]。
下垂体前葉は、発生の途中で口の天井の外胚葉が上に落ち込んでできる「ラトケ嚢」という構造から生まれます。マウスの研究では、まだ細胞の運命が決まる前のごく早い段階から、PNPLA6がラトケ嚢の中の幹細胞(SOX2陽性幹細胞)で広く働いていることが確認されています[9]。つまりPNPLA6は、初期の幹細胞のプールを保ったり、成長ホルモンや性腺刺激ホルモンをつくる細胞へと分化する運命を決めたりする過程にも関わっていると考えられます。
ホルモンを血液中に放出するには、ホルモンを詰めた小さな袋が細胞膜と融合する「エキソサイトーシス(開口放出)」という過程が必要です。NTEの機能が失われて膜の性質(曲がりやすさや流れやすさ)が変わると、この放出がうまくいかなくなると考えられています。PNPLA6/NTEの機能低下は、下垂体ゴナドトロープにおけるGnRH刺激後のLH開口放出を低下させることが実験的に示されており、ホスホリピド恒常性と膜輸送の障害が低ゴナドトロピン性性腺機能低下症に関与すると考えられています[13]。また、2026年のマウス研究ではPNPLA6が胎生期のSOX2陽性下垂体幹細胞から出生後のホルモン産生細胞にかけて発現することが示され、下垂体形成と機能の双方への関与が示唆されています[9]。
院長コラム:一つの遺伝子が「全身の地図」を描く
PNPLA6のように、一つの遺伝子の変化が神経・目・ホルモンなど離れた臓器に症状を生じさせる疾患では、個々の症状を別々に捉えるだけでなく、共通する分子機序を確認することが重要です。PNPLA6関連疾患では、「膜の脂質恒常性を保つ」という共通の機能から、神経・網膜・下垂体の症状を一つのスペクトラムとして理解できます。症状の組み合わせと分子機序を対応させることは、鑑別診断や遺伝学的検査結果の解釈に役立ちます。
6. 有機リン中毒との縁 ─ 毒物が壊す標的としてのNTE
PNPLA6の物語を理解するには、NTEが「毒物の標的」として働く仕組みも知っておくと役立ちます。殺虫剤(クロルピリホスなど)や神経ガスといった有機リン化合物のなかには、急な中毒だけでなく、遅れて神経の障害を起こすものがあります。これを有機リン化合物誘発性遅発性神経障害(OPIDN)といいます[10]。
⚠️ 「エージング」で解毒薬が効かなくなる
有機リン化合物は、NTEの反応の中心にあるアミノ酸(触媒セリン)にがっちり結合してこれを壊します。さらに「エージング(老化)」と呼ばれる二次的な化学変化が起こると、結合がより強固になり、通常のオキシム系解毒薬でも元に戻せなくなってしまいます[10]。
OPIDNが始まる引き金(分子開始事象)は、有機リン化合物がNTEの触媒セリンという反応の中心を攻撃し、そこにがっちり結合してしまうことです[10]。臨床的には、有機リンにさらされてから1〜4週間ほどの潜伏期を経て症状が現れるのが特徴です。足先のしびれや感覚の消失から始まり、歩行障害(運動失調)、そして手足のまひへと進みます。回復期には、末梢神経が再生するのに伴って脊髄の障害が前面に出て、足のつっぱりや反射の亢進を伴う上位運動ニューロンの障害へと移っていきます[10]。近年は、OPIDNが膀胱の機能低下による排尿の障害を起こすことも報告されています。これは、NTEの働きが急に失われることで、生まれつきのPNPLA6関連疾患と同じ「中枢・末梢の神経変性」が引き起こされた結果です。生まれつきの病気と毒物による障害が、同じ酵素の機能低下という一点でつながっているのは、とても示唆的です。
7. PNPLA6関連疾患 ─ 5つの病名は一続きのスペクトラム
環境毒物による一時的で広い範囲の機能低下がOPIDNを起こすのに対し、PNPLA6の生まれつきの変化は、生涯にわたって持続的に酵素の働きを弱めます。PNPLA6の機能が失われるタイプの変化は常染色体潜性遺伝(劣性遺伝)の形で伝わります。これは、2つある遺伝子のコピーの両方に変化があってはじめて発症するという遺伝の仕方で、片方だけに変化がある保因者はふつう症状が出ません。同じ遺伝子の変化でありながら、純粋な歩行障害から重い多臓器の障害まで、実に多彩な症状を引き起こすのが、この病気の大きな特徴です[1]。
かつては、症状の組み合わせごとに別々の病名が与えられていました。しかし現在では、これらはすべて同じPNPLA6遺伝子の変化による、一続きの「PNPLA6関連疾患スペクトラム」を構成していると理解されています[1]。5つの主な症候群の特徴を表にまとめます。
📊 PNPLA6関連疾患スペクトラムの主な5症候群
| 症候群名 | 運動失調 | 痙縮 | 網膜病変 | 内分泌障害 | 特徴的な所見 |
|---|---|---|---|---|---|
| 痙性対麻痺39型 (SPG39) |
軽〜中 | 重度 | まれ | まれ | 末梢神経障害・末端の筋萎縮 |
| ゴードンホームズ症候群 (GHS) |
重度 | 中〜重 | まれ | 重度 | 思春期の遅れ・無月経 |
| バウチャーノイホイザー症候群 (BNS) |
重度 | 軽度 | 重度 | 重度 | 進行性の視力低下・小脳萎縮 |
| ローレンスムーン症候群 (LMS) |
中等度 | 重度 | 重度 | 中等度 | 知的障害・下垂体機能障害 |
| オリバーマクファーレン症候群 (OMCS) |
軽〜中 | 軽度 | 極めて重度 | 重度 | 睫毛(まつげ)・眉毛の長毛化・低身長 |
※症状の重さは個人差が大きく、この表は典型的な傾向を示すものです。同じ症候群名でも一人ひとり現れ方は異なります[1]。
なかでもオリバーマクファーレン症候群(OMCS)は、生後早期から極端に長いまつげや濃い眉毛(トリコメガリー)が見られ、5歳未満で夜盲や視力低下を発症し、その後、成長ホルモンや性腺刺激ホルモンなどの不足による成長の遅れや二次性徴の欠如が進む、特徴的なタイプです[11]。長期の追跡調査でも、網膜色素変性と下垂体機能低下が進行性に進むことが確認されています[11]。運動症状が中心のゴードンホームズ症候群とは、同じ遺伝子でありながら現れ方が大きく異なります。
8. 残存活性と重症度 ─ 「どれだけ働けるか」が運命を分ける
では、なぜ同じ遺伝子の変化が、純粋な歩行障害から重い多臓器の障害まで、これほど幅広い症状を生むのでしょうか。その答えが、2024年に発表された大規模な研究で示されました[2]。鍵は、変化したタンパク質が細胞内でどれだけ働けるか、という「残存NTE活性」のレベルです。
💡 用語解説:ミスセンス変異とは
ミスセンス変異とは、遺伝子の設計図の1文字が変わることで、タンパク質を組み立てるアミノ酸が別のものに置き換わる変化です。置き換わる場所によって、酵素の働きが少しだけ落ちる場合もあれば、ほぼ完全に失われる場合もあります。この「どれだけ働きが残るか」の差が、PNPLA6では病気の重さを決めます。
この研究では、118人分の患者データと、多数の変異の酵素活性を実際に測定し、残された酵素活性が低いほど、網膜症とホルモンの障害が出やすいという明確な関係(遺伝子型-活性-表現型の相関)を突き止めました[2]。同じ関係はモデルマウスでも再現され、網膜症が出るかどうかには活性の「しきい値」があることもわかりました[2]。整理すると、次のようになります。
■ 触媒部(NESTドメイン)の変異=重症になりやすい:酵素の心臓部であるNESTドメインに変化が起きると、働きが決定的に損なわれます。残る活性が非常に低くなるため、脂質の管理に強く依存する網膜や下垂体が真っ先に音を上げ、OMCSやBNSのように目とホルモンの障害を伴うタイプになりやすいことが示されています[2]。
■ 触媒部の外(CNBドメインなど)の変異=軽症・遅発になりやすい:心臓部の外の変化では、酵素活性がある程度残ります。この場合、網膜や下垂体はかろうじて保たれるため失明や低身長には至らず、代わりに数十年かけて、最も長く負担のかかる脊髄の軸索が限界を迎え、SPG39やGHSのような成人発症の運動症状が中心のタイプになります[2]。
実際の患者さんの多くは、2つの遺伝子のコピー(アレル)に異なる変化をもつ複合ヘテロ接合です。機能をほぼ完全に失う変化と、部分的にしか失わないミスセンス変異を組み合わせてもつケースがよく見られます[1]。一方、両方のコピーが完全に働きを失う「完全な欠損」は、マウスの実験で胎生早期に命に関わることが示されており、ヒトでも胚の段階で成り立たないと考えられています[4]。この遺伝子型-表現型相関の理解は、見つかった変化がどんな症状につながりうるかを考えるうえで、とても役立ちます。
9. 検査と遺伝カウンセリング ─ 診断と家族への意味
PNPLA6関連疾患は、小脳性運動失調・下垂体機能低下・白質の異常など、ほかの遺伝性疾患(POLR3A遺伝子の病気やほかの痙性対麻痺など)と症状が重なることがあり、症状だけで見分けるのは簡単ではありません[1]。そのため確定診断には、全エクソーム検査(WES)やクリニカルエクソーム検査といった網羅的な遺伝子解析が標準的に使われます[11]。運動症状が前面に出るタイプでは遺伝性痙性対麻痺の遺伝子パネル、ホルモンの不足が目立つ場合は低ゴナドトロピン性性腺機能低下症の遺伝子検査や複合下垂体ホルモン欠損症の遺伝子検査も、鑑別を進める手がかりになります。
💡 常染色体潜性遺伝と保因者
PNPLA6関連疾患は常染色体潜性遺伝(劣性遺伝)です。父母それぞれが変化したコピーを1つずつもつ「保因者」の場合、子どもに発症する確率は妊娠ごとに4分の1(25%)です。保因者自身はふつう症状が出ません。発端者(最初に診断された方)が見つかったあとは、ご家族の保因者診断や、次子の出生前診断といった選択肢を検討することもできます。
見つかった変化が「本当に病気の原因か」の判断が難しいこともあります(意義不明のバリアント)。この点で、2024年の研究は、変異ごとの酵素活性を実際に測定することで、これまで意味の分からなかった多くの変異を病的か否かに整理できることを示しました[2]。酵素活性の測定が、診断を支える手がかりになりつつあるのです。また、PNPLA6は主機能とは別に、末梢血でのDNAメチル化のレベルが頭蓋内動脈瘤の発症リスクと関連するという報告もあり、研究段階ながら幅広い病態との接点が調べられています[1]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味をもつのか、そしてどのような選択肢があるのかを、中立の立場で整理します。診断名がつくことは、それ自体が治療になるわけではありませんが、症状の見通しを立て、必要なホルモン補充や視覚のケア、リハビリテーションを適切なタイミングで始めるための土台になります。
10. 治療研究の最前線 ─ 動物モデルが示す手がかり
現在、PNPLA6関連疾患を根本から治す方法はまだありません。診療は、下垂体機能低下に対するホルモン補充、痙縮に対するリハビリや筋弛緩薬、視力低下に対するロービジョンケアといった、症状をやわらげる対症療法が中心です[1]。しかし、複数の動物モデルの研究から、病気の仕組みを標的にした治療の可能性が見えてきています。
① コリンの補充:網膜の病気では、NTEの機能低下が「コリン供給の枯渇」につながります。前述のとおり、網膜でNTEを欠いたマウスに外からコリンを補うと、網膜色素上皮と視細胞の異常が回復したと報告されています[3]。これは、進行する失明を遅らせるための、実現可能性の高い治療標的(サプリメントや点眼など)になりうる発見です。
② 小胞体ストレスの緩和:ショウジョウバエのモデルでは、小胞体のカルシウムポンプ(SERCA)を増やすことで、脂質の毒性による神経変性と運動障害が抑えられました[6]。小胞体の状態を安定させるアプローチも、神経変性の進行を食い止める戦略になりえます。
③ 遺伝子の補充:ショウジョウバエのモデルでは、神経変性が進み始めたあとの成虫期にヒトの正常なPNPLA6を働かせることで、運動能力の低下が大きく回復し、寿命も延びたことが示されています[12]。発症したあとでもNTEの働きを補えば進行を止められる可能性を示す結果で、目への局所投与を目指したAAVベクターを用いた遺伝子治療の開発が、今後の重要な課題となっています[4]。なお2024年の大規模研究は、残存NTE活性そのものを治療効果を測る「バイオマーカー」として使える可能性も示しており、将来の臨床試験の土台になると期待されています[2]。
院長コラム:仕組みが分かると、治療の入口が見えてくる
PNPLA6の研究は、「なぜこの組織が弱いのか」というメカニズムの解明が、そのまま治療の入口につながることを教えてくれます。コリンの枯渇が原因なら補えばよい——理屈はシンプルですが、それが動物実験で実証された意義は大きいものです。PNPLA6の分子研究は、希少疾患の病態解明に加えて、脂質恒常性と神経変性の関係を理解する基礎にもなります。ただし、コリン補充や遺伝子補充は現時点では主として前臨床研究段階であり、臨床応用には有効性と安全性の検証が必要です。正確な分子診断は、適切な経過観察と将来の治療研究への適格性を検討するための基盤になります。
まとめ ─ 「膜の番人」がつなぐ多彩な病気
PNPLA6遺伝子がつくるNTEは、単なる「毒物の標的」という古い枠を越え、細胞のリン脂質代謝、オルガネラどうしの連携、そして長い軸索の維持を支える、生命の土台をなす酵素であることがわかってきました[1]。触媒部の内か外かで生まれる「残された酵素の働き」の差が、神経・網膜・下垂体という多彩な臓器の症状の重さを決めています[2]。
さらにPNPLA6は、糖尿病モデルにおける腎臓・肝臓のリン脂質代謝異常との関連や、神経細胞を支えるグリア細胞側の脂質異常を介した「まわりの細胞が引き起こす神経の障害」など、まれな神経の病気にとどまらない広い機能ネットワークの全体像が、少しずつ明らかになりつつあります[5]。
5つの病名は、いまや一続きのスペクトラムとして理解され、網羅的な遺伝子検査による早期の確定診断と、コリン代謝のバイパスや小胞体ストレスの緩和といった仕組みに基づく治療研究が進みつつあります[3]。PNPLA6の研究から得られる洞察は、ほかの多くの脂質代謝の異常や、加齢に伴う神経の病気の理解にもつながる、重要な足がかりになると考えられます。もしご自身やご家族に、歩きにくさ・進行する視力低下・成長やホルモンの問題が重なって見られる場合は、正確な診断と必要な検査・経過観察を検討するために、臨床遺伝専門医への相談が選択肢になります。
よくある質問(FAQ)
Q1. PNPLA6遺伝子とは何ですか?
細胞膜の主成分であるリン脂質を分解・調整する酵素「神経障害標的エステラーゼ(NTE)」をつくる遺伝子です。19番染色体にあり、この酵素は有害になりかけた脂質を無害な形に変えて細胞膜を守る「膜の番人」の役割をしています。もともとは有機リン中毒でまひが起きる仕組みの研究から見つかりました。
Q2. PNPLA6関連疾患には、どんな病気がありますか?
痙性対麻痺39型(SPG39)、ゴードンホームズ症候群、バウチャーノイホイザー症候群、ローレンスムーン症候群、オリバーマクファーレン症候群の5つです。かつては別々の病気とされていましたが、現在ではすべて同じPNPLA6遺伝子の変化による一続きの「スペクトラム」だと理解されています。歩きにくさ・視力低下・ホルモンの不足・毛の異常などが、さまざまな組み合わせで現れます。
Q3. どのように遺伝しますか?子どもに必ず遺伝しますか?
常染色体潜性遺伝(劣性遺伝)です。父母それぞれが変化したコピーを1つずつもつ保因者の場合、子どもが発症する確率は妊娠ごとに4分の1(25%)です。保因者自身はふつう症状が出ません。ご家族の状況に応じて、保因者診断や出生前診断といった選択肢について、遺伝カウンセリングで相談することができます。
Q4. 同じ遺伝子なのに、なぜ人によって症状が違うのですか?
変化した酵素にどれだけ働きが残っているか(残存NTE活性)で決まると考えられています。2024年の研究では、残る活性が低いほど網膜とホルモンの障害が出やすいことが示されました。酵素の心臓部(NESTドメイン)の変化は重症に、その外側の変化は比較的軽く成人発症になりやすい傾向があります。
Q5. 治療法はありますか?
現時点で根本的な治療法はなく、ホルモン補充・リハビリ・視覚のケアなど症状に応じた対症療法が中心です。ただし研究段階では、網膜のモデル動物でコリンを補うと異常が回復したという報告や、遺伝子治療・小胞体ストレスの緩和など、仕組みに基づく治療の可能性が示されています。治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Liu J, Hufnagel RB. PNPLA6 disorders: what’s in a name? Ophthalmic Genet. 2023;44(6):530-538. doi:10.1080/13816810.2023.2254830. PMID: 37732399. [PMC10840751]
- [2] Liu J, He Y, Lwin C, et al. Neuropathy target esterase activity defines phenotypes among PNPLA6 disorders. Brain. 2024;147(6):2085-2097. doi:10.1093/brain/awae055. PMID: 38735647. [PMC11146429]
- [3] PNPLA6 regulates retinal homeostasis by choline through phospholipid turnover. Nat Commun. 2025. PMID: 40082403. [PubMed 40082403]
- [4] PNPLA6/NTE, an Evolutionary Conserved Phospholipase Linked to a Group of Complex Human Diseases. 2022. [PMC9025805]
- [5] Inoue N, Ho HJ, Gowda SGB, et al. Dysregulation of phosphatidylethanolamine metabolism associated with upregulation of PNPLA6 in high-fat diet/streptozotocin mice. Front Nutr. 2026;13:1799991. doi:10.3389/fnut.2026.1799991. PMID: 42483657. [PMC13385503]
- [6] Sunderhaus ER, Law AD, Kretzschmar D. ER responses play a key role in Swiss-Cheese/Neuropathy Target Esterase-associated neurodegeneration. Neurobiol Dis. 2019;130:104520. doi:10.1016/j.nbd.2019.104520. PMID: 31233884. [PMC6690343]
- [7] Melentev PA, et al. Loss of swiss cheese in Neurons Contributes to Neurodegeneration with Mitochondria Abnormalities, Reactive Oxygen Species Acceleration and Accumulation of Lipid Droplets in Drosophila Brain. Int J Mol Sci. 2021;22(15):8275. doi:10.3390/ijms22158275. PMID: 34361042. [PMC8347196]
- [8] McFerrin J, Patton BL, Sunderhaus ER, Kretzschmar D. NTE/PNPLA6 is expressed in mature Schwann cells and is required for glial ensheathment of Remak fibers. Glia. 2017;65(5):804-816. doi:10.1002/glia.23127. PMID: 28206686. [PMC5357176]
- [9] Vishnopolska S, Liu J, Camilletti MA, et al. Compound Heterozygous Variants in the Phospholipase Gene PNPLA6 Cause Hypopituitarism and Vision Loss. Hum Mutat. 2026;2026:4515038. doi:10.1155/humu/4515038. PMID: 42327344. [PubMed 42327344]
- [10] Neuropathy target esterase (NTE/PNPLA6) and organophosphorus compound-induced delayed neurotoxicity. 2020. doi:10.1016/bs.ant.2020.01.001. PMID: 32518884. [PMC7271139]
- [11] Xiao P, Gu Y, Qi X, et al. Novel variant in PNPLA6 gene causes Oliver-McFarlane syndrome in a Chinese family: 13 years follow-up. Front Genet. 2025;16:1693876. doi:10.3389/fgene.2025.1693876. PMID: 41321566. [PMC12659862]
- [12] Sujkowski A, Rainier S, Fink JK, Wessells RJ. Delayed Induction of Human NTE (PNPLA6) Rescues Neurodegeneration and Mobility Defects of Drosophila swiss cheese (sws) Mutants. PLoS One. 2015;10(12):e0145356. doi:10.1371/journal.pone.0145356. PMID: 26671664. [PMC4684404]
- [13] Topaloglu AK, Lomniczi A, Kretzschmar D, et al. Loss-of-function mutations in PNPLA6 encoding neuropathy target esterase underlie pubertal failure and neurological deficits in Gordon Holmes syndrome. J Clin Endocrinol Metab. 2014;99(10):E2067-E2075. doi:10.1210/jc.2014-1836. PMID: 25033069. [PMC5393493]






