

目次
- 1 1. ゴードン・ホームズ症候群とは ─ 脳とホルモンが同時に障害される病気
- 2 2. 歴史と頻度 ─ 100年以上前に記載された超希少疾患
- 3 3. GHSを特徴づける3つの要素
- 4 4. 原因遺伝子 ─ RNF216・PNPLA6・STUB1
- 5 5. なぜ脳とホルモンが同時に ─ 2つの分子メカニズム
- 6 6. 症状と経過 ─ 遺伝子・家族・きょうだいでも変わる
- 7 7. MRIと検査 ─ 何がわかり、何が除外できないか
- 8 8. 診断と鑑別 ─ 「小脳萎縮+HH=RNF216」と決めつけない
- 9 9. 治療 ─ 根本治療は未確立、支持療法とホルモン補充が中心
- 10 10. 遺伝カウンセリング ─ 家族への意味を整理する
- 11 まとめ ─ GHSは「RNF216病」と同義ではない
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

ゴードン・ホームズ症候群(Gordon–Holmes syndrome、GHS)は、ゆっくり進む小脳性の運動失調(ふらつき・ろれつの回りにくさ)と、性腺機能低下症(思春期が来ない・二次性徴が進まない)が組み合わさって起こる、とてもまれな遺伝性の神経内分泌の病気です。認知機能の低下を伴うこともあります。近年の研究で、RNF216・PNPLA6・STUB1といった遺伝子の変化が原因になることがわかってきました。この記事では、GHSとはどんな病気か、なぜ「脳」と「ホルモン」という一見無関係な2つが同時に障害されるのか、診断・治療・遺伝学的な考え方を、現在の医学的知見に基づいて解説します。
Q. ゴードン・ホームズ症候群とは、どんな病気ですか?
A. ゴードン・ホームズ症候群(GHS)は、進行性の小脳性運動失調と、低ゴナドトロピン性性腺機能低下症(脳からのホルモン刺激が足りず、二次性徴が進まないタイプの性腺機能低下)を中心とし、しばしば認知機能の低下を伴う、まれな遺伝性の病気です。1つの遺伝子だけで起こるのではなく、RNF216・PNPLA6・STUB1など複数の遺伝子の変化が、それぞれ同じような症状を引き起こす「遺伝的に多様な症候群」であることがわかっています[1][6]。多くは常染色体潜性(劣性)の形で受け継がれます。
- ➤中心となる症状 → 進行性の小脳失調+性腺機能低下症。認知機能低下を伴うことも
- ➤主な原因遺伝子 → RNF216(最も確立)、PNPLA6、STUB1。RNF216とOTUD4が関わる報告もある
- ➤なぜ脳とホルモンが同時に → ユビキチンによるタンパク質の品質管理、または膜脂質の恒常性という共通の仕組みが壊れるため
- ➤頻度 → 人口あたりの有病率は不明。世界の報告例を集めても数十例規模の超希少疾患
- ➤治療 → 根本治療は未確立。リハビリなどの支持療法と、性腺機能低下に対するホルモン補充が中心
🧬 ゴードン・ホームズ症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ごーどん・ほーむずしょうこうぐん/Gordon–Holmes syndrome(GHS)。かつては「小脳性運動失調+性腺機能低下症候群」として記載された(表現型MIM 212840) |
| 中心的な特徴 | 進行性の小脳性運動失調+低ゴナドトロピン性性腺機能低下症。しばしば認知機能低下・認知症を伴う |
| 主な原因遺伝子 | RNF216(中核)、PNPLA6、STUB1。RNF216+OTUD4の二遺伝子性の報告もある[1] |
| 遺伝形式 | 多くは常染色体潜性(劣性)。両親が保因者の場合、こどもに受け継がれる理論上の確率は各妊娠で25% |
| 頻度 | 人口ベースの有病率は不明。文献報告を集めても世界で数十例規模の超希少疾患[6] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. ゴードン・ホームズ症候群とは ─ 脳とホルモンが同時に障害される病気
ゴードン・ホームズ症候群(GHS)は、小脳という「体の動きをなめらかに調整する脳の部位」がゆっくり変性していく進行性の小脳性運動失調と、脳から性腺(卵巣・精巣)へ届くホルモンの指令が足りなくなる低ゴナドトロピン性性腺機能低下症とが、同じ人に組み合わさって起こる病気です。多くの患者さんでは、これに認知機能の低下が加わります[1]。
「運動失調」と「性腺機能低下」という、一見まったく別の場所の問題が一つの病気として現れることが、GHSの最大の特徴です。かつては1つの病気だと考えられていましたが、研究が進むにつれて、じつは複数の異なる遺伝子の変化が、それぞれよく似た症状を引き起こす「遺伝的に多様な症候群」であることがわかってきました[6][9]。そのため近年は「GHS=1つの遺伝子の病気」ではなく、共通の症状パターンをもつ疾患群としてとらえられています。
💡 用語解説:低ゴナドトロピン性性腺機能低下症とは
性腺(精巣・卵巣)は、脳の下垂体から出るゴナドトロピン(LH・FSH)という指令ホルモンを受けて、テストステロンやエストロゲンをつくり、思春期を進めます。ゴナドトロピンの分泌そのものが足りないために二次性徴が進まないタイプを「低ゴナドトロピン性性腺機能低下症(HH)」と呼びます。指令を出す側(脳)の問題なので、性腺そのものが壊れる「高ゴナドトロピン性(原発性)」とは区別されます。
GHSでは、思春期の遅れ・欠如、無月経、低いテストステロン値、低い、あるいは不適切に正常なLH・FSH値、二次性徴の不全などが、神経の症状より先に現れることがあります。逆に、ふらつきやろれつの回りにくさ、認知機能の低下が先に出る患者さんもいます[3][6]。どちらが先に出るかは遺伝子や個人によって大きく変わるため、片方の症状だけでは気づかれにくいのが実情です。
2. 歴史と頻度 ─ 100年以上前に記載された超希少疾患
この病気の名前は、20世紀初頭の神経学者ゴードン・ホームズにちなみます。彼は成人になってから小脳失調を発症し、あわせて生殖器の発達が不十分だった4人のきょうだい(男性3人・女性1人)を記載しました[7]。両親には症状がなかったことから、後から振り返ると常染色体潜性(劣性)の遺伝と矛盾しない家系でした。原著の出版年は文献によって1907年と1908年の表記のゆれがありますが、書誌情報としては1908年(Brain誌)で収載されています[7]。
その後、1960〜1980年代にかけて、家族性の「失調+低ゴナドトロピン性性腺機能低下」の報告が積み重なり、内分泌の負荷試験から視床下部のホルモン欠乏を示唆する所見も示されました。しかし分子レベルの原因は長く不明のままでした。転機は2013年で、全エクソーム解析(遺伝子の設計図の中でタンパク質をつくる部分をまとめて読む検査)によってRNF216とOTUD4が同定され、GHSが「ユビキチンという仕組みの乱れ」と結びつけられました[1]。さらに2014年には、STUB1・PNPLA6が相次いで同じ症状群と関連づけられ、GHSが分子的に多様な疾患群であることが明確になりました[2][4][5]。
⚠️ 頻度について
GHSには人口ベースの疫学研究がなく、有病率・罹患率はいずれも不明です。2026年に公表された症例レビューでは、分子診断がついたGHS症例はRNF216が29例、PNPLA6が9例、STUB1が5例の計43例と集計されましたが、これは世界の症例総数ではなく「論文として報告された症例の数」にすぎません[6]。RNF216・PNPLA6の報告例では男性が多い傾向がありましたが、症例数が少なく報告のかたよりも強いため、本当の男女差はわかっていません。
🩺 院長コラム【「診断名がつくまで」の長さについて】
GHSのように症例数がごく限られる病気では、原因がわからないまま検査を重ねる時間が長くなりがちです。小脳失調の原因は数多くあり、そこに思春期の遅れや無月経が重なっても、最初から一つの病名に結びつくとは限りません。希少な遺伝性疾患では、症状が複数の診療領域にまたがるため、診断名がつくまでに時間を要することがあります。
大切なのは、「失調」と「ホルモンの問題」をばらばらに見るのではなく、一人の体に起きている一続きの現象として眺め直すことです。両者を結びつけて考えることが、GHSのような病気にたどり着く第一歩になります。
3. GHSを特徴づける3つの要素
GHSの症状は多彩ですが、診断の入口になるのは次の3つの要素の組み合わせです。まず全体像を図で見てみましょう。
① 進行性の小脳性運動失調
歩くときのふらつき(歩行失調)、手足の動きのぎこちなさ、体幹の不安定さ、ろれつの回りにくさ(構音障害)が中心です。眼球運動の異常、手足のつっぱり(痙性)、舞踏運動(体が勝手にくねる動き)、パーキンソニズムなどが、遺伝子や症例に応じて加わります[1]。運動失調症にはさまざまな原因があり、GHSはそのうち性腺機能低下を合併するまれなタイプにあたります。
② 性腺機能低下(低ゴナドトロピン性)
男性では思春期の欠如、顔ひげが薄い、低いテストステロン値、精巣容積の低下や外性器の発育不全として、女性では原発性の無月経や思春期の進行不全として現れます。嗅覚が正常なまま性腺機能低下が起こる「正常嗅覚型(normosmic)」であることが典型で、これは嗅覚障害を伴いやすいカルマン症候群との区別で重要になります[5]。
③ 認知機能の低下
特にRNF216が原因のタイプでは、進行性の認知症、舞踏運動、精神症状、脳の白質病変が比較的目立つ傾向が、2026年の症例集積でも確認されています[6]。一方で、認知機能が長く保たれる患者さんもいて、症状の重さや進み方には大きな幅があります。
4. 原因遺伝子 ─ RNF216・PNPLA6・STUB1
GHSの遺伝学を理解するときには、「GHSという症状のまとまり」と「それぞれの遺伝子がつくる、もっと広い病気の連続体」を分けて考える必要があります。同じ遺伝子でも、GHSの三徴だけから病気を言い当てることはできません[9]。主な原因遺伝子を整理します。
🧬 GHSの主な原因遺伝子
※RNF216・PNPLA6・STUB1のいずれも、両アレル(父由来・母由来の両方)に変化があると発症する常染色体潜性が基本です。ただしSTUB1は例外に注意が必要です(後述)。
💡 用語解説:ミスセンス変異・機能喪失型変異
ミスセンス変異とは、設計図の1文字が変わってタンパク質のアミノ酸が別のものに置き換わる変化です。機能喪失型変異は、タンパク質の働きが失われるタイプの変化で、途中で設計図が途切れるフレームシフト変異や、スプライス部位変異などが含まれます。GHSではこれらさまざまなタイプの変化が報告されています。
RNF216とOTUD4の関係は特徴的です。2013年の原著では、3人のきょうだいでRNF216とOTUD4の両方に変化がそろっている家系と、別の家系でRNF216だけに複合ヘテロ接合の変化がある例が示されました。動物実験でも、両方の遺伝子を同時に抑えると小脳などの異常が悪化することが確認され、二遺伝子遺伝(digenic)という考え方が提唱されました[1]。ただしOTUD4単独をGHSの原因と断定する根拠は弱く、独立した原因とは考えにくいのが現状です。
5. なぜ脳とホルモンが同時に ─ 2つの分子メカニズム
GHSでは、少なくとも2つの異なる分子の仕組みが、最終的に「小脳の神経細胞の維持」と「脳から性腺への正常なホルモン分泌」という、2つの敏感なシステムに影響します。順番に見ていきましょう。
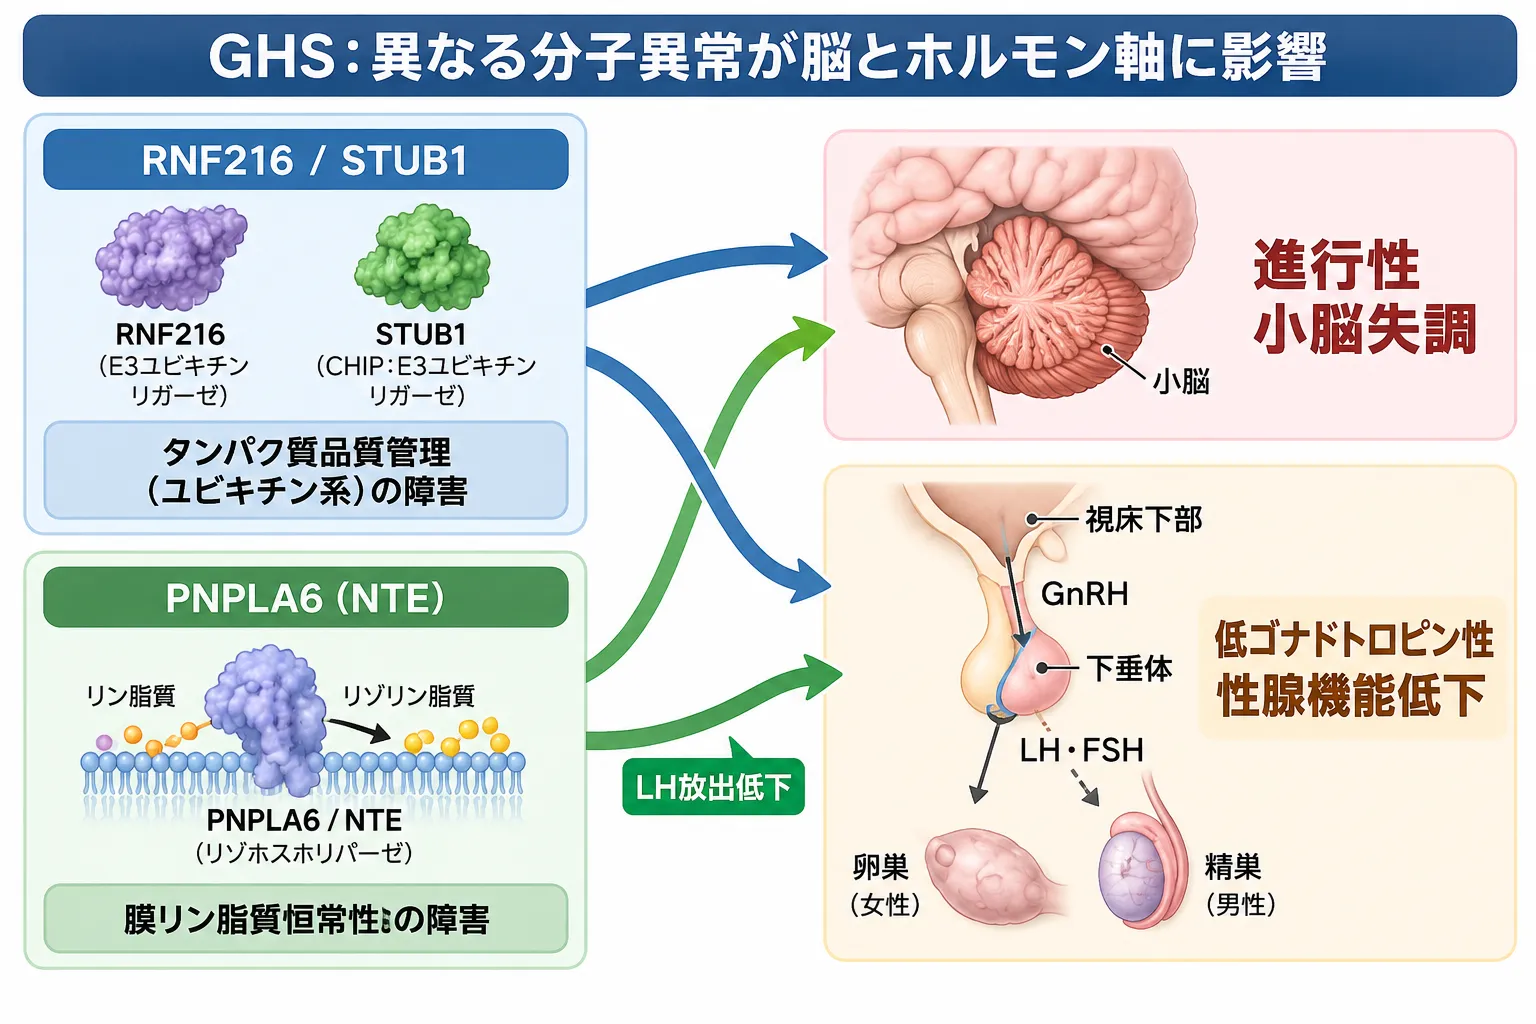
ゴードン・ホームズ症候群(GHS)では、RNF216・STUB1に関連するユビキチン系のタンパク質品質管理障害や、PNPLA6(NTE)に関連する膜リン脂質恒常性の障害が、神経系と生殖内分泌系に影響します。これらの異なる分子異常が、進行性の小脳性運動失調と低ゴナドトロピン性性腺機能低下という共通した症状の組み合わせにつながります。
仕組み①:ユビキチンによるタンパク質の品質管理(RNF216・STUB1)
細胞の中では、傷んだり不要になったりしたタンパク質にユビキチンという「目印」を付けて分解へ回す、品質管理の仕組みが常に働いています。RNF216はこの目印を付けるE3ユビキチンリガーゼの一つで、タンパク質分解やオートファジー(細胞内の大掃除)にも関わります。RNF216が働かなくなった患者さんの脳では、神経細胞の核の中にユビキチンが陽性の異常なかたまり(封入体)ができていることが確認されています[1]。
💡 用語解説:ユビキチンとプロテオスタシス
ユビキチン化とは、タンパク質に「処理してよい」という目印を付ける反応です。この目印を使ってタンパク質を適切に分解・リサイクルし、細胞内のタンパク質の状態を健全に保つことをプロテオスタシス(タンパク質恒常性)と呼びます。神経細胞のように長く生き続ける細胞では、このお掃除がうまくいかないと異常タンパク質がたまり、少しずつダメージが蓄積すると考えられています。
STUB1がつくるCHIPというタンパク質も、同じユビキチンの仕組みに関わります。CHIPは細胞内の「介添え役」であるシャペロンと結びつき、正しく折りたためなかったタンパク質の品質管理を担います。GHS/SCAR16の原因となる変異は、CHIPのE3リガーゼとしての働きを失わせることが実験で示されており、RNF216とは別のタンパク質でありながら、同じ「プロテオスタシスの破綻」に行き着きます[4]。ユビキチンの乱れが、GHSに共通する重要な病態であることを示しています。
仕組み②:膜脂質の恒常性(PNPLA6)
PNPLA6は、NTE(神経障害標的エステラーゼ)というタンパク質をつくり、細胞内の膜をつくるリン脂質の代謝を通じて、膜の恒常性を保っています。GHSや正常嗅覚型の性腺機能低下を示す家系でPNPLA6の機能喪失型変異が見つかり、モデル動物の神経変性を正常なPNPLA6は救済できるのに、患者さんの変異体では救済できないことが示されました[5]。
さらに同じ研究では、下垂体でゴナドトロピンをつくる細胞(ゴナドトロープ)でNTEの働きを止めると、GnRH(性腺刺激ホルモン放出ホルモン)による刺激を受けたあとのLHの放出が低下することが示されました[5]。これは、PNPLA6が原因のGHSでは、神経の変性だけでなく、下垂体でホルモンを分泌する仕組みそのものが直接障害されうることを意味します。つまりGHSは、脳とホルモンの両方が「同じ分子の弱点」を共有している病気だと考えられるのです。
6. 症状と経過 ─ 遺伝子・家族・きょうだいでも変わる
GHSの神経症状は概して進行性ですが、その速さは遺伝子どうし、家族どうし、さらには同じ家族のきょうだいの間でも大きく異なります。特に印象的なのは、まったく同じ変異をもつきょうだいでも重症度が違うという報告です。RNF216の同じスプライス変異を持つ2人のきょうだいで、一方は日常生活が自立していたのに対し、もう一方は構音障害・著明な失調・認知機能低下を生じて全面的な介助が必要になった例が報告されています[3]。変異の場所だけでは、重症度を十分には予測できないということです。
PNPLA6が関わるより広い連続体では、8例をまとめた集積で、多くが小脳失調を示し、MRIで小脳萎縮を認め、一部に性腺機能低下、末梢神経障害、認知障害、網脈絡膜のジストロフィーがみられました。小脳症状は比較的ゆっくりで、平均約15年の経過後も歩行能力が保たれていた例が報告されています。ただしこれはGHSだけを集めたデータではなく、より広いPNPLA6関連疾患の集団の数字なので、GHS全体の予後にそのまま当てはめることはできません[8]。
⚠️ 予後についてわかっていないこと
GHSでは、生命予後、平均的な生存期間、車椅子が必要になるまでの期間、遺伝子ごとの1年あたりの進行の速さなど、長期の経過を示すデータがまだ確立していません。症例の多くが少数例の報告に依存しており、前向きに追跡した研究が不足していることが、この病気の大きな研究課題です[6]。
7. MRIと検査 ─ 何がわかり、何が除外できないか
MRIでは小脳の萎縮が中核的な所見ですが、これはGHSに限らずさまざまな失調症でみられる非特異的な変化です。RNF216が原因の例では、小脳の萎縮に加えて大脳皮質の萎縮や、脳の深部・脳室周囲の白質にT2/FLAIRという撮影法で高信号(白質病変)を伴うことがあります。PNPLA6ではより選択的に、小脳の上部や背側の虫部という部分の萎縮が報告されています[1][8]。
💡 下垂体MRIが正常でも否定できません
性腺機能低下があると「脳や下垂体の画像に異常があるはず」と思われがちですが、GHSでは下垂体のMRIが正常でも、明らかな低ゴナドトロピン性性腺機能低下が存在しうることがわかっています[3]。下垂体の形に異常がないことは、GHSを除外する理由にはなりません。ホルモンの値や症状とあわせて総合的に判断する必要があります。
ホルモンの機能検査も、障害がどこにあるかを知るうえで大切です。原著の研究では、長時間にわたるLHの測定や、外から与えるパルス状のGnRHへの反応を調べ、患者さんによって視床下部レベルと下垂体レベルの両方に障害があることが示されました[1]。「GHS=単純にGnRHをつくる神経が欠けているだけ」という単純なモデルでは説明しきれないことを意味します。末梢神経障害が疑われる場合は神経伝導検査、網膜の症状があれば眼科的評価など、症状に応じた検査を組み合わせます。
8. 診断と鑑別 ─ 「小脳萎縮+HH=RNF216」と決めつけない
GHSには、糖尿病のような国際的に合意された数値の診断基準はありません。そのため実際には、原因のはっきりしない進行性の小脳失調と低ゴナドトロピン性性腺機能低下を入口として、認知症、舞踏運動、白質病変、網膜の病変、痙性、末梢神経障害などの手がかりから原因遺伝子の候補をしぼり、最終的に遺伝学的検査で確定していく流れが合理的です[6][9]。
遺伝学的検査では、RNF216だけを1つずつ調べるより、RNF216・PNPLA6・STUB1を最低限含む広い遺伝性失調・神経内分泌のパネル検査や、全エクソーム/全ゲノム解析を用いるのが合理的です。失調+性腺機能低下の原因候補は非常に多く、標的をしぼりすぎると症状の重なる例を見落とすためです[9]。成人の失調では、通常のパネルでは検出しにくいリピート伸長による病気も鑑別に残るため、年齢・家族歴・MRIに応じてリピート伸長解析を並行して検討することもあります[8]。
⚠️ 見つかった変化の解釈は慎重に
見つかったバリアント(遺伝子の変化)は、ClinVarなどのデータベース、集団での頻度、保存性、機能への影響、家族内での分離、ACMG/AMPの基準を統合して解釈すべきで、意義不明のバリアント(VUS)だけでGHSを確定してはいけません[9]。判断に迷うときこそ、専門的なバリアント解釈が重要になります。
鑑別すべき病気は多岐にわたります。PNPLA6が関わるBoucher–Neuhäuser(ブーシェ・ノイホイザー)症候群は失調+性腺機能低下+網脈絡膜ジストロフィーを示し、GHSとの境界は連続的です[5]。STUB1が関わるSCAR16(脊髄小脳失調症16型)はGHSと実質的に重なる症例があります。白質病変が目立つ場合は白質脳症を来す病気(AARS2関連など)や、感音難聴を伴うペロー症候群、ミトコンドリア病なども考慮します。嗅覚障害を伴う場合はカルマン症候群を、痙性が前面に出る場合は遺伝性痙性対麻痺を念頭に置きます[9]。「小脳萎縮+性腺機能低下=RNF216」と短絡しないことが、正確な診断のかなめです。
9. 治療 ─ 根本治療は未確立、支持療法とホルモン補充が中心
2026年時点で、RNF216・PNPLA6・STUB1の分子異常を修正して神経変性を止められる承認薬はなく、GHSに特化した根本治療は確立していません。GHSやこれらの遺伝子を対象とした臨床試験を検索した範囲でも、GHSに特化した疾患修飾(病気の進行そのものを変える)治療の試験は確認できませんでした。遺伝子治療やユビキチン経路の修飾、脂質代謝の修復などは、現時点では前臨床・概念研究の段階にあります。
神経症状に対しては、対症療法が中心になります。歩行・バランスの訓練、理学療法・作業療法、転倒や骨折の予防、適切な歩行補助具の選択、構音やコミュニケーションの支援、必要に応じた嚥下の評価、認知・精神症状への対応などを、神経内科・内分泌・遺伝診療を含む多職種で組み合わせて行います[9]。痙性、ジストニア、舞踏運動、てんかんなどは、それぞれの症状に応じて治療します。
一方、内分泌治療には比較的はっきりした臨床的意義があります。RNF216の症例では、テストステロン補充によって顔ひげ、腋毛・陰毛、声変わりといった二次性徴が改善した一方で、小脳や認知の症状は変わりませんでした[3]。これは、性ホルモンの補充は性腺機能低下を補える一方、基礎にある神経変性そのものは治療しないことを示しています。男性ではテストステロン補充、女性ではエストロゲンの導入と、子宮がある場合のプロゲスチンの追加が、一般的な低ゴナドトロピン性性腺機能低下症の管理の原則です。思春期の誘導は、骨年齢・骨密度・血栓リスク・妊娠の希望などをふまえ、小児・成人の内分泌専門医が個別に判断します。
妊孕性(にんようせい/子どもをもつ力)に関わる治療は、障害されている場所が症例や遺伝子によって異なる点が重要です。視床下部レベルのGnRH欠乏であればパルス状のGnRH投与が理論的に有効になりえますが、RNF216では視床下部と下垂体の両方に、PNPLA6では下垂体でのホルモン分泌の仕組みそのものに障害が示されています[1][5]。したがって「GHSなら必ずこの治療が効く」とは言えず、GnRHへの反応性を評価したうえで、直接ゴナドトロピンを補う方法も含め、生殖内分泌の専門医が選択します。長期の性腺機能低下では骨量の獲得不足も問題になりうるため、骨年齢・骨密度・ビタミンD/カルシウムの評価も臨床的に大切です[3]。
10. 遺伝カウンセリング ─ 家族への意味を整理する
確立した両アレル性のRNF216・PNPLA6・STUB1の変化によるGHSは、基本的に常染色体潜性(劣性)として扱います。両親がそれぞれ1つずつ変化を持つ保因者の場合、各妊娠でこどもが発症する理論上の確率は25%、保因者になる確率は50%、変化を受け継がない確率は25%です[1]。原因となる変化が家系内で確定していれば、きょうだいや親族に対象をしぼった検査も可能になります。
⚠️ STUB1は「潜性」と「顕性」の両方に注意
STUB1は例外的な注意が必要です。両アレルの変化ではSCAR16/GHS型という潜性(劣性)の病気を、片方だけの変化ではSCA48(脊髄小脳失調症48型)という顕性(優性)の病気を起こしうることが知られています[4]。そのため「GHS患者さんの親は単なる無症状の保因者」と機械的に説明せず、その変化の性質と優性STUB1病との関連を、一件ずつ確認する必要があります。
また、RNF216とOTUD4が関わる原著の家系では二遺伝子性の相互作用が示されたため、OTUD4の変化を含む家系の再発リスクを、単純な「25%」だけで説明できない場合があります。OTUD4単独のVUSを根拠にGHSを確定したり、独立した25%のリスクを提示したりするのは適切ではありません[1]。原因となる変化が確定していれば、家系内の保因者検査、妊娠前のカウンセリング、出生前診断、着床前遺伝学的検査(PGT)といった選択肢を技術的に検討することが可能になります。ただし、遺伝子のタイプから症状の重さを正確に予測できないこと、とくにRNF216の家族内での変動や、PNPLA6・STUB1の広い病気の連続体を、ていねいに説明する必要があります[3]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で整理します。GHSのような超希少疾患では、正確な分子診断に基づいて今後の選択肢を検討することが、ご本人とご家族にとって重要な土台になります。
🩺 院長コラム【同じ遺伝子でも、対応が変わる】
GHSの遺伝学で重要なのは、STUB1のように「1つの遺伝子が、潜性の病気にも顕性の病気にもなりうる」という点です。同じ遺伝子でも変化の性質によって、家族への意味が変わります。遺伝医学では、遺伝子名だけでなく、バリアントの種類、遺伝形式、表現型との整合性をあわせて評価することが重要です。
だからこそ、検査で変化が見つかったときは、その1文字が何を意味するのかを、家系全体の中で読み解く作業が欠かせません。数字だけ、遺伝子名だけで結論を急がず、一件ずつ確認していく——遺伝診療の地道さが、いちばん力を発揮する場面だと考えています。
まとめ ─ GHSは「RNF216病」と同義ではない
ゴードン・ホームズ症候群は、100年以上前に「小脳失調+性腺の発達不全」として記載され、近年になってようやく分子レベルの姿が見えてきた、まれな遺伝性の神経内分泌疾患です。現在のエビデンスから最も確かに言えるのは、GHSは「RNF216の病気」と同義ではなく、ユビキチンによるタンパク質の品質管理、あるいは膜脂質の恒常性の破綻によって、小脳・認知のネットワークと、脳から性腺へのホルモン軸とが同時に障害される、遺伝的に多様な症候群だということです[6][9]。
臨床の症状だけでは遺伝子のタイプを十分には予測できません。だからこそ、広い分子検査と、内分泌・MRI・眼科・末梢神経のていねいな評価を統合することが、いまの最も合理的な診断の進め方です。根本治療はまだありませんが、性腺機能低下へのホルモン補充や、失調・認知症状への支持療法など、生活の質を支える手立てはあります。正確な診断に基づいて、ご本人とご家族が次の選択を落ち着いて考えられるよう、遺伝診療がその土台を整えていきます。
🏥 遺伝子や染色体に関わる検査のご相談
進行性の失調や性腺機能低下の原因、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. ゴードン・ホームズ症候群とは、どんな病気ですか?
進行性の小脳性運動失調(ふらつき・ろれつの回りにくさ)と、低ゴナドトロピン性性腺機能低下症(脳からのホルモン刺激が足りず、思春期が進まないタイプの性腺機能低下)を中心とし、しばしば認知機能の低下を伴う、まれな遺伝性の神経内分泌の病気です。RNF216・PNPLA6・STUB1など複数の遺伝子の変化が、それぞれよく似た症状を引き起こす、遺伝的に多様な症候群です。
Q2. なぜ脳の症状とホルモンの症状が同時に起こるのですか?
GHSの原因遺伝子は、細胞にとって基本的な仕組みに関わっています。RNF216やSTUB1はユビキチンによるタンパク質の品質管理に、PNPLA6は細胞膜をつくる脂質の恒常性に関わります。これらの仕組みは、長く生きる小脳の神経細胞と、脳から性腺へホルモンを送る仕組みの両方にとって重要なため、同じ分子の弱点が「脳」と「ホルモン」の両方に影響すると考えられています。
Q3. どうやって診断しますか?
原因のはっきりしない進行性の小脳失調と低ゴナドトロピン性性腺機能低下を入口に、認知症・舞踏運動・白質病変・網膜の病変・痙性・末梢神経障害などの手がかりから候補をしぼり、最終的に遺伝学的検査(RNF216・PNPLA6・STUB1を含む広いパネルや全エクソーム/全ゲノム解析)で確定します。下垂体のMRIが正常でも性腺機能低下は否定できないため、ホルモンの値や症状とあわせて総合的に判断します。
Q4. 治療法はありますか?
病気の進行そのものを止める根本治療は、現時点では確立していません。治療は、失調や認知症状に対するリハビリなどの支持療法と、性腺機能低下に対するホルモン補充が中心です。ホルモン補充で二次性徴は改善しますが、小脳や認知の症状そのものは改善しないことが報告されています。症状に応じて、神経内科・内分泌・遺伝診療を組み合わせた多職種での管理を行います。
Q5. 子どもや家族に遺伝しますか?
多くは常染色体潜性(劣性)で、両親がそれぞれ保因者の場合、各妊娠でこどもが発症する理論上の確率は25%です。ただしSTUB1は例外で、両アレルの変化では潜性の病気(SCAR16/GHS型)、片方だけの変化では顕性の病気(SCA48)を起こしうるため、個別の確認が必要です。原因となる変化が家系内で確定していれば、保因者検査や妊娠前カウンセリングなどの選択肢を検討できます。詳しくは臨床遺伝専門医にご相談ください。
参考文献
- [1] Margolin DH, Kousi M, Chan YM, et al. Ataxia, dementia, and hypogonadotropism caused by disordered ubiquitination. N Engl J Med. 2013;368(21):1992-2003. doi:10.1056/NEJMoa1215993. [PubMed 23656588]
- [2] Synofzik M, Gonzalez MA, Lourenco CM, et al. PNPLA6 mutations cause Boucher-Neuhauser and Gordon Holmes syndromes as part of a broad neurodegenerative spectrum. Brain. 2014;137(Pt 1):69-77. doi:10.1093/brain/awt326. [PubMed 24355708]
- [3] Alqwaifly M, Bohlega S. Ataxia and Hypogonadotropic Hypogonadism with Intrafamilial Variability Caused by RNF216 Mutation. Neurol Int. 2016;8(2):6444. doi:10.4081/ni.2016.6444. PMID:27441066. [PMC4935815]
- [4] Shi CH, Schisler JC, Rubel CE, et al. Ataxia and hypogonadism caused by the loss of ubiquitin ligase activity of the U box protein CHIP. Hum Mol Genet. 2014;23(4):1013-1024. doi:10.1093/hmg/ddt497. [PubMed 24113144]
- [5] Topaloglu AK, Lomniczi A, Kretzschmar D, et al. Loss-of-function mutations in PNPLA6 encoding neuropathy target esterase underlie pubertal failure and neurological deficits in Gordon Holmes syndrome. J Clin Endocrinol Metab. 2014;99(10):E2067-E2075. doi:10.1210/jc.2014-1836. [PubMed 25033069]
- [6] Mahale RR, Mailankody P. Clinical and Genetic Profile of Gordon-Holmes Syndrome: A Review of Published Cases. Cerebellum. 2026;25(3):70. doi:10.1007/s12311-026-02016-z. PMID:42080998. [PubMed 42080998]
- [7] Holmes G. A form of familial degeneration of the cerebellum. Brain. 1908;30(4):466-489. doi:10.1093/brain/30.4.466. [DOI 10.1093/brain/30.4.466]
- [8] Nanetti L, Di Bella D, Magri S, et al. Multifaceted and Age-Dependent Phenotypes Associated With Biallelic PNPLA6 Gene Variants: Eight Novel Cases and Review of the Literature. Front Neurol. 2022;12:793547. doi:10.3389/fneur.2021.793547. [PubMed 35069422]
- [9] De Michele G, Maione L, Cocozza S, et al. Ataxia and Hypogonadism: a Review of the Associated Genes and Syndromes. Cerebellum. 2024;23(2):688-701. doi:10.1007/s12311-023-01549-x. PMID:36997834. [PubMed 36997834]






