

目次
- 1 1. SCA48(脊髄小脳失調症48型)とは
- 2 2. 原因遺伝子STUB1と、その特徴
- 3 3. SCA48の症状 ─ 運動失調と多彩な神経症状
- 4 4. 認知・情動症状(CCAS)─ SCA48を特徴づける柱
- 5 5. 画像検査でわかること ─ 小脳萎縮と「crab sign」
- 6 6. 病態メカニズム ─ CHIPとタンパク質の品質管理
- 7 7. 診断の進め方と、間違えやすい病気
- 8 8. TBPリピートとの関係 ─ 「2遺伝子性」をめぐる論点
- 9 9. 治療と日常の管理 ─ いまできること
- 10 10. 遺伝と家族 ─ カウンセリングで大切にすること
- 11 まとめ ─ 「成人発症の失調+CCAS」に気づくことから
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

脊髄小脳失調症48型(せきずいしょうのうしっちょうしょう48がた、SCA48/spinocerebellar ataxia type 48)は、STUB1(エスティーユービーワン)という遺伝子の変化によって起こる、比較的新しく報告された遺伝性の神経の病気です。歩行のふらつきなどの小脳性の運動症状だけでなく、もの忘れや性格・気分の変化といった認知・情動の症状を伴うことが大きな特徴で、この2つが「二本柱」になっています。2018年にスペインの大きな家系で疾患概念が確立されたばかりで、まだ世界的にも症例の少ない希少疾患です。この記事では、SCA48とは何か、どんな症状が出るのか、どう診断するのか、遺伝はどう考えればよいのか、そして治療開発の現状までを、臨床遺伝専門医の視点から解説します。
Q. SCA48とは何ですか?まず結論だけ知りたいです
A. SCA48(脊髄小脳失調症48型)は、STUB1という遺伝子の1つのコピーに病的な変化が起こることで発症する、常染色体顕性遺伝(じょうせんしょくたいけんせいいでん/優性遺伝)の神経変性疾患です。歩行や手足のふらつき、ろれつが回りにくいといった小脳性の運動失調に加えて、段取りが立てにくい・性格が変わる・気分が不安定になるといった認知・情動の症状(CCAS)を伴うのが特徴です。発症は主に成人期以降ですが年齢の幅は広く、症状の組み合わせや重さは同じ家系の中でも大きく異なります。現時点でSCA48そのものを止める治療法は確立していません[1][2]。
- ➤原因 → STUB1遺伝子の1コピーの変化(常染色体顕性遺伝)。同じ遺伝子の2コピーの変化では別の病気SCAR16になる
- ➤2つの柱 → 小脳性運動失調 + 認知・情動症状(CCAS)。認知症状が運動失調に先行することもある
- ➤見た目の多様さ → ジストニア・パーキンソニズム・舞踏運動などを伴い、SCA17やハンチントン病に似ることがある
- ➤診断 → 遺伝学的検査でSTUB1の変化を確認。リピート伸長タイプのSCAとの鑑別も重要
- ➤治療 → 疾患を止める薬はまだなく、症状に応じたリハビリ・対症療法が中心
🧬 SCA48の基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. SCA48(脊髄小脳失調症48型)とは
脊髄小脳失調症(SCA)は、小脳やそれにつながる神経が少しずつ変性し、体の動きをうまく調節できなくなる遺伝性の神経変性疾患の総称です。歩くときのふらつき、手足の細かい動きのぎこちなさ、ろれつの回りにくさ(構音障害)などが代表的な症状で、原因となる遺伝子の違いによって多くのタイプに分けられています。SCA48は、その中で48番目に位置づけられた比較的新しいタイプで、STUB1という遺伝子の変化によって起こります[1]。
SCA48が最初にはっきりと「独立した病気」として報告されたのは2018年のことです。スペインのある大きな家系を10年以上にわたって追跡した研究で、STUB1遺伝子の片方のコピーに生じた変化が、家系内の患者さんたちと一致して受け継がれていることが示されました[1]。それ以前の2013年には、STUB1の両方のコピーに変化があると、別の劣性(潜性)遺伝の小脳失調症であるSCAR16が起こることが分かっていました[8]。つまりSTUB1という1つの遺伝子が、変化のしかたによってSCAR16とSCA48という2つの病気を引き起こす、という関係になっています。
💡 用語解説:常染色体顕性(優性)遺伝と潜性(劣性)遺伝
私たちは同じ遺伝子を父方・母方から1つずつ、合計2コピー持っています。常染色体顕性(優性)遺伝とは、2コピーのうち片方だけに病的な変化があれば発症しうる遺伝のしかたです。SCA48はこのタイプです。一方、常染色体潜性(劣性)遺伝は、両方のコピーに変化がそろって初めて発症するもので、STUB1ではこちらがSCAR16にあたります。詳しくは常染色体顕性遺伝の解説ページもご覧ください。
SCA48は、いわゆる「純粋な小脳の病気」ではありません。歩行や手足のふらつきといった運動症状と並んで、遂行機能(段取りを立てる力)の低下、性格や行動の変化、気分の不安定さといった認知・情動の症状が、車の両輪のように現れます。この認知・情動の症状は「小脳性認知情動症候群(CCAS)」と呼ばれ、SCA48を他の多くの遺伝性失調から際立たせる特徴になっています[1][3]。あとの章でくわしく説明します。
なお、一般人口の中でSCA48がどれくらいの頻度で存在するのか、正確な有病率はまだ分かっていません[3]。報告されている数字の多くは、遺伝性の失調症を専門的に調べる医療機関に紹介された患者さんの集団から得られたもので、そのまま社会全体の頻度とみなすことはできません。「希少疾患である」という以上に精密な数値を、現時点で示すことは難しいのが実情です。
2. 原因遺伝子STUB1と、その特徴
SCA48の原因であるSTUB1遺伝子は、16番染色体の短い腕の先のほう(16p13.3)にあります。この遺伝子は、CHIP(チップ)と呼ばれるタンパク質の設計図です。CHIPは「C-terminus of HSC70-interacting protein」の頭文字をとった名前で、細胞の中でタンパク質の品質管理を担う重要な役割を持っています[1]。この働きについては、あとの病態メカニズムの章でくわしく見ていきます。
SCA48で報告されているSTUB1の変化は、実にさまざまです。1つのアミノ酸が別のアミノ酸に置き換わるミスセンス変異、途中でタンパク質づくりが止まってしまうナンセンス変異、設計図の読み枠がずれるフレームシフト変異、一部が欠けたり挿入されたりする変化など、多くの種類が見つかっています[1][3][6]。
💡 用語解説:ミスセンス変異とフレームシフト変異
遺伝子は、タンパク質をつくるための「文字の並び」です。ミスセンス変異は、その文字が1つ書き換わって、タンパク質を構成するアミノ酸が別のものに置き換わる変化です。フレームシフト変異は、文字が抜けたり増えたりして、そこから先の読み枠が全部ずれてしまい、まったく違うタンパク質になったり途中で途切れたりする変化です。SCA48ではこうした複数のタイプの変化が、CHIPというタンパク質のいろいろな場所で報告されています。
ここで大切なのは、SCA48がリピート伸長タイプのSCAとは仕組みが違うという点です。SCA6やSCA17、ハンチントン病などは、遺伝子の中の特定の配列(CAGなど)が異常に繰り返し増える「リピート伸長」が原因です。これに対してSCA48は、そうしたリピートの伸長ではなく、STUB1という遺伝子そのものの中の点の変化や小さな欠失などが原因になります[1]。この違いは、あとで述べる診断の進め方にも関わってきます。
🩺 院長コラム【同じ遺伝子でも、変化の「数」と「性質」で病気が変わる】
STUB1という1つの遺伝子が、片方のコピーの変化ならSCA48、両方のコピーの変化なら別の病気SCAR16を起こす——これは遺伝学のおもしろさであり、同時にむずかしさでもあります。同じ遺伝子でも、変化がどこに・どんな形で・いくつ起きるかで、体への影響が変わってくるのです。
遺伝医学では、「同じ遺伝子でも変異の性質によって病態や解釈が変わる」という考え方が重要です。遺伝子検査で見つかった変化の意味を読み解くときには、その変化の種類・場所・数を丁寧に見ていく姿勢が欠かせません。
3. SCA48の症状 ─ 運動失調と多彩な神経症状
SCA48の症状は大きく、小脳性の運動失調と、それ以外の神経症状に分けて考えると整理しやすくなります。まず運動失調から見ていきましょう。
中核となる小脳症状
SCA48の運動症状の中心は、歩行時のふらつき(歩行失調)、体幹の不安定さ、手足の動きのぎこちなさ、そしてろれつの回りにくさ(構音障害)です。進行すると飲み込みにくさ(嚥下障害)が加わることもあります。目の動きにも異常が出ることがあり、視線を滑らかに動かせない、視線がわずかに揺れる、といった所見が報告されています[2]。
ただし、SCA48では「運動失調が必ず最初に出る」とは限らないのが重要な点です。最初に報告されたスペインの家系では、認知・情動の症状が先に現れて徐々に進み、そのあとで体幹のふらつきがはっきりしてきた例がありました[1]。発症年齢の幅もとても広く、2024年に報告された21人の患者さんでは20歳から73歳まで分布していました[2]。同じ家系の中でも、発症する年齢や症状の重さが大きく異なることが知られています[3]。
小脳の外に広がる多彩な症状
SCA48は、小脳だけにとどまらず、複数の神経系にまたがって症状が出ることがあります。とくに以下のような不随意運動や神経所見が、患者さんによってさまざまに加わります[4]。
🧠 SCA48でみられる小脳外の症状
| 系統 | 報告されている症状 |
|---|---|
| 錐体外路系(不随意運動) | ジストニア(筋肉のこわばり・ねじれ)、振戦(ふるえ)、舞踏運動(おどるような動き)、パーキンソニズム、ミオクローヌス |
| 錐体路系 | 腱反射の亢進、バビンスキー徴候など。研究によってはかなり多くみられる[2] |
| 認知・行動 | 遂行機能障害、脱抑制、意欲の低下(アパシー)、いらだち・攻撃性など。運動失調に先行することもある |
| 眼球運動 | 滑らかでない追視、視線の揺れ、まれに上下方向の注視障害 |
| その他 | 排尿の症状、飲み込みにくさ、少数でてんかん、末梢神経の障害。頻度は研究間で幅がある |
※症状の頻度は報告によって差が大きく、どの診療科に紹介されたか等の影響を受けます。
たとえばイタリアの2家系8人を報告した研究では、全員に失調と認知・精神症状があり、舞踏運動・パーキンソニズム・ジストニア・排尿症状・てんかんが人によって加わっていました[4]。一方、2024年の21人の報告では、錐体路の徴候が21人中14人と比較的多く、逆に錐体外路の徴候は21人中5人にとどまっていました[2]。このように研究によって症状の出方が大きく違うことも、SCA48という病気の幅広さをよく表しています。こうした多彩さのために、SCA48はSCA17やハンチントン病のような病気、あるいは前頭側頭型認知症のような病像に似ることがあります[4][5]。
💡 用語解説:錐体路徴候と錐体外路徴候
錐体路徴候とは、脳から脊髄へ運動の指令を伝える主な神経経路(錐体路)が障害されたときにみられる所見です。腱反射が強くなる、筋肉がつっぱる、足の裏を刺激したときに母趾が反り返るバビンスキー徴候などが代表的です。一方、錐体外路徴候とは、大脳基底核など、運動の開始や滑らかな調節に関わる仕組みの障害によって生じる症状を指します。ジストニア、振戦、舞踏運動、パーキンソニズムなどが含まれます。SCA48では、小脳性運動失調に加えて、こうした小脳以外の運動症状を伴うことがあります。
4. 認知・情動症状(CCAS)─ SCA48を特徴づける柱
SCA48を、他の多くの遺伝性失調から際立たせているのが、小脳性認知情動症候群(CCAS)と呼ばれる症状の存在です。CCASは「Cerebellar Cognitive Affective Syndrome」の略で、小脳の障害が運動だけでなく、考える力や感情のコントロールにも影響を与える、という考え方にもとづいています。
💡 用語解説:小脳性認知情動症候群(CCAS)
小脳は長いあいだ「体の動きを調整する場所」とだけ考えられてきました。しかし近年の研究で、小脳は思考や感情の調整にも関わっていることが分かってきました。小脳が障害されることで、段取りを立てる・注意を保つ・言葉をスムーズに出す・空間を把握する、といった認知の働きや、気分・行動のコントロールに影響が出る状態を、まとめてCCASと呼びます。
SCA48におけるCCASでは、具体的には遂行機能(物事の段取りを立てて実行する力)、注意力、言葉の流暢さ、作業記憶(ワーキングメモリ)、空間を組み立てる力などに障害が現れます。行動の面では、抑えがきかなくなる(脱抑制)、いらだちやすくなる、攻撃的になる、感情が不安定になる、意欲が低下する(アパシー)といった変化が起こりえます。うつや不安が報告されることもあります[1][3][2]。
とりわけ注目すべきは、CCASが運動失調より先に現れる場合があることです。トルコの家系を報告した研究でも、認知・情動の症状が運動失調に先行することが確認されています[5]。最初に報告されたスペインの家系では、まだ症状の出ていない保因者3人の段階で、すでに小脳の一部(虫部・傍虫部やlobule VI–VII)に局所的な萎縮がみられました[1]。つまり、はっきりした運動失調が出るよりも前に、脳の構造的な変化や認知の変化が始まっていることがある、ということです。
大規模な研究では、認知障害(とくに前頭葉型・遂行機能型の障害)が50人中およそ54%に認められ、ハンチントン病や前頭側頭型認知症に似た「失調+認知症・行動障害」という病像を示す家系も含まれていました[3]。ただし、認知症状の頻度は研究によって大きく変わります。これは、神経心理検査をどこまで系統的に行ったか、軽い症状をどこまで数えたか、失調の外来と認知症の外来のどちらに紹介されたか、といった事情の影響を強く受けると考えられます。
この点は、日常生活を支えるうえでもとても大切です。CCASが先行しうるため、「歩けているから軽症」とは判断できません。就労、金銭の管理、運転、重要な意思決定といった生活の場面は、歩行の機能とは別に評価していく必要があります[1]。
5. 画像検査でわかること ─ 小脳萎縮と「crab sign」
SCA48が疑われるとき、脳のMRI検査は重要な手がかりになります。SCA48でもっとも中核となる所見は、小脳の萎縮です。最初に報告されたスペインの家系では、認知や情動に関わる後ろ側の小脳、とくに虫部・傍虫部・lobule VI–VIIから病変が始まり、そのあとより広い範囲に広がっていくというモデルが示されました[1]。前述のとおり、この萎縮ははっきりした運動失調が出る前から認められることがあります。
もう1つ特徴的なのが、両側の歯状核(しじょうかく)にみられるT2強調像での高信号と小脳萎縮の組み合わせです。この所見は、その見た目の形から「crab sign(カニの形のサイン)」と呼ばれ、2020年の画像研究で提唱され、その後2024年の中国の家系でも報告されています[10][7]。
💡 「crab sign」は診断を支持するが、決め手ではない
crab signは、あればSCA48を疑うきっかけになる所見です。ただし、この所見の感度や特異度(どれくらい確実に病気を言い当てられるか)を確かめた研究はまだありません。「あればSCA48を疑わせるが、なくても除外できず、あっても確定できない」という位置づけが妥当です。画像だけで診断を確定することはできず、最終的には遺伝学的検査が必要になります。
このほか、FDG-PET(糖代謝をみる検査)では小脳だけでなく線条体や大脳皮質の代謝低下が報告され、SPECTやDTIといった検査では小脳と大脳をつなぐネットワークの異常が示されています[4][5]。ただし、これらは現時点で日常診断の基準になっているわけではなく、研究的・補助的な検査という位置づけです。
6. 病態メカニズム ─ CHIPとタンパク質の品質管理
SCA48で何が起きているのかを理解するには、原因遺伝子STUB1がつくるCHIPというタンパク質の仕事を知る必要があります。CHIPは、細胞の中でタンパク質の品質管理(プロテオスタシス)を担う中心的な部品の1つです[6][7]。
細胞の中では、たくさんのタンパク質がつくられ、働き、古くなったり壊れたりすると片づけられていきます。この片づけのシステムが乱れると、異常なタンパク質がたまって神経細胞にダメージを与えます。CHIPは、この品質管理の2つの仕組みをつなぐ「橋渡し役」です。1つは、傷んだタンパク質を見つけて抱える分子シャペロン(HSP70/HSC70/HSP90など)の仕組み。もう1つは、不要になったタンパク質に「分解の目印」をつけて処理場へ送るユビキチン‐プロテアソーム系です。
💡 用語解説:シャペロンとユビキチン
分子シャペロンは、タンパク質が正しい形に折りたたまれるのを助けたり、傷んだタンパク質を見張ったりする「世話役」のタンパク質です。ユビキチンは、いらなくなったタンパク質に付けられる「分解してください」という目印です。CHIPは、シャペロンが抱えた異常タンパク質にユビキチンの目印を付け、分解へと導くE3ユビキチンリガーゼという酵素として働きます。いわば、品質管理の「仕分け係」です。
CHIPのおおまかな構造は、シャペロンと結びつく部分(TPRドメイン)と、分解の目印を付ける反応を担う部分(U-boxドメイン)に分かれています。SCA48で見つかる変化は、このCHIPのいろいろな場所に分布しています。報告されている障害のしかたは1つではなく、CHIPの量が減る、目印を付ける酵素としての働きが落ちる、正しく組み上がらない、シャペロンや相手のタンパク質を認識できなくなるなど、複数のパターンがあります[6][7]。このため、SCA48を「単純にCHIPが半分になっただけの病気」と一括りに説明することは難しいと考えられています。
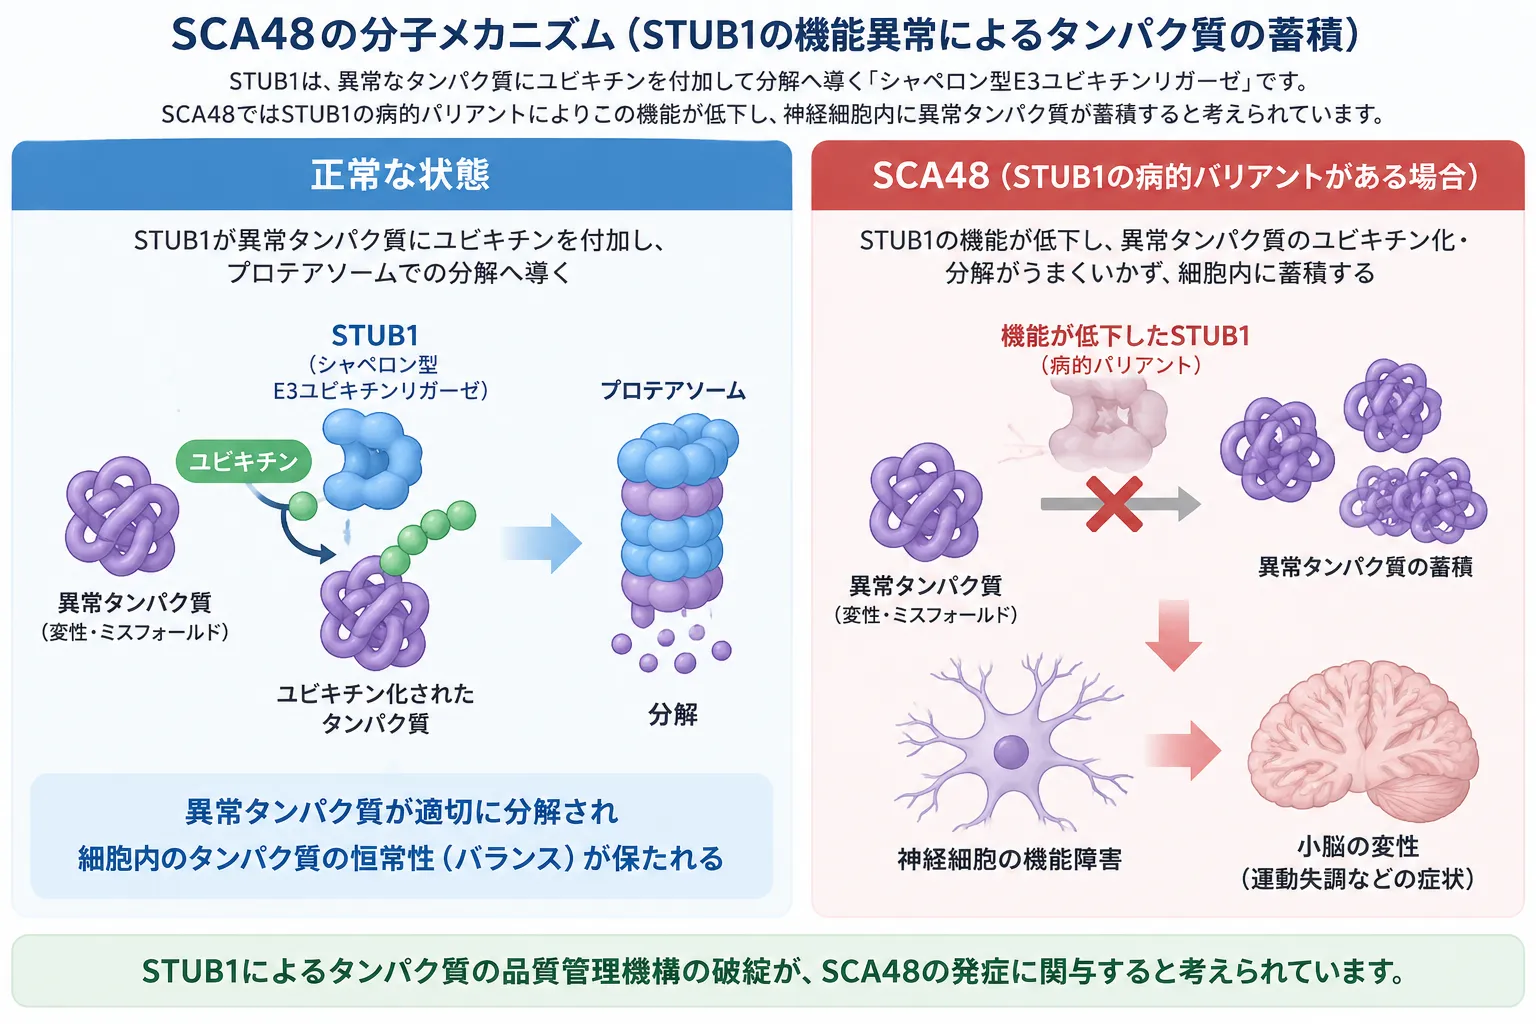
STUB1がコードするCHIPは、分子シャペロンと協調して異常タンパク質のユビキチン化を促し、プロテアソームによる分解へ導くE3ユビキチンリガーゼです。SCA48ではSTUB1の病的バリアントによってCHIPの機能が障害され、タンパク質品質管理(プロテオスタシス)の破綻が神経変性に関与すると考えられています。
実際の神経病理(亡くなった患者さんの脳を調べる研究)では、SCA48の患者さんで小脳のプルキンエ細胞という神経細胞が強く失われていることが報告されています。ある剖検例では、小脳の虫部でプルキンエ細胞がほぼ完全に近いほど脱落し、半球でも強く減少していた一方で、橋・海馬・大脳皮質などは比較的保たれていました[3]。認知症状が強いにもかかわらず、病変の中心が小脳にあるという事実は、SCA48の認知障害を「小脳と前頭・辺縁系のネットワークの障害によるCCAS」として理解する根拠の1つになっています。ただし剖検例そのものが少なく、すべてのSCA48に同じ病理パターンが当てはまるかどうかは、まだ分かっていません。
2024年の中国の家系を調べた研究では、ある変化(p.Y252S)について、細胞モデルでCHIPの量やユビキチン化の働きが低下し、あわせてタウというタンパク質の凝集が増えることが示されました[7]。ここには注意が必要です。これはあくまで細胞モデルでの観察であり、「SCA48はタウの病気である」「抗タウ治療が効く」ということを意味するものではありません。現時点では、タウは今後さらに調べていくべき候補の1つ、という位置づけにとどまります[3][7]。
なお、SCA48(片方のコピーの変化)とSCAR16(両方のコピーの変化)は、遺伝形式こそ違うものの、失調・認知障害・不随意運動など重なる特徴を持っています。顕性・潜性どちらの変化も、細胞レベルでは似たようなCHIPの働きの低下を起こすという報告があり、両者をまとめて「STUB1に関連する神経変性のスペクトラム(連続体)」として捉える見方があります[6]。ただし一般に、両方のコピーに変化があるSCAR16のほうが若く発症し重症になる傾向があるため、SCAR16の特徴をそのままSCA48に当てはめることはできません[3]。
7. 診断の進め方と、間違えやすい病気
SCA48を疑うのはどんなときか
SCA48を積極的に考えるきっかけになるのは、成人になってから少しずつ進む小脳失調に、遂行機能や行動・気分の障害(CCAS)が加わっている、という組み合わせです。これに、親から子へと世代を超えて症状が伝わる家族歴、ジストニア・振戦・舞踏運動・パーキンソニズムといった不随意運動、MRIでの後ろ側の小脳の萎縮やcrab signが加わると、疑いはさらに強まります[1][4][2]。ただし、家族歴がはっきりしない例や、一見すると孤発性に見える例もあるため、家族歴がないというだけで除外することはできません。
遺伝学的検査で確定する
SCA48の最終的な診断は、臨床像と合致するSTUB1の病的な変化を遺伝学的検査で確認することが基本です。実際の診療では、失調や運動障害に関わる複数の遺伝子をまとめて調べる遺伝子パネル検査や、全エクソーム解析(WES)、全ゲノム解析(WGS)などでSTUB1の変化を探します。遺伝性の失調症は原因遺伝子が非常に多く、可能な施設では包括的なゲノム解析へと移行する流れが強まっています[9]。
💡 通常のWESだけでは足りないことがある
ここで大切なのは、通常の全エクソーム解析でSTUB1を読めたとしても、リピート伸長タイプのSCAを十分に除外したことにはならないという点です。SCA1・2・3・6・7・17やDRPLAなどのリピート伸長、さらに臨床像に応じてSCA27B(FGF14)やRFC1関連疾患なども、専用の検査法で別に調べる必要があります。原因の見落としを防ぐため、検査の組み立ては慎重に行います[9]。
また、SCA48では新しいミスセンス変異が次々に見つかるため、意義不明の変化(VUS)を見つけただけで確定診断にしてはいけません。評価には、集団での頻度、進化的な保存性、変化の種類や場所、家系内での共分離(症状のある人だけが変化を持つか)、これまでの報告、公的データベースの複数評価などを総合します。2024年に報告されたp.Y252Sも、当初はVUSであったため、研究者らが機能解析を追加して病的である裏づけを取りました[7]。古い登録と最新の研究で分類が変わることもあるため、臨床遺伝の専門家による再解釈が欠かせません。
治療できる原因を見逃さない
遺伝性が疑われる場合でも、治療できる後天的な失調を見逃さないことが重要です。ビタミンの不足、甲状腺の異常、自己免疫や感染など、原因によっては治療で改善するものもあります。遺伝子検査だけを行って、こうした治療可能な原因の検索を省略しない、という姿勢が大切です[9]。
間違えやすい病気(鑑別診断)
SCA48のように認知・精神症状や不随意運動を伴う病像では、SCA17(TBP遺伝子)が最も重要な鑑別の1つです[4]。このほか、症状や家族歴に応じて、SCA1・2・3・6・7、SCA27B、ハンチントン病、DRPLA(歯状核赤核淡蒼球ルイ体萎縮症)などを考えます。孤発性で進行が速く自律神経障害が強ければ多系統萎縮症(MSA-C)、亜急性であれば自己免疫・傍腫瘍・感染・薬物やアルコール・栄養性などの後天的な原因を先に除外します。遺伝性の失調は遺伝的な多様性が極めて大きく、症状だけから原因遺伝子を確定することはできません[9]。
8. TBPリピートとの関係 ─ 「2遺伝子性」をめぐる論点
SCA48の遺伝学で、いま最も注目されている論点の1つが、TBPという別の遺伝子のリピートとの関係です。TBPは、SCA17の原因遺伝子でもあります。
初期の研究では、STUB1の変化と、TBPの「中間の長さ」のリピートが高い頻度でいっしょに見つかることから、両方がそろって初めて発症する「2遺伝子性(ダイジェニック)」の病気ではないかという強い仮説が出されました。ところが2024年、オランダを中心とする21人の患者さんを独立に調べた研究で、この見方が見直されました[2]。
📊 21人の患者さんにおけるTBPリピートの長さ(2024年)
| TBPリピートの長さ | 人数(割合) |
|---|---|
| 40未満(正常) | 15人(71%) |
| 40(高めの正常) | 2人(9.5%) |
| 41〜42(中間域) | 4人(19%) |
出典:van Prooijeら(2024)[2]。正常なTBPリピートでも典型的なSCA48が多数存在した。
この研究では、71%の患者さんがTBPリピート40未満(正常)で、STUB1の変化だけで典型的なSCA48を発症していました。つまり、TBPのリピート伸長はSCA48発症の必須条件ではない、ということです[2]。一方で、TBPが41〜42の中間域を併せ持つ人では、正常リピートの人に比べて強い認知障害が目立つ傾向もあり、TBPが認知の表現型を強める「修飾因子」になっている可能性は残りました。研究者ら自身も「SCA48は主に単一遺伝子性だが、TBPは修飾因子になりうる」と結論づけています[2]。
こうしたことから、2026年時点での実務的な理解としては、「STUB1の病的な変化がSCA48の一次的な原因であり、TBPの40〜42程度のリピートは、一部の症例で発症のしやすさや認知症状を修飾しうる」とするのが最も無理のない解釈です。ただしTBPリピートの区切りの値じたいも研究によって変化しているため、検査室ごとに検証された解釈基準を用いることが大切です。そのため、STUB1の病的バリアントが確認された患者さんでも、臨床像や検査目的に応じてTBPのリピート長を評価する意義があります[2]。
9. 治療と日常の管理 ─ いまできること
残念ながら、SCA48そのものを止めたり元に戻したりする、承認された治療法は現時点でありません。2026年9月時点でも、SCA48やSTUB1を標的として有効性が確立した疾患修飾治療はなく、臨床診療で推奨できるSCA48特異的治療はありません。一般のSCAで検討されてきたリルゾールや非侵襲的な脳刺激などは、結果が一貫しておらず、SCA48への有効性を推定できる根拠はまだ得られていません[9]。
したがって現在の治療は、多職種のチームによる症状の管理、二次的な合併症の予防、そして生活機能の維持が中心になります。具体的には、次のような対応が症状に応じて行われます。
🏥 症状に応じた主な対応
| 困りごと | 主な対応(症状に応じた標準的なケア) |
|---|---|
| 歩行・バランスの失調 | 理学療法、バランス・歩行の訓練、筋力・持久力の維持、転倒予防、杖や歩行器の活用 |
| 手の協調・日常生活動作 | 作業療法、住環境の調整、補助具の利用 |
| 構音障害・嚥下障害 | 言語聴覚療法、飲み込みの評価、食形態の調整、誤嚥への対策 |
| 認知・情動症状(CCAS) | 神経心理評価、予定や環境の構造化、家族への情報提供、必要に応じた精神科的サポート |
| 不随意運動・その他 | ジストニア・パーキンソニズム・排尿症状などに対する症状別の対応 |
※いずれもSCA48に特化して効果が証明された治療ではなく、神経内科領域の標準的なケアをSCA48に応用するものです。
定期的なフォローでは、失調の重症度、転倒、歩行補助具の必要性、日常生活動作、体重・栄養、嚥下、構音、認知・遂行機能、気分・行動、不随意運動、排尿症状、そして介護する方の負担を、時間の経過とともに評価していくことが理にかなっています。くり返しになりますが、認知・行動の障害が運動症状に先行しうるため、歩行の状態だけで軽症・重症を判断しないことがSCA48ではとくに重要です[1][3]。
今後の治療開発の方向としては、病態から考えるとCHIPの働きを回復させるという発想が最も自然です。STUB1の機能低下が主な仕組みであれば、理論上はCHIPの発現を増やすといったアプローチが候補になります。しかし、実際のSCA48の変化にはCHIPの量の低下だけでなく、異常な組み上がりや酵素活性の異常、シャペロンとの相互作用の障害などが混在するため、単純に正常なSTUB1を補えばすべての患者さんに適切か、はまだ証明されていません[6][7]。シャペロンや品質管理の経路を調節するアプローチも生物学的には合理的ですが、SCA48の患者さんで疾患を修飾する効果を示した臨床データはまだありません。SCA48は2018年に確立されたばかりで、いまは「症例を記載する段階」から「自然歴や生物学的マーカーを整え、治験に備える段階」へと移る過渡期にあると言えます。
10. 遺伝と家族 ─ カウンセリングで大切にすること
病的であることが十分に確認された、片方のコピーのSTUB1の変化による典型的なSCA48では、保因している方の各妊娠で、子どもにその変化が伝わる確率は50%です。これは常染色体顕性遺伝の原則にもとづきます。ただし、ここで大切なのは、変化が伝わる確率(50%)と、ある年齢までに症状が出る確率は別だということです。SCA48では、年齢に応じた不完全な浸透率(変化を持っていても必ずしも発症しない、あるいは発症年齢に幅がある)が示唆されているためです[3][2]。
同じ変化を持っていても、発症する年齢、認知障害の重さ、歩行障害、ジストニアやパーキンソニズムの有無などは家族内でも異なりえます。そのため、発症前の遺伝学的検査から、個人の発症年齢や重症度を正確に予測することはできません。まだ症状のない成人の血縁者に対する発症前検査は、家系内の原因となる変化がはっきり確定したあとで、神経遺伝カウンセリングの枠組みの中で行うのが適切です。心理的な影響、保険・雇用・家族関係への影響、そして将来の家族計画に関わる意思決定を、事前にていねいに扱う必要があります。
💡 用語解説:浸透率(しんとうりつ)
浸透率とは、ある遺伝子の変化を持つ人のうち、実際に症状が現れる人の割合のことです。浸透率が100%でなければ、変化を持っていても発症しない人がいることになります。SCA48では、年齢とともに浸透率が上がる(年齢依存性の)可能性や、完全ではない浸透率が示唆されています。このため、検査で変化が見つかっても「必ずこの年齢で発症する」と断言することはできません。
もう1つ、家族への説明でていねいに扱いたいのが、SCAR16との関係です。STUB1は、片方のコピーの変化で顕性のSCA48を、両方のコピーの変化で潜性のSCAR16を起こします。「同じ遺伝子に、顕性の病気と潜性の病気がある」という点は、混乱しやすいところです。ただし、SCA48の患者さんの子どもが自動的にSCAR16になるわけではありません。SCAR16になるには両親のそれぞれから病的なSTUB1を受け取る必要があり、これは通常のSCA48の50%の伝達リスクとは別の話です[8][6]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で整理します。SCA48は診断名がつくまでに時間がかかることもありますが、正確な診断は、そのあとの療養やご家族の計画を考えるうえでの土台になります。診断が確定しない期間には、医学的な不確実性が残ります。臨床遺伝専門医として文献を踏まえながら、今後の選択に必要な判断材料を整理して提供します。
🩺 院長コラム【「わかること」と「わからないこと」を分けて伝える】
SCA48のような新しく希少な病気では、分かっていることと、まだ分かっていないことの境界を、はっきりさせることがとても大切だと考えています。遺伝のしかたのように確立した知識がある一方で、発症年齢の予測や浸透率の正確な数字のように、まだ十分なデータがない領域も多くあります。
遺伝学的検査の結果は、白か黒かで割り切れないことがしばしばあります。そのため、確率で伝えられること、まだ言い切れないこと、そして現時点で可能な備えを、ひとつずつ分けて伝えることが重要です。正確な情報にもとづいて、ご本人とご家族が選択を検討できるよう、判断材料を整理することが遺伝カウンセリングの重要な役割です。
まとめ ─ 「成人発症の失調+CCAS」に気づくことから
SCA48(脊髄小脳失調症48型)は、STUB1遺伝子の片方のコピーの変化によって起こる、常染色体顕性遺伝の神経変性疾患です。歩行や手足のふらつきといった小脳性の運動失調に、遂行機能や行動・気分の障害(CCAS)が加わるのが最大の特徴で、認知症状が運動失調に先行することもあります[1]。ジストニアやパーキンソニズム、舞踏運動などを伴い、SCA17やハンチントン病に似ることもあるため、「成人になってから進む失調に、認知・情動の症状が伴う」という組み合わせに気づくことが、診断への第一歩になります[4]。
診断は遺伝学的検査でSTUB1の変化を確認して行いますが、リピート伸長タイプのSCAとの鑑別や、TBPリピートの評価もあわせて考える必要があります[2][9]。現時点でSCA48そのものを止める治療はありませんが、症状に応じたリハビリや対症療法、そして生活機能の維持を、多職種で支えていくことができます。自然歴・浸透率・修飾因子・治療という、臨床的に最も重要な領域はまだ十分に定量化されておらず、今後の研究が待たれる病気でもあります。正確な診断にもとづいて、療養やご家族の計画といった今後の選択を検討するために、遺伝学的な評価と臨床の評価を並行して進めていくことが大切です。
🏥 遺伝性の失調症・遺伝子検査のご相談
脊髄小脳失調症をはじめとする遺伝性の病気や、
遺伝子検査の結果の意味についてお考えの方は、
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. SCA48(脊髄小脳失調症48型)とはどんな病気ですか?
SCA48は、STUB1という遺伝子の片方のコピーに病的な変化が起こることで発症する、常染色体顕性遺伝(優性遺伝)の神経変性疾患です。歩行や手足のふらつき、ろれつの回りにくさといった小脳性の運動失調に加えて、段取りが立てにくい・性格が変わる・気分が不安定になるといった認知・情動の症状(CCAS)を伴うのが特徴です。2018年に独立した病気として報告された、比較的新しく希少な疾患です。
Q2. SCA48は遺伝しますか?子どもに伝わる確率はどれくらいですか?
病的であることが確認された変化による典型的なSCA48は常染色体顕性遺伝で、保因している方の各妊娠で子どもにその変化が伝わる確率は50%です。ただし、変化が伝わる確率と、ある年齢までに実際に発症する確率は別です。SCA48では年齢に応じた不完全な浸透率が示唆されており、変化を持っていても発症のしかたには個人差があります。発症前の検査は、家系内の原因の変化が確定したあとで、遺伝カウンセリングの枠組みの中で慎重に検討します。
Q3. SCA48と、両方のコピーの変化で起こるSCAR16はどう違うのですか?
どちらも同じSTUB1遺伝子が原因ですが、SCA48は片方のコピーの変化で起こる顕性(優性)の病気、SCAR16は両方のコピーの変化で起こる潜性(劣性)の病気です。失調や認知障害など重なる症状もありますが、一般に両方のコピーに変化があるSCAR16のほうが若く発症し重症になる傾向があります。SCA48の患者さんの子どもが自動的にSCAR16になるわけではなく、SCAR16になるには両親のそれぞれから病的なSTUB1を受け取る必要があります。
Q4. SCA48はどうやって診断しますか?MRIだけでわかりますか?
最終的な診断は、遺伝学的検査でSTUB1の病的な変化を確認して行います。MRIでは小脳の萎縮や、歯状核を中心としたcrab signと呼ばれる所見がSCA48を疑うきっかけになりますが、これらは診断を支持する所見であって決め手ではなく、画像だけで確定することはできません。また、通常の全エクソーム解析だけではリピート伸長タイプのSCAを除外できないため、専用の検査を組み合わせて進める必要があります。
Q5. SCA48に治療法はありますか?
現時点で、SCA48そのものを止めたり元に戻したりする、承認された治療法はありません。治療は、理学療法や作業療法、言語聴覚療法などのリハビリテーション、飲み込みや栄養のケア、不随意運動や気分症状への対症療法など、症状に応じた管理と生活機能の維持が中心になります。治療開発の研究は進んでいますが、SCA48に特化して効果が証明された疾患修飾治療はまだありません。治療の判断は必ず主治医とご相談ください。
Q6. SCA48で聞く「CCAS」とは何ですか?
CCAS(小脳性認知情動症候群)とは、小脳の障害によって、運動だけでなく考える力や感情のコントロールにも影響が出る状態のことです。具体的には、段取りを立てる力(遂行機能)や注意力、言葉の流暢さ、空間を把握する力の低下、そして脱抑制・いらだち・意欲低下・気分の不安定さなどが現れます。SCA48ではこのCCASが運動失調に先行することがあり、歩行の状態だけで重症度を判断できない理由になっています。
参考文献
- [1] Heterozygous STUB1 mutation causes familial ataxia with cognitive affective syndrome (SCA48). Neurology. 2018. [PubMed 30381368]
- [2] A New Case Series Suggests That SCA48 (ATX/STUB1) Is Primarily a Monogenic Disorder. Mov Disord. 2024. [PubMed 38973070]
- [3] Clinical, neuropathological, and genetic characterization of STUB1 variants in cerebellar ataxias: a frequent cause of predominant cognitive impairment. Genet Med. 2020. [Genetics in Medicine]
- [4] Spinocerebellar ataxia 48 presenting with ataxia associated with cognitive, psychiatric, and extrapyramidal features: A report of two Italian families. Parkinsonism Relat Disord. 2019. [PubMed 31126790]
- [5] Cerebellar cognitive-affective syndrome preceding ataxia associated with complex extrapyramidal features in a Turkish SCA48 family. Neurogenetics. 2020. [PubMed 31741143]
- [6] Genetic Dominant Variants in STUB1, Segregating in Families with SCA48, Display In Vitro Functional Impairments Indistinctive from Recessive Variants Associated with SCAR16. Int J Mol Sci. 2021. [PubMed 34070858]
- [7] Clinical and functional characterization of a novel STUB1 mutation in a Chinese spinocerebellar ataxia 48 pedigree. Orphanet J Rare Dis. 2024. [PubMed 39707479]
- [8] Identification of CHIP as a novel causative gene for autosomal recessive cerebellar ataxia. PLoS One. 2013. [PubMed 24312598]
- [9] Autosomal dominant cerebellar ataxias: new genes and progress towards treatments. Lancet Neurol. 2023. [PubMed 37479376]
- [10] Cocozza S, Pontillo G, De Michele G, et al. The “crab sign”: an imaging feature of spinocerebellar ataxia type 48. Neuroradiology. 2020;62(9):1095-1103. doi:10.1007/s00234-020-02427-7. [PubMed 32285148]






