

目次
- 1 1. 嗅球低形成とは ─ においの「最初の中継地点」が育っていない状態
- 2 2. まず用語を整理する ─ 低形成・無形成・異形成・萎縮
- 3 3. どのくらいまれな状態なのか
- 4 4. 嗅球はどのようにできるのか ─ 発生から見ると理由が見える
- 5 5. 原因と関連する遺伝子 ─ 単純な「1遺伝子=1疾患」ではない
- 6 6. 症状と気づき方 ─ 「いつからか分からない」がヒントになる
- 7 7. MRIでどう調べるか ─ 「薄く・垂直に」が鍵
- 8 8. 治療と生活の注意点 ─ 「治す」より「守る・支える」
- 9 9. 遺伝の考え方と遺伝カウンセリング ─ MRIだけで再発率は決められない
- 10 10. よくある誤解
- 11 まとめ ─ 「形」から「原因」へ、そして支援へ
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

「生まれてから一度も、においを感じたことがない」——そう話す方の脳を調べると、鼻の奥からのにおいの信号を最初に受け取る嗅球(きゅうきゅう/olfactory bulb)が、とても小さかったり、見当たらなかったりすることがあります。これが嗅球低形成(きゅうきゅうていけいせい)です。嗅球低形成は単独で起こることもあれば、カルマン症候群のように思春期の発来にかかわるホルモンの問題と一緒に現れることもあり、原因となる遺伝子や遺伝の仕方はさまざまです。この記事では、嗅球低形成とは何か、なぜ起こるのか、MRIでどう調べるのか、そして遺伝カウンセリングでどんな点が話し合われるのかを、医学文献に基づいて解説します。
Q. 嗅球低形成とは何ですか?まず結論だけ知りたいです
A. 嗅球低形成とは、においの情報を最初に処理する脳の一次中枢「嗅球」が、生まれつき十分に発達していない状態のことです。ひとつの決まった病名というより、MRIなどで見える「形の特徴」を指す言葉です。嗅球がまったく見えない状態は無形成(aplasia)、いったんできた嗅球が後から縮む状態は萎縮(atrophy)と区別します。多くは生まれつきのにおいの障害(先天性無嗅覚)として現れ、思春期にかかわるホルモンの問題を伴うカルマン症候群との関係が特によく知られています[1][9]。
- ➤正体 → 嗅球が生まれつき小さい/ない状態。単独の病名ではなく形態の特徴を指す
- ➤よく似た関連疾患 → 先天性無嗅覚、カルマン症候群、CHARGE症候群、全前脳胞症など
- ➤診断 → 生まれつきのにおいの障害+におい検査+前頭蓋底に垂直な薄切MRIの組み合わせで判断する
- ➤遺伝 → X連鎖・常染色体顕性/潜性・新生変異・複数遺伝子の関与などさまざま。MRIだけで再発率は決められない
- ➤治療 → 嗅球そのものを作り直す方法は未確立。安全対策とホルモン治療、遺伝カウンセリングが中心
🧬 嗅球低形成の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・英語 | きゅうきゅうていけいせい/olfactory bulb hypoplasia。「嗅球形成異常(olfactory bulb dysgenesis)」と呼ぶこともある |
| 嗅球とは | 鼻の奥の粘膜(嗅上皮)から届いたにおいの信号を最初に受け取り、脳のにおいの領域へ送る一次中枢 |
| 主な現れ方 | 生まれつきのにおいの障害(先天性無嗅覚)。部分的なら「においが弱い(嗅覚低下)」のこともある |
| 関連する病気 | カルマン症候群、CHARGE症候群、全前脳胞症、ボスマ鼻無形成症候群(BAMS)など |
| 主な検査 | におい検査(UPSIT・Sniffin’ Sticks など)と、専用のMRI |
| 医療との関わり | 治療可能な合併症(ホルモンの問題など)の発見と、遺伝カウンセリングが重要 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた用語解説です。特定の検査を勧めるものではありません。
1. 嗅球低形成とは ─ においの「最初の中継地点」が育っていない状態
においを感じる仕組みは、鼻の奥にある嗅上皮(きゅうじょうひ)という粘膜から始まります。ここでにおいの分子をとらえた神経が、頭蓋骨の底にある篩板(しばん)という小さな穴の空いた骨を通り抜け、その真上にある嗅球へと信号を届けます。嗅球は、この信号を受け取って整理し、脳のにおいをつかさどる領域へ中継する、いわば「においの最初の中継地点」です。
嗅球低形成とは、この嗅球が生まれつき十分に発達していない状態を指します。大切なのは、嗅球低形成が「ひとつの決まった病気の名前」ではなく、MRIなどの画像でわかる形の特徴(表現型)を表す言葉だということです[1]。同じ「嗅球が小さい/ない」でも、その背景にある原因は人によって大きく異なります。
💡 用語解説:嗅球・嗅索・嗅溝(きゅうきゅう・きゅうさく・きゅうこう)
においの中継地点が嗅球(olfactory bulb)で、そこから後ろへ伸びる神経の束が嗅索(olfactory tract)です。そして嗅球・嗅索がおさまる、脳の底の溝を嗅溝(olfactory sulcus)といいます。嗅球低形成では、この3つがまとめて小さかったり浅かったりすることがよくあります。MRIではこれらをセットで確認します。
嗅球の大きさはにおいの働きと関係しますが、「小さい嗅球=すべて生まれつき」ではありません。かぜなどの感染の後、頭のけが(頭部外傷)の後、慢性副鼻腔炎などでも嗅球は縮むことがあり、これらは後から起こる萎縮です[6]。生まれつきかどうかを見分けるには、「いつからにおいがわからないのか」という経過がとても重要になります。
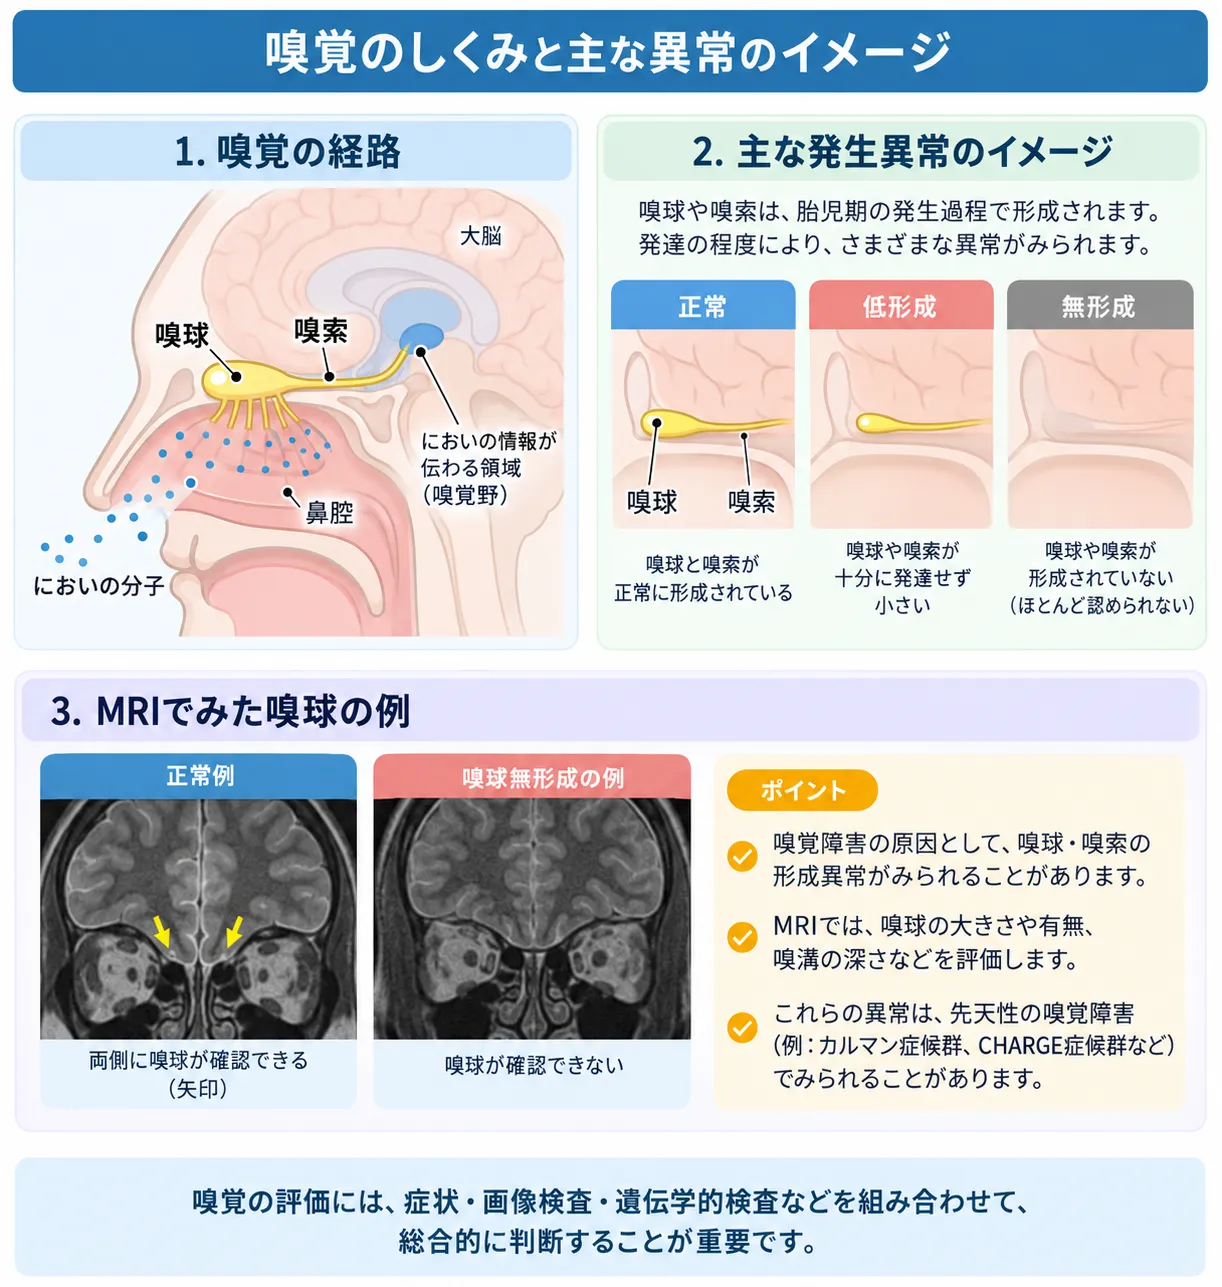
図:嗅覚のしくみと嗅球の形成異常。においの情報は鼻腔の嗅覚受容系から嗅球へ伝わり、嗅索を介して脳内へ送られます。嗅球低形成では嗅球が十分に発達せず、無形成では嗅球が画像上確認できません。MRIでは嗅球の有無や大きさ、嗅溝などを評価し、嗅覚症状や関連する臨床所見、必要に応じて遺伝学的検査などと合わせて原因を検討します。
2. まず用語を整理する ─ 低形成・無形成・異形成・萎縮
嗅球の異常をあらわす言葉は似ていて紛らわしいので、最初に整理しておきます。この違いは、原因が生まれつきか後天性かを考えるうえで役立ちます。
📋 嗅球の状態をあらわす用語
| 用語 | 意味 | 見分けのポイント |
|---|---|---|
| 低形成 (hypoplasia) |
発生の過程で十分な大きさ・発達に達せず、小さい状態にある | 「正常はこの大きさ以上」という世界共通の基準値はまだない |
| 無形成 (aplasia/agenesis) |
嗅球が画像上まったく確認できない | 嗅索・嗅溝の低形成も伴えば、生まれつきである可能性が高まる |
| 異形成 (dysplasia/dysgenesis) |
大きさだけでなく、内部の細胞の並び方(構築)そのものが異常 | 顕微鏡レベルの発生異常。画像では捉えきれないこともある |
| 萎縮 (atrophy) |
いったん正常に作られた嗅球が、後から縮んだ | 感染後・頭部外傷後・慢性の鼻の病気・加齢などを考える |
※実際には、これらが連続的につながっていることも多く、はっきり線引きできない場合もあります。
もっとも確実な診断の考え方は、「生まれつきのにおいの障害」+「客観的なにおい検査」+「発生の異常と矛盾しないMRI所見」を組み合わせることです。国際的な合意文書であるICAR:O(アレルギー・鼻科学に関する嗅覚の国際コンセンサス)も、先天性のにおいの障害においてMRIを有用な検査と位置づけています[1]。
3. どのくらいまれな状態なのか
「嗅球低形成そのもの」が人口のなかでどのくらいの頻度でみられるかは、はっきりとは分かっていません。生まれつきのにおいの障害である先天性無嗅覚については、およそ1万人に1人という数字が引用されることがありますが、これはMRIを使った厳密な人口調査に基づくものではなく、実際には見過ごされている方がもっと多い可能性があります[10]。生まれてからずっとにおいがない場合、本人は「においがある状態」を経験したことがないため、障害に気づきにくいのです。
一方、においの障害とホルモンの問題が合わさったカルマン症候群については、フィンランドの人口ベースの研究で、最小発生率がおよそ4万8千人に1人と推定されました。男女差が大きく、男性で約3万人に1人、女性で約12万5千人に1人でした[9]。ただしこれは地域や診断方法によって差があり、そのまま世界中に当てはめられる値ではありません。
4. 嗅球はどのようにできるのか ─ 発生から見ると理由が見える
なぜ嗅球低形成が起こるのかは、嗅球が作られる過程(発生学)を知るとよく理解できます。ヒトのにおいの仕組みは、鼻側の嗅板(きゅうばん)という外胚葉由来の部分と、脳側の終脳(しゅうのう)由来の嗅球のもとという、別々の場所が協力してできあがります。この2つがうまくかみ合わないと、嗅球の形成に影響が出ます。
ヒトの胎児を調べた病理研究では、原始的な嗅球は胎生期の比較的早期から形成が進み、その後に糸球体や僧帽細胞層などの層構造が発達すると報告されています[3]。一方で、神経のこまかな分化、シナプス(神経のつなぎ目)の形成、神経を覆う髄鞘(ずいしょう)の完成は生まれた時点でもまだ終わっておらず、髄鞘化は出生後も続きます[3]。段階的にできあがる連続切片ヒト胚の研究でも、鼻上皮の肥厚から嗅球の個別化までの過程が詳細に記載されています[11]。
💡 用語解説:GnRHニューロンと「においの通り道」
思春期のスイッチとなるホルモン「GnRH(性腺刺激ホルモン放出ホルモン)」を出す神経細胞(GnRHニューロン)は、じつは鼻の嗅領域から生まれ、においの神経に沿って脳へ引っ越していきます。そのため、においの神経を導いたり嗅球を作ったりする遺伝子に問題があると、「嗅球の形成異常」と「GnRHニューロンの引っ越しの失敗」が同時に起こることがあります。これがカルマン症候群で、においの障害と思春期の問題が一緒に現れる理由です[2]。
なお、胎児のMRIで嗅溝が安定して見えるのはおおむね妊娠30週以降、嗅球は30〜34週ごろ以降とする研究があります。ただしこれは「嗅球が30週に初めてできる」という意味ではなく、あくまでMRIの解像度で安定して見えるようになる時期です。組織のレベルでの発生は、それよりずっと早く始まっています[3]。
🩺 院長コラム【「形」と「働き」は必ずしも一致しない】
「画像で見える形」と「実際の働き」は必ずしも一致しません。嗅球がとても小さく見えても、わずかににおいが残っている方もいれば、逆に嗅球の形は比較的保たれているのに、生まれつきにおいがまったくわからない方もいます。
臨床遺伝専門医として文献を踏まえると、後者の一部は、嗅球の形の問題ではなく、鼻の受容細胞の信号伝達そのものの異常で説明できることがあります。そのため、ひとつの画像だけで結論を急がず、経過・検査・遺伝子の情報を合わせて考えることが大切です。
5. 原因と関連する遺伝子 ─ 単純な「1遺伝子=1疾患」ではない
嗅球低形成の背景は、大きく4つに整理できます。①嗅覚だけが単独で発生異常を起こすもの、②GnRH(ホルモン)と嗅覚の系統がまとめて障害されるもの(カルマン症候群など)、③より広い頭や顔・前脳の形成異常の一部であるもの、④まれな胎内環境の要因、です。とくにカルマン症候群を含む先天性GnRH欠損では、現在25以上の原因・寄与遺伝子が知られており、単純な「1つの遺伝子=1つの病気」というモデルでは説明しきれません[2]。
💡 用語解説:オリゴジェニック遺伝と浸透率
1つの遺伝子の変化だけで発症するとは限らず、複数の遺伝子の変化が重なって初めて症状が出ることがあります。これをオリゴジェニック遺伝といい、カルマン症候群では一部の症例でこの仕組みが報告されています。また、同じ変化を持っていても症状が出る人と出ない人がいることを不完全浸透(浸透率が100%でない)といいます。嗅球低形成の遺伝を考えるうえで、どちらもとても重要な考え方です[2]。
代表的な遺伝子と、それがどんな病気・所見と結びつくかを整理すると、次のようになります。においの障害だけの人から、ホルモンや他の臓器の症状を伴う人まで、幅広いことがわかります。
🧬 嗅球低形成にかかわる主な遺伝子と特徴
| 遺伝子 | 代表的な病気・特徴 | 嗅球・臨床の手がかり |
|---|---|---|
| ANOS1 (旧KAL1) |
X連鎖カルマン症候群。最初に同定された原因遺伝子 | 嗅球・嗅索の無形成/低形成が典型的。男性に発症、腎臓の形成異常や連合運動の合併が多い |
| FGFR1 (KAL2) |
カルマン症候群または正常嗅覚のGnRH欠損。常染色体顕性 | 嗅覚症状の出方に幅。口唇口蓋裂や歯の異常を伴うことがある |
| FGF8 / FGF17 |
カルマン症候群や正常嗅覚のGnRH欠損 | FGF関連の発生経路。表現度(症状の重さ)が大きく変わる |
| PROK2 / PROKR2 |
カルマン症候群。時に単独の先天性無嗅覚も | 嗅球無形成を伴う先天性無嗅覚の報告あり。不完全浸透が重要 |
| CHD7 | CHARGE症候群、カルマン症候群/GnRH欠損 | 嗅球・嗅溝の異常が非常に多い。難聴、眼のコロボーマ、心疾患、後鼻孔閉鎖など |
| SOX10 | カルマン症候群+難聴(ワールデンブルグ関連) | 嗅神経鞘細胞やGnRHニューロンの移動障害。感音難聴、色素異常など |
| CNGA2 | X連鎖の単独先天性無嗅覚 | 鼻の受容細胞の信号伝達の異常。嗅球が保たれている例もある。性腺機能は通常正常 |
| SMCHD1 | ボスマ鼻無形成症候群(BAMS)/孤立性鼻無形成 | 鼻・嗅覚構造の重い発生異常。外鼻の欠損、眼の異常など |
| SHH / ZIC2 / SIX3 等 |
全前脳胞症(HPE) | 嗅球・嗅索の欠如を伴うことがある。正中の顔面奇形、発達の問題など |
※同じ遺伝子でも、正常嗅覚のGnRH欠損とカルマン症候群の両方を起こしうるものがあり、遺伝子のタイプだけから嗅球MRIの所見を完全には予測できません[2]。
PROK2 / PROKR2 ほかカルマン症候群
性腺機能が正常な「単独の」先天性無嗅覚でも、カルマン症候群の経路にある遺伝子がかかわりうることが示されています。25例の先天性無嗅覚(嗅球無形成を伴う)を解析した研究では、PROKR2の既報の変化3件と、新しいPROK2の変化1件が見つかり、家系の調査からは不完全浸透が確認されました[4]。この結果は、においだけの障害でもカルマン症候群の遺伝子検査を検討する意味があることを示しています。
また、大きなイラン人家系を全エクソーム解析した研究では、X連鎖のCNGA2という遺伝子に、タンパク質を途中で終わらせてしまう変化(ナンセンス変異)が報告されました[5]。ただしCNGA2は鼻の受容細胞の信号伝達に直接かかわる遺伝子で、CNGA2による先天性無嗅覚では画像上は嗅球が存在する例もあります。「においの障害=必ず嗅球低形成」ではなく、鼻側の機能の異常と、脳側の形の異常を混同しないことが大切です。
CHARGE症候群では、嗅覚の構造異常との関連が特に強く知られています。10例を調べた画像研究では、全例(10/10)に嗅覚系の異常があり、嗅球・嗅溝の欠如または低形成が観察されました[8]。原因遺伝子であるCHD7の変化は、CHARGE症候群だけでなく、より軽いカルマン症候群/GnRH欠損の表現型も引き起こします[2]。全前脳胞症(HPE)では、前脳が左右にうまく分かれない異常に伴って嗅球・嗅索の欠如が生じることがあり、SHH・ZIC2・SIX3などの単一遺伝子のほか、染色体の異常(とくに13トリソミー)も重要です[12]。
💡 胎内環境の要因は「確立していない」
「妊娠中の何かが原因では」と心配される方もいますが、単独の嗅球低形成をはっきり引き起こすと確立した胎内環境の要因は、ほとんどありません。母体の糖尿病は全前脳胞症全体のリスク因子として知られていますが、その一部として嗅覚の構造異常が生じうるという位置づけで、単独の嗅球低形成の原因とは言えません。胎児期のアルコール曝露については動物研究で嗅球の変化が報告されていますが、ヒトで「胎児アルコール曝露→単独の嗅球低形成」という因果関係は確立していません[12]。
6. 症状と気づき方 ─ 「いつからか分からない」がヒントになる
典型的な単独の先天性無嗅覚では、患者さん自身が「においを失った時期」を自覚していないことが、診断上の重要な手がかりになります。生まれつきにおいがない場合、比べるべき「においがある状態」を経験していないため、学童期から成人まで診断が遅れることがあります。本人の主観だけでは不十分で、UPSITやSniffin’ Sticksといった標準化されたにおい検査で客観的に確認することがすすめられています[1]。
症状は、まったくにおわない無嗅覚(anosmia)が多いのですが、低形成が部分的なら「においが弱い(嗅覚低下)」にとどまることもあります。甘い・酸っぱい・塩からい・苦い・うまみといった味覚そのものは保たれていても、食べ物を口に入れたときに鼻の奥から抜けるにおい(後鼻腔性の嗅覚)が失われるため、患者さんはしばしば「味が分かりにくい」と表現します[6]。
カルマン症候群では、においの障害に加えて、思春期のサインが手がかりになります。男性では思春期がなかなか来ない、精巣が小さい、幼少期の停留精巣や小陰茎など、女性では乳房の発育が乏しい、初経が来ない(原発性無月経)などです。原因遺伝子によって、腎臓の形成異常、難聴、歯の欠損、口唇口蓋裂、左右の手が連動して動いてしまう連合運動など、伴いやすい所見が異なります[2]。
ただし、「嗅球がないから必ず無嗅覚」「嗅球が正常に見えるからカルマン症候群ではない」という単純な二分法は成立しません。カルマン症候群21例を専用MRIとUPSITで調べた研究では、18例(85%)に嗅覚領域(rhinencephalon)の異常、16例(76%)に嗅球無形成があり、MRIとにおい検査はよく相関しましたが、嗅覚構造が正常に見えるカルマン症候群の例も存在しました[7]。形と働きが食い違うことは、実際にあるのです。
単独の嗅球低形成だけであれば、通常は広い範囲の神経学的な異常を伴いません。一方で、CHARGE症候群や全前脳胞症のように、より広い発生障害の一部であれば、難聴、視覚障害、発達の遅れ、けいれん、脳神経の障害、下垂体のホルモンの問題などが併存しうるため、嗅球の異常が「全身・全脳の発生異常を探すサイン」になることもあります。
7. MRIでどう調べるか ─ 「薄く・垂直に」が鍵
MRIは、嗅球・嗅索・嗅溝を評価するのにもっとも適した画像検査です。ただし、通常の全脳MRIだけでは、小さな嗅球が部分容積効果(薄い構造が厚いスライスに埋もれて見えにくくなる現象)で見落とされることがあります。そのため、前頭蓋底に垂直な、薄く切った冠状断のT2強調画像がもっとも重要になります[1]。
💡 用語解説:冠状断・T2強調画像・部分容積効果
冠状断とは、体を前後で輪切りにする向きの断面のこと。T2強調画像は水分が白く写るMRIの撮り方で、小さな嗅球を見分けるのに向いています。部分容積効果とは、スライスが厚いと、その厚みの中に小さな構造が「薄まって」写り、見えにくくなる現象です。だからこそ、できるだけ薄く(目安として2mm未満、最新の3D撮像なら1mm前後)撮ることが大切なのです。
実務的には、まず全脳の構造を3次元のT1画像で評価し、前頭蓋底に直交する高分解能の冠状断T2で嗅球を追いかけるのが合理的です。研究レベルでは、面内分解能約0.5mm・スライス厚1〜1.2mm程度の撮像や、手動で輪郭を描いて体積を測る方法も用いられます[1]。数値の目安を整理すると、次のようになります。
📊 嗅球・嗅溝を評価する主な指標
| 評価項目 | 数値の目安 | 解釈上の注意 |
|---|---|---|
| 嗅球の有無・形 | 「見えない」なら無形成を疑う | 厚いスライスや体動、部分容積効果で「見かけ上の無形成」が起こりうる |
| 嗅球体積 (OBV) |
ある研究では45歳未満で58mm³、45歳以上で46mm³を片側の正常下限の目安として提案[13] | 先天性低形成を診断する世界共通のカットオフではない。集団・機器・解析法に左右される |
| 嗅溝の深さ (OSD) |
眼球後縁を通る面で8mm未満なら先天性無嗅覚を強く示唆 | 特異度は高いが感度は約72%。正常値でも先天性無嗅覚は除外できない[14] |
| 嗅索 | 定量的な標準閾値はない | 嗅球の異常と一緒に見られることが多い |
| 全脳・正中構造 | 閾値なし(形の評価) | 全前脳胞症、CHARGE症候群、脳梁や下垂体の異常など合併を探す |
※体積の数値は年齢・性別・人種・撮像法によって変わります。数値だけで機械的に診断してはいけません。
嗅溝の深さについては、1.5テスラのMRIで前頭蓋底に垂直な冠状断を用いた研究があります。眼球後縁を通る面で嗅溝の深さが8mm未満だった健常者は0人で、先天性無嗅覚の患者36例中26例が8mm未満、10例は8mmを超えていました。つまり8mm未満は非常に特異的な補助所見ですが、約28%の先天性無嗅覚を拾えないという限界があります[14]。嗅球体積についても、健常成人125人を調べて年齢に応じた正常下限を提案した研究がありますが[13]、これはあくまで目安です。最近の韓国成人217人の正常値研究でも、年齢や集団による影響が確認されており、施設や集団に合った基準値が望ましいとされています[15]。
⚠️ 「体積だけで生まれつきと決めない」
嗅球体積の低下は、感染後・頭部外傷後・慢性の鼻の病気などでも起こります。したがって、体積が小さいというだけで「生まれつきの低形成」と診断することはできません。以前は正常なにおいがあり、感染やけがの後に低下した場合は、後から起こった萎縮のほうが妥当です。嗅球・嗅索の欠如+浅い/欠如した嗅溝+生まれつきの無嗅覚がそろって、はじめて先天性の形成異常を強く支持できます[6]。
8. 治療と生活の注意点 ─ 「治す」より「守る・支える」
生まれつき嗅球が欠けている、あるいは強く低形成の場合、嗅球を作り直して正常なにおいの回路を再建する、確立した治療法は現在ありません。治療可能な副鼻腔炎などとの区別がつき、先天性の構造異常と判断された場合には、「薬や手術で構造的な欠損を治す方法は確立していない」ことを、はっきりお伝えする必要があります。嗅覚トレーニングは感染後・外傷後などの一部の後天性のにおいの障害で研究されていますが、嗅球が生まれつき欠けている場合に有効性が確立しているわけではありません[1]。
とはいえ、日常の管理は決して軽視できません。においがわからないと、煙、火災、ガス漏れ、化学物質、腐った食品を、においで察知できません。そこで、煙・一酸化炭素・ガスの警報器をにおいの代わりの安全装置として使うこと、食品の消費期限や保存温度を目で管理すること、仕事での化学物質の曝露を評価することが重要になります。においの喪失は、食事の楽しみ、栄養、人との関係、心の健康にも影響しうるため、必要に応じて栄養面・心理面の支援も行います[16]。
💡 見逃してはいけない「治療できる合併症」
においそのものは治せなくても、カルマン症候群など、ホルモンの問題を伴う場合は治療の意義が大きいです。思春期の誘導、骨の健康、二次性徴の維持には性ステロイドの補充を行い、妊娠を希望する場合には男女それぞれの状態に応じてパルス状GnRHやゴナドトロピン治療を検討します。ですから、思春期の遅れ、原発性無月経、小さな精巣、停留精巣などがある方を「単なる無嗅覚」で終わらせないことが、とても大切です[17][2]。
予後について、単独の構造的な先天性無嗅覚は通常は長く続くと考えるのが現実的ですが、それ自体が命や知的発達を直接悪くする病変ではありません。一方、全前脳胞症やCHARGE症候群などでは、嗅球の所見よりも基礎にある病気が予後を決めます。ホルモンの問題を伴う場合は、においが回復しなくても、適切な内分泌治療によって性ホルモン欠乏の多くの影響を治療し、妊娠の可能性を目指すことができます。
9. 遺伝の考え方と遺伝カウンセリング ─ MRIだけで再発率は決められない
嗅球低形成は、遺伝子診断・遺伝形式・遺伝カウンセリングのすべてに関わる用語です。とくに大切なのは、再発リスク(次のお子さんや血縁者に起こる確率)は原因によって大きく異なり、MRIの見た目だけからは推定できないという点です。
遺伝の仕方は病因ごとにさまざまです。ANOS1はX連鎖、FGFR1・CHD7・SOX10などは典型的には常染色体顕性(優性)、一部のPROK2/PROKR2などは常染色体潜性(劣性)を含む複数の形式をとります。さらに、親から受け継がず本人で新しく生じる新生変異(de novo変異)や、不完全浸透、複数遺伝子が関わるオリゴジェニックの例も存在します。このため、「親に症状がない=遺伝しない」「MRIが同じ=同じ重症度になる」という推定はできません[2]。
💡 用語解説:バリアント(遺伝子の変化)とVUS
遺伝子の設計図(DNAの並び)が多くの人と異なっている状態をバリアント(変化)といいます。病気につながるものもあれば、体質の個性にとどまるものもあります。病的かどうかまだ判断がつかないものはVUS(意義不明のバリアント)と呼ばれ、それだけで診断を確定したり除外したりする材料には使えません。カルマン症候群のようにミスセンス変異など多様な変化が関わる病気では、この慎重な解釈が特に重要です。
遺伝学的な評価を特に考えたい状況は、家族内に無嗅覚がある、ホルモンの問題(GnRH欠損)、難聴、腎臓の奇形、歯や口蓋の異常、CHARGE症候群を思わせる所見、鼻の無形成、正中の顔面異常、全前脳胞症、発達の異常などを伴う場合です。明らかな症候群がなければ、遺伝子を1つずつ順番に調べるよりも、表現型に合った複数遺伝子パネル検査、必要に応じてエクソーム/ゲノム解析が合理的だとされています[2]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そして再発リスクや選択肢をどう考えるか、といった点です。正確な病因の診断に基づいて、再発リスクや検査・医療上の選択肢を整理することが重要です。
10. よくある誤解
誤解①「嗅球が小さい=必ず生まれつき」
そうとは限りません。嗅球はかぜなどの感染後・頭部外傷後・慢性の鼻の病気でも縮みます。生まれつきかどうかは、「いつからにおいがないか」という経過とMRI所見を合わせて判断します。
誤解②「においがないだけの問題」
嗅球低形成がカルマン症候群の一部の場合、思春期やホルモンの問題を伴います。においは治せなくても、ホルモン治療で思春期の誘導や妊娠を目指せることがあり、見逃さないことが大切です。
誤解③「MRIで嗅球が見えれば正常」
形と働きは必ずしも一致しません。嗅球が比較的保たれて見えても生まれつきにおいがわからない例があり、その一部は鼻の受容細胞の信号伝達の異常で説明されます。
誤解④「親に症状がなければ遺伝しない」
不完全浸透や新生変異、複数遺伝子の関与があるため、親に症状がなくても関係する変化を持つことがあります。再発リスクはMRIだけでは決められず、遺伝子の情報が必要です。
まとめ ─ 「形」から「原因」へ、そして支援へ
嗅球低形成は、それ自体がひとつの病名というより、においの一次中枢がうまく育っていないという「形の特徴」を指す言葉です。だからこそ大切なのは、その形の背景にある原因を突き止めることです。単独の先天性無嗅覚なのか、カルマン症候群のようにホルモンの問題を伴うのか、あるいはCHARGE症候群や全前脳胞症といったより広い発生障害の一部なのか——それによって、必要な検査も、治療できる合併症も、遺伝の考え方も大きく変わります[1][2]。
嗅球そのものを作り直す治療は、まだ確立していません。しかし、正確な病因診断、合併症の検索、においがない生活の安全対策、そしてホルモンの問題への内分泌治療と遺伝カウンセリングによって、できることは少なくありません。ひとつのMRI画像や数値だけで結論を急がず、経過・検査・遺伝子の情報を合わせて、正確な診断に基づいて、その後の検査・治療・遺伝カウンセリングを検討することが重要です。
よくある質問(FAQ)
Q1. 嗅球低形成とは何ですか?
においの情報を最初に処理する脳の一次中枢「嗅球」が、生まれつき十分に発達していない状態のことです。ひとつの決まった病名ではなく、MRIなどで見える「形の特徴」を指す言葉です。嗅球がまったく見えない状態は無形成、いったんできた嗅球が後から縮む状態は萎縮と区別します。多くは生まれつきのにおいの障害(先天性無嗅覚)として現れます。
Q2. カルマン症候群とはどう関係しますか?
においの障害と、思春期にかかわるホルモン(GnRH)の問題が合わさった状態がカルマン症候群です。GnRHを出す神経細胞は鼻の嗅領域から生まれて脳へ引っ越すため、においの神経や嗅球の発生にかかわる遺伝子に問題があると、嗅球の形成異常とホルモンの問題が同時に起こることがあります。嗅球低形成の背景として最もよく知られた関連疾患のひとつです。
Q3. においがないのは治せますか?
生まれつき嗅球が欠けている、あるいは強く低形成の場合、嗅球を作り直して正常なにおいの回路を再建する確立した治療法は、現在ありません。ただし、においがわからないことによる危険(ガス漏れや腐った食品に気づけないなど)に対する安全対策や、カルマン症候群などホルモンの問題を伴う場合の内分泌治療は、生活上のリスク低減や合併症への対応に役立ちます。
Q4. どうやって診断しますか?
「生まれつきのにおいの障害」であることの確認、UPSITやSniffin’ Sticksといった客観的なにおい検査、そして前頭蓋底に垂直な薄切りのMRI(T2強調画像)を組み合わせて判断します。嗅球体積や嗅溝の深さには目安となる数値がありますが、世界共通の診断カットオフではなく、数値だけで機械的に決めることはできません。
Q5. 子どもや家族に遺伝しますか?
原因によって大きく異なります。X連鎖、常染色体顕性、常染色体潜性、新生変異、複数遺伝子の関与など、遺伝の仕方はさまざまで、不完全浸透(同じ変化でも症状が出る人と出ない人がいる)もあります。そのため、MRIの見た目だけから再発リスクを推定することはできません。正確に考えるには遺伝子の情報が必要で、遺伝カウンセリングで整理していくことになります。
🏥 においの障害・遺伝性疾患に関わる検査のご相談
生まれつきのにおいの障害や、カルマン症候群など
ホルモンの問題を伴う遺伝性疾患、遺伝子検査の結果の意味について
お考えの方は、臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] International consensus statement on allergy and rhinology: Olfaction. Int Forum Allergy Rhinol. 2022. [PubMed 35373533]
- [2] Isolated Gonadotropin-Releasing Hormone (GnRH) Deficiency. GeneReviews®. [NBK1334]
- [3] Maturation and Dysgenesis of the Human Olfactory Bulb. Brain Pathol. 2016. [PMC8028954]
- [4] PROKR2 and PROK2 mutations cause isolated congenital anosmia without gonadotropic deficiency. Eur J Endocrinol. 2013. [PubMed 23082007]
- [5] Isolated Congenital Anosmia and CNGA2 Mutation. Sci Rep. 2017. [PMC5454015]
- [6] MR Imaging–Based Evaluations of Olfactory Bulb Atrophy in Patients with Olfactory Dysfunction. AJNR Am J Neuroradiol. [PMC7655332]
- [7] Quantitative Magnetic Resonance Imaging Evaluation of the Olfactory System in Kallmann Syndrome: Correlation with a Clinical Smell Test. Neuroendocrinology. 2011. [PubMed 21606642]
- [8] Olfactory Anomalies in CHARGE Syndrome: Imaging Findings of a Potential Major Diagnostic Criterion. AJNR Am J Neuroradiol. 2008. [PMC8119129]
- [9] Incidence, phenotypic features and molecular genetics of Kallmann syndrome in Finland. Orphanet J Rare Dis. 2011. [PMC3143089]
- [10] Identifying Candidate Genes Underlying Isolated Congenital Anosmia. Clin Genet. 2024. [PMC10932857]
- [11] Olfactory structures in staged human embryos. Cells Tissues Organs. 2004. [PubMed 15604533]
- [12] Holoprosencephaly Overview. GeneReviews®. [NBK1530]
- [13] Correlation between olfactory bulb volume and olfactory function. Neuroimage. 2008;42(2):498-502. DOI: 10.1016/j.neuroimage.2008.05.004. [PubMed 18555701]
- [14] Huart C, Meusel T, Gerber J, Duprez T, Rombaux P, Hummel T. The Depth of the Olfactory Sulcus Is an Indicator of Congenital Anosmia. AJNR Am J Neuroradiol. 2011;32(10):1911-1914. DOI: 10.3174/ajnr.A2632. [AJNR 2011;32(10):1911]
- [15] Normative Parameters of Olfactory Bulbs Based on Magnetic Resonance Imaging and Olfactory Function. J Korean Med Sci. 2024. [PubMed 39592129]
- [16] Position paper on olfactory dysfunction: 2023. Rhinology. 2023. [PubMed 37454287]
- [17] Boehm U, Bouloux PM, Dattani MT, et al. Expert consensus document: European Consensus Statement on congenital hypogonadotropic hypogonadism—pathogenesis, diagnosis and treatment. Nat Rev Endocrinol. 2015;11(9):547-564. DOI: 10.1038/nrendo.2015.112. PMID: 26194704. [Nat Rev Endocrinol 2015]






