
この記事の監修・執筆:仲田洋美(臨床遺伝専門医)
ミネルバクリニック院長。臨床遺伝専門医・総合内科専門医・がん薬物療法専門医。1995年に医師免許を取得し、遺伝医療と出生前診断に携わっています。
記事の作り方(編集方針)
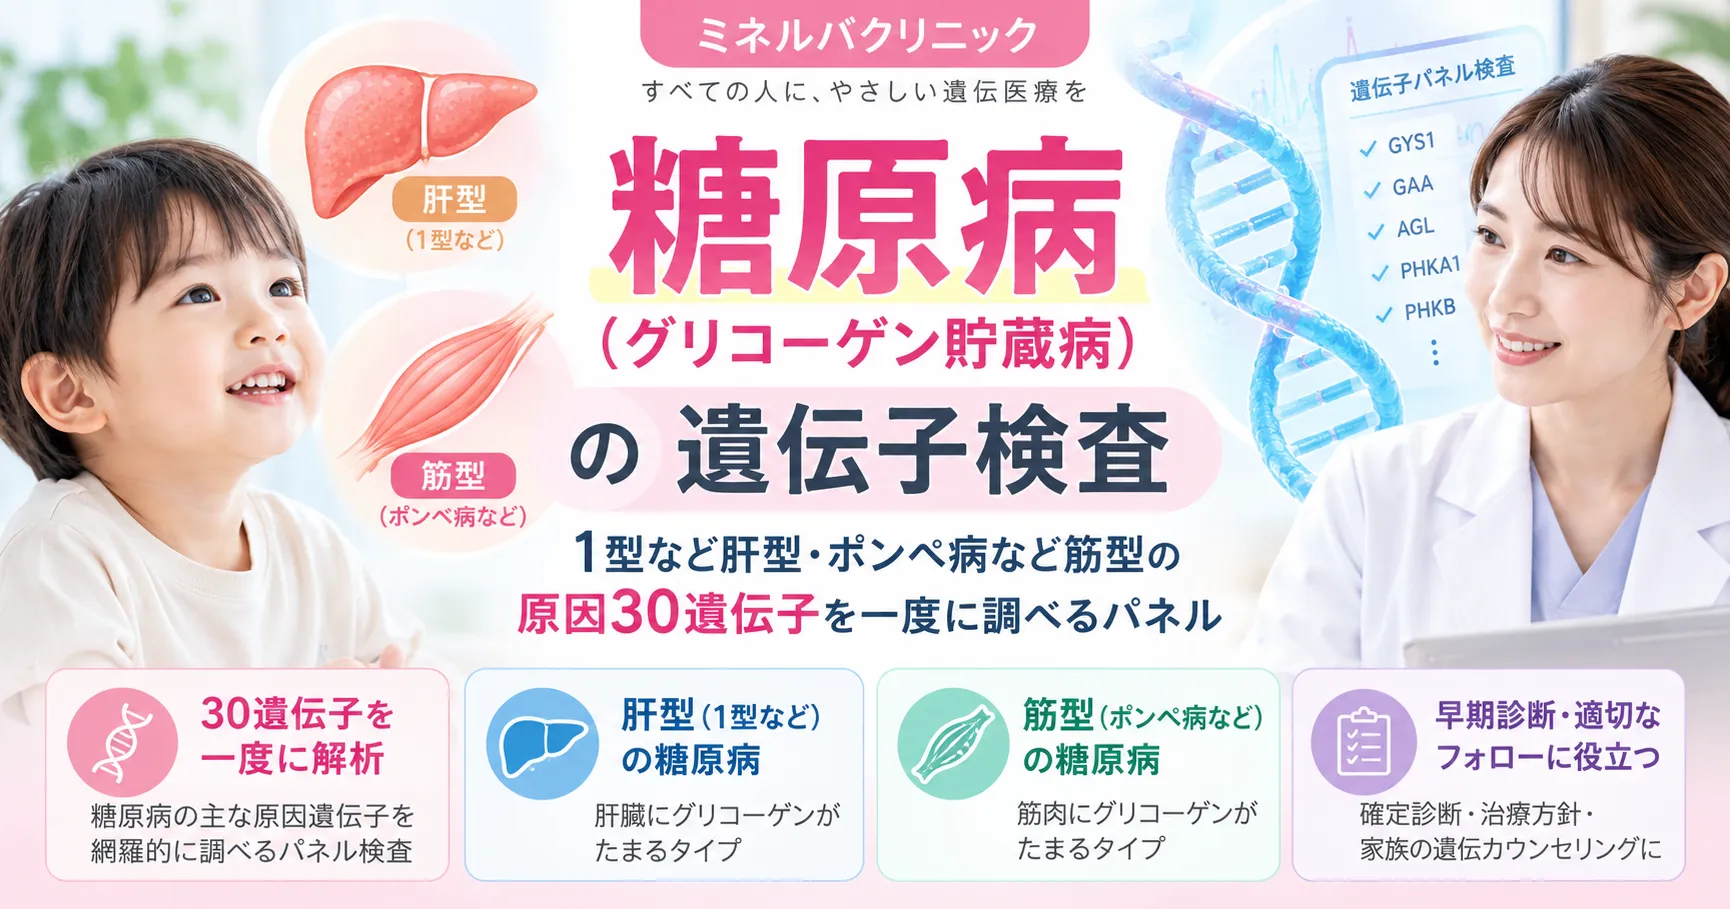
糖原病(グリコーゲン貯蔵病)は、体にためた糖(グリコーゲン)を作る・分解するための酵素が生まれつき働きにくいことで起こる病気の総称です。同じ「糖原病」でも、1型など肝臓の型と、ポンペ病・マッカードル病など筋肉の型では、症状も治療もまったく違います。遺伝子検査で原因となる病的変化が見つかり、病型が確定すると、食事療法(コーンスターチなど)や酵素補充療法といった「次の一手」を考える手がかりになります。また、ご家族・次のお子さんの遺伝的リスクを評価するうえでも重要な情報になります。このページでは、子どもの低血糖や運動後の筋肉痛で糖原病が疑われる方、新生児スクリーニングでポンペ病の再検査と言われた方に向けて、30遺伝子を一度に調べる糖原病の遺伝子検査でわかることを、臨床遺伝専門医が解説します。
⏱️ 30秒でわかる要約
🧬 Q. 糖原病の遺伝子検査で何がわかりますか?
糖原病の原因となる30遺伝子を一度に調べ、1型などの肝型か、ポンペ病(2型)・マッカードル病(5型)などの筋型か、病型を遺伝子で確かめます。遺伝性フルクトース不耐症・CPT2欠損症など、糖原病と似た症状の病気の遺伝子も含みます。
🧬 Q. どんな人が受けるとよいですか?
子どもの低血糖や肝臓の腫れ(肝腫大)がある方、運動のあとの筋肉痛・こむら返り・赤褐色の尿がある方、新生児スクリーニングでポンペ病の再検査と言われた方、ご家族に糖原病の方がいる方です。
🧬 Q. 費用・日数・検体は?
検査費用は税込330,000円、結果までは2〜3週間です。検体は唾液・頬の内側の粘膜・血液で、オンライン診療でも受けられます。遺伝カウンセリング料(30分22,000円・税込)が別にかかります。
🧬 Q. 結果のあとはどうなりますか?
結果は臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。多くの型は潜性遺伝で、ご両親がともに保因者なら次のお子さんは4分の1の確率で発症します。ご家族の検査や、意義がまだわからない変化(VUS)の扱いもご説明します。
1. 糖原病(グリコーゲン貯蔵病)とは|病型がわかると治療の方針が決まる
糖原病とは、グリコーゲンを作る・分解する・使うための酵素などが生まれつき働きにくいために、肝臓や筋肉にグリコーゲンがたまったり、必要なときに糖を取り出せなかったりする病気の総称です。欠けている酵素ごとに多くの病型に分かれ、病型ごとに原因の遺伝子・症状・治療・遺伝のしかたが違います[5]。英語では glycogen storage disease(GSD)と呼ばれ、「グリコーゲン病」「糖原蓄積症」と呼ばれることもあります。
グリコーゲンは、ブドウ糖(グルコース)がたくさんつながった、体の中の「糖の貯金」です。食事でとった糖の一部は、グリコーゲンとして主に肝臓と筋肉にためられます。どの酵素が働かないかによって、困ることが変わります。だからこそ、「糖原病らしい」とわかったあとに、どの型なのかを確かめることが、治療を決める出発点になります。
肝臓の型(肝型糖原病)と筋肉の型(筋型糖原病)
肝臓のグリコーゲンは、食事の間や夜間に血糖を保つために使われ、筋肉のグリコーゲンは筋肉が動くためのエネルギーに使われます。そのため、肝臓の型では空腹時の低血糖や肝臓の腫れが、筋肉の型では運動したときの筋肉の痛みやこむら返り、筋力低下が目立ちます。
🧬 肝型糖原病と筋型糖原病のちがい
※病型の分け方は難病情報センターの肝型糖原病・筋型糖原病のページ(2026年10月時点で確認)による。Ⅲ型・Ⅳ型・Ⅸ型は、肝臓と筋肉の両方に症状が出ることがあるため、両方に含まれます。
糖原病と糖尿病の違い
糖原病と糖尿病は、名前は似ていますが別の病気です。糖尿病は、インスリンの働きが足りないために血糖が高くなる病気です。糖原病は、グリコーゲンを扱う酵素の生まれつきの病気で、肝型では空腹時に血糖が下がりすぎる「低血糖」が主な問題になります。ただし、0型(GYS2)のように、空腹時は低血糖、食後は血糖が高くなる型もあります[5]。
糖原病は何人に1人?(患者数)
海外の総説では、糖原病全体の発生頻度は出生2万〜4万3千人に1人程度とされています[5]。日本では、難病情報センターが、肝型糖原病全体の累積発生頻度を約2万人に1人、患者数を約1,200人と推定しています。筋型糖原病は、病型ごとに10万〜80万人に1人と推測されています(いずれも2026年10月時点で確認)。
病型別では、Ⅰ型は約10万人に1人で、そのうち約80%がⅠa型、約20%がⅠb型です[1]。Ⅲ型の有病率は約10万人に1人と推定されています[3]。Ⅸ型は糖原病の約25%を占める、多い型のひとつです[4]。
2. 糖原病の種類(1型・2型・3型・9型など)と症状・治療・遺伝のしかた
糖原病の種類は、原因の酵素(遺伝子)ごとに0型・Ⅰ型・Ⅱ型…と番号で呼ばれます。1型と2型の違いは、1型が肝臓の型で空腹時の低血糖が中心なのに対し、2型(ポンペ病)は筋肉と心臓の型で、低血糖ではなく筋力低下や心筋症が中心になることです。このパネルは、下の表の病型の原因遺伝子をまとめて調べます。
肝型糖原病(0a型・Ⅰ型・Ⅲ型・Ⅳ型・Ⅵ型・Ⅸ型など)
🩺 肝臓の型の主な病型
※治療・管理の方向性は文献の記載を要約したもの。具体的な量や方法は、病型・年齢・体重で変わるため、必ず主治医・専門の医療機関の指示に従ってください。
糖原病Ⅰ型のお子さんは、治療をしないと、ほおがふっくらした人形のような顔つき(人形様顔貌)、細めの手足、低身長がみられることが典型的とされています[12]。ただし、顔つきだけで糖原病と診断することはできません。Ⅰa型では、25歳を過ぎた方の70〜80%に肝腺腫が少なくとも1つあったと報告されており、肝腺腫が肝細胞がんに変わることもあると考えられています[1]。病型が確定していることは、こうした合併症を見張る計画を立てるうえでも大切です。各病型の詳しい解説は、糖原病Ⅰa型・糖原病Ⅰb型・糖原病Ⅲ型・糖原病Ⅳ型のページで扱っています。
筋型糖原病(0b型・Ⅱ型=ポンペ病・Ⅴ型=マッカードル病・Ⅶ型など)
💪 筋肉・心臓の型の主な病型
※遺伝のしかたはOMIMの表現型の情報(OMIM由来のデータベースで2026年10月に確認)による。
筋肉の型が疑われるときは、血液検査でクレアチンキナーゼ(CK)が高いかどうかも手がかりになります(難病情報センター)。マッカードル病は糖原病Ⅴ型、垂井病は糖原病Ⅶ型、ダノン病はダノン病のページでも解説しています。
ポンペ病(糖原病2型):酵素補充療法と新生児スクリーニング
ポンペ病は、GAA遺伝子が原因でライソゾームの中のグリコーゲンを分解できなくなる病気で、糖原病Ⅱ型とも呼ばれます。古典的乳児型は通常、生後12か月以内に心筋症を伴って発症します。一方、遅発型は乳児期から成人期まで幅広い時期に筋力低下などで発症し、一般に古典的乳児型のような重い心筋症を伴いません[7]。イタリア北東部で約20万7千人の新生児を調べた研究では、全体の頻度は約1万8,800人に1人と推定されました[7]。くわしくはポンペ病(糖原病Ⅱ型)のページで解説しています。
ポンペ病では、足りない酵素を点滴で補う酵素補充療法が行われています。日本では、アルグルコシダーゼ アルファが2007年4月18日に糖原病Ⅱ型の薬として承認され(PMDA)、2021年9月にはアバルグルコシダーゼ アルファが承認されました。2025年6月には、遅発型ポンペ病に対して、シパグルコシダーゼ アルファとミグルスタットの併用療法が薬事承認されています(中央社会保険医療協議会の資料)。乳児型では、生後6か月より前、人工呼吸器が必要になる前に酵素補充療法を始めると、多くの方で生存や心臓の厚さが改善しているとされます[7]。
ポンペ病の新生児スクリーニングは、2026年10月時点で全国一律の公費の検査には入っていません。東京都では2025年3月から、ポンペ病などライソゾーム病の3疾患が都の負担による新生児スクリーニングの対象に加わりました。ほかの地域では、大学病院などによる任意・有料の検査や試験研究として行われているところがあります。国(こども家庭庁)の実証事業の対象は、脊髄性筋萎縮症(SMA)と重症複合免疫不全症(SCID)です。お住まいの地域の扱いは、自治体や出生した医療機関でご確認ください。
💡 新生児スクリーニングで「再検査」と言われた方へ:偽欠損とは
スクリーニングでは、血液でGAAという酵素の働き(活性)を測ります。ところが、アジア系の人には、病気を起こさないのに酵素の働きが低く測られる遺伝子のタイプ(偽欠損アレル。c.1726G>A〔p.Gly576Ser〕など)が比較的多く、スクリーニングの判定を難しくしています[7]。熊本県・福岡県で約29万7千人の新生児を調べた日本の報告では、酵素の働きが低かった107人のうち102人(95.3%)が偽欠損アレルをもっていました。同じ調査で、乳児型ポンペ病が1人、遅発型の可能性がある方が7人見つかっています[8]。酵素の数値だけでは区別しにくいときに、GAA遺伝子を調べることが、病気なのか偽欠損なのかを見分ける手がかりになります。
大人になってから見つかる型(マッカードル病・遅発型ポンペ病など)
糖原病は子どもの病気と思われがちですが、大人になってから診断される型もあります。マッカードル病(糖原病Ⅴ型)は、症状は子どものころから出ていることが多いものの、大人になる前に診断されることはまれで、診断された年齢の中央値は33歳でした[9]。日本人のマッカードル病では、PYGM遺伝子のc.2128_2130delTTC(p.Phe710del)が最も多い変化とされています[9]。
ポンペ病の遅発型も、子どもから大人まで発症の時期に幅があります[7]。このパネルには、運動や空腹・発熱をきっかけに筋肉が壊れるCPT2欠損症ストレス誘発型の原因遺伝子(CPT2)や、大人で神経の症状が出るポリグルコサン小体神経障害の原因遺伝子(GBE1)も入っています。「運動のあとに筋肉痛がひどい」「赤い尿が出たことがある」という大人の方も、検査の対象になります。
糖原病と似た症状の病気も一緒に調べます
このパネルには、糖原病と症状が重なり、見分けが必要な病気の遺伝子も入っています。
- ●遺伝性フルクトース不耐症(ALDOB):果物や砂糖をとったあとに低血糖などを起こす
- ●フルクトース-1,6-ビスホスファターゼ欠損症(FBP1):糖新生(体の中でブドウ糖を作るしくみ)の病気
- ●CPT2欠損症(CPT2):脂肪をエネルギーに変える代謝の病気。新生児型・小児型・ストレス誘発型がある
- ●AMP脱アミノ酵素欠損症によるミオパチー(AMPD1):筋肉の病気
- ●ラフォラ病(EPM2A・NHLRC1):8〜19歳ごろに発症する進行性ミオクローヌスてんかん。分枝の少ない、溶けにくいグリコーゲン(ポリグルコサン)が神経などにたまる[10]
- ●先天性糖鎖異常症It型(PGM1):糖の代謝と糖鎖の形成に関わる病気
3. 糖原病は遺伝する?遺伝する確率と、結婚・保因者検査
このパネルで調べる病気の多くは常染色体潜性(劣性)遺伝で、ご両親がともに同じ遺伝子の保因者の場合、お子さん1人ごとに4分の1の確率で発症します。一部にX連鎖や常染色体顕性(優性)遺伝の型があり、確率の考え方が違います。遺伝形式の基本もあわせてご覧ください。
常染色体潜性(劣性)遺伝の型:4人に1人
潜性遺伝の病気は、2本ある遺伝子の両方に病気の原因となる変化があるときに発症します。片方だけに変化がある人は「保因者」と呼ばれ、ふつうは症状がありません。ご両親がともに保因者の場合、お子さんは1人ごとに、4分の1の確率で発症し、2分の1の確率で保因者になり、4分の1の確率でどちらでもありません。性別には関係しません。上のお子さんの結果で、下のお子さんの確率は変わりません。くわしくは劣性遺伝(潜性遺伝)とはで解説しています。
X連鎖の型(Ⅸa型・Ⅸd型・PGK1欠損症・ダノン病)と、顕性遺伝のPRKAG2
PHKA2(Ⅸa型)・PHKA1(Ⅸd型)・PGK1は、X染色体にある遺伝子で、X連鎖潜性遺伝です。主に男性が発症し、お母さんが保因者の場合、息子さんは1人ごとに2分の1の確率で発症し、娘さんは2分の1の確率で保因者になります。LAMP2によるダノン病はX連鎖顕性遺伝とされ、女性も発症することがあります。くわしくはX連鎖遺伝とはをご覧ください。
PRKAG2による心臓の型は常染色体顕性(優性)遺伝で、親が変化をもっていれば、お子さん1人ごとに2分の1の確率で受け継ぎます。CPT2欠損症のストレス誘発型は、OMIMでは潜性と顕性の両方の記載があります(いずれもOMIM由来のデータベースで確認)。
結婚・妊娠を考えるとき:保因者検査とファミリーセーフティ プラス
潜性遺伝の糖原病では、ご夫婦がともに同じ原因遺伝子に病的バリアントを持つ保因者の場合、お子さんが発症する可能性があります。保因者は症状がないので、検査をしないとわかりません。当院の拡大版保因者スクリーニングの女性版(787遺伝子)には、このパネルの遺伝子のうちAGL・ALDOB・CPT2・FBP1・G6PC・GAA・GBE1・GYS2・PFKM・PGK1・PHKA1・PHKA2・PHKB・PHKG2・PYGL・PYGM・SLC2A2・SLC37A4の18遺伝子が入っています。男性版(714遺伝子)には、このうちX連鎖のPGK1・PHKA1・PHKA2を除く15遺伝子が入っています(2026年10月に当院の遺伝子一覧で確認)。結婚前に受ける遺伝子ブライダルチェックの入口ページもあります。
妊娠中の方には、NIPTと同じ日に採血できるカップルの保因者検査「ファミリーセーフティ プラス」(女性787遺伝子・男性714遺伝子。単独ではお受けできません)もあります。
いとこ同士など、血のつながりのあるご夫婦では、同じご先祖から同じ遺伝子の変化を受け継いでいる可能性があるため、潜性遺伝の病気が生まれる確率が高くなります。これは誰の責任でもなく、遺伝のしくみによるものです。気になる方は、保因者検査で確かめたうえで、これからの計画を考えることができます。糖原病があること、ご家族に糖原病の方がいることは、結婚できない理由にはなりません。知ったうえで、どう備えるかを選べることが大切です。
4. どんな人がこの検査を受けるとよいか
子どもの低血糖や肝臓の腫れ、運動のあとの筋肉の症状で糖原病が疑われる方、新生児スクリーニングでポンペ病の再検査と言われた方、ご家族に糖原病の方がいる方に向く検査です。糖原病には多くの病型があり、症状や血液検査だけでは型を決めきれないことがあります。欧州の希少疾患の患者さんの調査では、診断がつくまでに平均4.7年かかっていました[13]。30遺伝子をまとめて調べることで、原因を一つずつ調べる回り道を短くできる可能性があります。
子どもの低血糖・肝臓が大きい・背が伸びにくい
糖原病Ⅰ型は、新生児期に低血糖と乳酸アシドーシスで見つかることがあります[1]。Ⅲ型・Ⅵ型・Ⅸ型・0型では、空腹時の低血糖とともにケトン体が大きく上がるのが特徴です[1][4]。空腹で低血糖をくり返す、おなかが張って肝臓が大きいと言われた、背が伸びにくい、といったお子さんで、主治医が糖原病を疑ったときに、型を確かめるための検査です。
運動のあとの筋肉痛・こむら返り・赤褐色の尿・CKが高い
マッカードル病では、運動を始めてすぐに筋肉が疲れる・痛む・つる症状が出て、約半数の方は赤褐色の尿(ミオグロビン尿)をくり返します[9]。「体育が苦手だった」「運動のあとにひどい筋肉痛が出る」まま、大人になってから診断されることも少なくありません。筋肉の病気の原因として糖原病が考えられるときに、筋型の病型をまとめて確かめられます。
新生児スクリーニングでポンペ病の再検査と言われた
酵素の働きが低いという結果が出ても、多くは病気ではない偽欠損アレルによるものだったと報告されています[8](上の「偽欠損とは」参照)。一方で、乳児型ポンペ病は早く治療を始めることが大切です[7]。精密検査を担当する医療機関の評価とあわせて、GAA遺伝子の変化を確かめたい方に向きます。
ご家族に糖原病の人がいる・症状のないきょうだい
ご家族の原因の遺伝子の変化がわかっていれば、症状のないきょうだいも、同じ変化をもっているかを調べられます。潜性遺伝の病気では、患者さんのきょうだいは4分の1の確率で同じ病気をもっています。マッカードル病のように大人になってから診断される型や、Ⅸ型のように長い期間の見張りが必要な型もあります[4][9]。症状が出る前に調べる検査は「予測的検査(発症前の検査)」と呼ばれます。
当院は、ライフステージごとに患者さんの人生をサポートするという考え方で診療しており、知りたいと願う方を拒むことはしません。遺伝カウンセリングで十分に考えたうえで、ご本人が知りたいと決めた場合は、その意思を尊重して検査まで行います。知らないでいる選択も、同じように尊重します。陽性でも陰性でも、結果を知ったあとに気持ちが揺れることはあります。結果をお伝えしたあとも、遺伝カウンセリングで相談を続けていただけます。
この検査より別の検査が向いている場合(低血糖・筋症状のパネルの選び方)
低血糖の原因を調べるときは、低血糖が起きているその時に採った血液(「クリティカルサンプル」)で、血糖とあわせてケトン体・乳酸・遊離脂肪酸・インスリンなどを測ることが勧められています[11]。この結果によって、どのパネルが向くかが変わります。
🔍 血液の検査結果・症状から選ぶ検査
※どの検査が合うかは、症状・血液検査・ご家族の情報で変わります。遺伝カウンセリングで、主治医の検査結果をもとに一緒に考えます。ポンペ病はライソゾーム病のひとつでもあります。
5. この検査で調べる30遺伝子と、それぞれでわかる病気
この検査では、糖原病と、それに似た症状の病気に関わる30遺伝子の、たんぱく質の設計図になる部分(コード領域)とその境目を、次世代シーケンサーでまとめて読みます。病名と遺伝のしかたは、OMIMの情報(OMIM由来のデータベースで2026年10月に確認)によります。
🧬 糖原病パネルの対象30遺伝子
※遺伝子名・遺伝子数は当院の検査内容(2026年10月に照合)による。G6PCは現在G6PC1という名前で呼ばれています。病名・遺伝のしかたはOMIMの表現型の情報による。リンクのある遺伝子・病気は、当院の解説ページがあるものです。
6. この検査でわかること・わからないこと
この検査でわかるのは、30遺伝子の中の小さな変化(1つの塩基の置き換わり、小さな挿入・欠失)と、遺伝子全体や2つ以上続くエクソンの欠失・重複です。一方で、どの遺伝子検査にも限界があります。
- ●見つけにくい変化:1つのエクソンだけの欠失・重複は、ふつうは検出できません。欠失・重複の検出は、検体の種類によって範囲が違います(2つ以上続くエクソンの欠失・重複は血液検体のみ)。見つかった欠失・重複は、別の原理の方法(qPCR法やMLPA法)でもう一度確かめてから報告します。
- ●調べていない領域:遺伝子のスイッチの部分(プロモーター)、エクソンから20塩基より離れたイントロンの深い部分、染色体の転座・逆位、繰り返し配列の伸長は、この検査では調べられません。
- ●よく似た配列:よく似た配列(偽遺伝子など)があると、まれに判定が難しくなることがあります。品質の低い結果は、サンガー法で確かめます。
- ●モザイク:体の一部の細胞にだけある変化(体細胞モザイク)を見つけるための検査ではありません。
- ●意義がまだわからない変化(VUS):病気の原因かどうか、今の知見では判断できない変化が見つかることがあります。ご希望によりVUSを報告から除くこともできます(無料)。
- ●陰性でも否定はできません:原因が見つからなくても、この検査で検出できない変化や、パネルに入っていない遺伝子が原因のことがあります。
調べた目的とは別の病気の原因が見つかった場合の扱いは、当院の二次的所見の開示方針に沿ってご説明します。
7. 結果が出たあと(陽性・陰性・VUS)
結果は、臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。結果だけをお送りすることはありません。陽性・陰性・VUSのそれぞれで、次にできることが違います。
病的変異が見つかったら、次にできること
原因となる病的変化が見つかり、病型が確定すると、「わかった」で終わりではなく、ご本人・ご家族・次のお子さんのそれぞれで、具体的にできることを検討できます。エクソーム・ゲノム検査の研究167件を調べた系統的レビューでは、95%の研究で、患者さんやご家族の診療方針に何らかの変化があったと報告されています(多くは症例報告や少人数の研究)[14]。
① ご本人(症状がある方)
- ●病名と病型が決まり、受けるべき検査・気をつける合併症・使える制度(指定難病・小児慢性特定疾病)がはっきりします(第8章)。
- ●肝型では、コーンスターチや食事のとり方・空腹の時間の長さなど、低血糖を防ぐ方法を主治医・専門の医療機関と決めていきます[1][4]。熱が出た・吐いて食べられないなど、ふだんどおりに食べられないときの対応も、前もって主治医と相談しておくことができます。
- ●Ⅰa型では肝腺腫、Ⅲ型では心臓、Ⅸ型では肝硬変など、病型ごとに見張る合併症が違います[1][2][4]。
- ●ポンペ病では、酵素補充療法を検討します。乳児型は早く始めることが大切とされ、治療の前にCRIMという状態を調べることも勧められています[7]。
- ●筋肉の型では、運動のしかたや、筋肉が壊れたときの対応を主治医と相談します。
② 症状のないご本人・ご家族(保因者だった方を含む)
- ●患者さんのきょうだいは、同じ変化をもっているかを調べられます。大人になってから見つかる型もあるため、症状が出る前に知って、見張りの計画を立てることができます。
- ●ご両親が保因者かどうかを確かめると、次のお子さんの確率がはっきりします。
- ●保因者の方が結婚・妊娠を考えるときは、パートナーが同じ遺伝子の保因者かどうかを調べることができます(第3章)。
③ 次のお子さんを考えるとき(知ってから選べること)
潜性遺伝の型なら、ご両親がともに保因者の場合、次のお子さんは4分の1の確率で発症します。X連鎖の型では、お母さんが保因者かどうかで確率が変わります。PRKAG2による型では、変化をもつ親から2分の1の確率で受け継ぎます。
ご家族の原因の遺伝子の変化がわかっていれば、妊娠したときに、赤ちゃんで同じ変化があるかを調べられます。絨毛・羊水からの胎児の出生前診断は当院で承っております。当院では羊水検査・絨毛検査を院内で行っています(2025年6月から産婦人科を併設)。出生前診断を行えるかは、病気の重さや国内の指針を踏まえて個別に判断しますので、妊娠を考えている段階からご相談ください。
日本でも、日本産科婦人科学会の指針にもとづく審査を経て、PGT-Mが行われています(当院は体外受精・PGT-Mを行っていません)。準備に必要なことは海外でPGT-M(着床前診断)を考えている方へで解説しています。もちろん、こうした検査を受けずに妊娠・出産をされることも、尊重される選択です。
④ ご家族:ピンポイントで調べられる ご家族の中で原因の変化がわかっていると、ご両親・きょうだい・いとこなどの血縁者は、その変化があるかだけを調べられます。症状のない方の検査は、ご本人の同意のうえで行います。
⑤ 当院でのその後 結果は臨床遺伝専門医が遺伝カウンセリングでご説明し、次にどうするかを一緒に考えます(遺伝カウンセリング料は30分22,000円・税込)。治療は、主治医・専門の医療機関で受けていただきます。BRCA検査を受けた人の研究では、約25%が「家族のため」を検査の理由に挙げ、遺伝カウンセリングのあとには家族のためという動機が増えていました(検査のあとには減っていました)[15]。あなたの結果は、ご家族が自分のことを考える手がかりにもなります。
陰性だったとき
30遺伝子に原因の変化が見つからなかった場合でも、糖原病を完全に否定することはできません(第6章)。全国の未診断疾患の研究(IRUD)でも、エクソーム解析を終えた家系のうち診断がついたのは43.8%でした[16]。症状や血液検査の結果をもとに、ほかのパネル検査や全エクソーム検査など、次の選択肢をご説明します。
意義がまだわからない変化(VUS)が見つかったとき
VUSは、それだけで診断に使ったり、ご家族の検査や出生前診断に使ったりはしません。研究が進んで、のちに意味がはっきりすることもあります。
結果の報告書の言語
結果は、基本的に日本語版でお渡ししています。海外でPGT-Mを受けるなど、英語の原本が必要な方には英語版をお渡ししますので、検査の時にお申し出ください。英語版と日本語版の双方を希望される方は、追加料金5,500円で承ります。報告書の見かたはNIPT/遺伝子検査結果の見かたで解説しています。
8. 日本の制度(指定難病・小児慢性特定疾病)
糖原病は、肝型糖原病が指定難病257、筋型糖原病が指定難病256に指定されています。ポンペ病は、ライソゾーム病(指定難病19)にも含まれます(2026年10月時点、難病情報センターで確認)。肝型糖原病の対象はⅠ・Ⅲ・Ⅳ・Ⅵ・Ⅸ型です。筋型糖原病には、0b型・Ⅱ型(ポンペ病)・Ⅲ型・Ⅳ型・Ⅴ型(マッカードル病)・Ⅶ型(垂井病)・Ⅸ型などが含まれます。
小児慢性特定疾病では、「糖質代謝異常症」の中に、糖原病0型(グリコーゲン合成酵素欠損症)・Ⅰ型・Ⅲ型・Ⅳ型・Ⅴ型・Ⅵ型・Ⅶ型・Ⅸ型が載っています。ポンペ病は「ライソゾーム病」の中に載っています(2026年10月時点、小児慢性特定疾病情報センターで確認)。
医療費の助成を受けるには、それぞれの制度の認定の条件を満たし、申請する必要があります。病型が遺伝子検査で確定していることは、申請の手がかりになります。認定の基準や申請の方法は、難病情報センター・小児慢性特定疾病情報センターや、お住まいの自治体の窓口でご確認ください。
9. 検査の流れ・費用・結果までの日数・検体
検査費用は税込330,000円、結果までは2〜3週間です。検体は唾液・頬の内側の粘膜・血液で、オンライン診療でもお受けいただけます。
ご予約
▶
遺伝カウンセリング臨床遺伝専門医
▶
検体の採取唾液・頬の粘膜・血液
▶
結果のご説明2〜3週間後・マイページへ
💴 費用・日数・検体
※ご夫婦・カップルで同じ検査を同じ日に一緒に受ける場合は、遺伝カウンセリング料が1人分になります(検査費用の割引はありません)。
この検査は、遺伝診療先進国・米国の3大遺伝子検査会社の一角で行います。※
※「3大遺伝子検査会社」は、遺伝性がんや周産期(出生前検査・保因者検査)を含む遺伝子検査全般を手がける米国の検査専業会社のうち、2025年通期の売上高が上位の3社を指します(各社の決算発表にもとづく当院調べ)。がん検診やリキッドバイオプシーに特化した会社は含みません。
オンライン診療(ビデオ通話での診療)で遺伝カウンセリングを行ったあと、検体を当院にお送りいただく流れです。オンラインの場合は、遺伝カウンセリング料金を事前にお支払いください。検体採取キットは、検査料金をお支払いいただいたあとにお送りします。検体の取り違えを防ぎ、検査に使える品質を保つため、ご自身で勝手に検体を採取しないでください。当院の検査・遺伝カウンセリングはすべて自費診療です。
遺伝カウンセリングでは、検査で何がわかり、何がわからないか、結果がご家族にとってどういう意味をもつかをご説明します。検査を受けるかどうかは、説明を聞いて納得してから決めていただきます。くわしくは遺伝カウンセリングとはをご覧ください。
10. 院長コラム
🩺 院長コラム【病型がわかって、はじめて次の一手が決まる】
私自身、希少な常染色体顕性(優性)遺伝性疾患の当事者です。子どもに病気を受け渡したくない、という遺伝の病気をもつ方の思いはよくわかります。また、お子さんが重い症状で発症したのをきっかけに、ご自身も同じ遺伝子の変化を持っていたとわかり、自分のせいだと責めてしまう親御さんを、何度も見てきました。私の当事者としての話は、遺伝性疾患の当事者として、臨床遺伝専門医になった理由に書いています。
糖原病の多くは潜性遺伝の病気です。ご両親はふつう症状のない保因者で、お子さんが診断されてはじめて、ご自身が保因者だったと知ることになります。遺伝子の変化は誰にでも起こりうるもので、誰のせいでもありません。潜性遺伝の病気の保因者は、誰もが何かしらの遺伝子についてそうである可能性があります。
糖原病は、同じ名前でも、型によって食事のとり方も、見張る合併症も、治療も、次のお子さんの確率も変わる病気です。「糖原病らしい」で止まらず、病型まで確かめることで、はじめて具体的な次の一手が決まると考えています。わからないまま悩み続けるより、わかったことから次を考えるほうが前に進めます。
遺伝子検査は、やってみないとわからないことを、何度も経験してきました。検査をしないと何も言えない、というのが私の確固たる考えです。こうした経験から、当院では、検査を受けずにリスクだけをご説明することはしておりません。検査をせずにリスクをお伝えするほうが、かえって危険だと考えているためです。知ったうえで次のお子さんを考えたい方には、出生前診断まで当院で続けて支えられる体制を整えています。どの選択をされても、その選択を尊重します。
よくある質問(FAQ)
Q1. 糖原病の寿命はどれくらいですか?
病型によって大きく違います。たとえばⅣ型の古典的な肝型では、肝移植を受けなければ多くが5歳ごろまでに肝不全で亡くなるとされています。一方、Ⅵ型・Ⅸ型は比較的軽いことが多いものの、早い時期から肝硬変が起こることもあると報告されています。乳児型のポンペ病では、生後6か月より前に酵素補充療法を始めると、多くの方で生存が改善しています。見通しを知るには、まず病型を確かめることが大切です。
Q2. 糖原病は治りますか?どんな治療がありますか?
病型ごとに治療の方法が違います。肝型ではコーンスターチや食事のとり方で空腹時の低血糖を防ぐことが治療の中心で、Ⅰ型では1980年代はじめからコーンスターチが使われています。ポンペ病(糖原病Ⅱ型)では酵素補充療法が日本で承認されています。治療は主治医・専門の医療機関で受けていただきます。
Q3. 糖原病は遺伝しますか?遺伝する確率は?
このパネルで調べる病気の多くは常染色体潜性(劣性)遺伝で、ご両親がともに同じ遺伝子の保因者の場合、お子さん1人ごとに4分の1の確率で発症します。ただし、Ⅸa型(PHKA2)・Ⅸd型(PHKA1)・PGK1欠損症・ダノン病(LAMP2)はX連鎖、PRKAG2による心臓の型は常染色体顕性(優性)遺伝で、確率の考え方が違います。
Q4. ポンペ病と糖原病は違う病気ですか?
ポンペ病は糖原病Ⅱ型のことで、糖原病のひとつです。グリコーゲンを分解する酵素がライソゾームという細胞の小部屋にあるため、ライソゾーム病のひとつでもあります。日本では筋型糖原病(指定難病256)にも、ライソゾーム病(指定難病19)にも含まれています(2026年10月時点)。
Q5. コーンスターチはなぜ使うのですか?
空腹の時間に血糖が下がりすぎるのを防ぐためです。糖原病Ⅰ型では1980年代はじめから使われており、Ⅵ型・Ⅸ型でも寝る前に使われることがあります。量や時間は病型・年齢・体重で変わるため、必ず主治医・専門の医療機関の指示に従ってください。
Q6. 家族に糖原病の人がいると、結婚に差し支えますか?
糖原病があることは、結婚できない理由にはなりません。多くの型は潜性遺伝で、ご夫婦がともに同じ原因遺伝子に病的バリアントを持つ保因者の場合に、お子さんが発症する可能性があります。ご自身が保因者かどうか、パートナーが保因者かどうかは、保因者検査で調べられます。知ったうえで、出生前診断などの選択肢も含めて計画を立てることができます。
Q7. 検査で何も見つからなかったら、糖原病ではないのですか?
そうとは言い切れません。この検査で調べにくい種類の変化(深いイントロンの変化、1つのエクソンだけの欠失など)や、パネルに入っていない遺伝子が原因のこともあります。症状と血液検査などの結果をあわせて、次に考える検査(全エクソーム検査など)をご説明します。
Q8. 糖原病はどの科で診てもらえますか?
症状によって、小児科のほか、消化器内科・脳神経内科・循環器内科などが主治医になります。当院では遺伝子検査と遺伝カウンセリングを行い、治療は専門の医療機関で受けていただきます。結果の報告書は、主治医にお渡しいただけます。
🧬 一度の検査で、病型と、ご家族のこれからを知る
生まれ持った遺伝子は一生変わりません。糖原病の病型がわかれば、ご本人の食事療法や治療の方針だけでなく、きょうだいの検査や、次のお子さんの計画を考える手がかりになります。当院では、検査の前後の遺伝カウンセリングを臨床遺伝専門医が行い、羊水検査・絨毛検査による出生前診断の相談まで、院内で続けて受けていただけます。
お電話でのお問い合わせ:03-3478-3768
参考文献
- [1] Kishnani PS, Austin SL, Abdenur JE, et al. Diagnosis and management of glycogen storage disease type I: a practice guideline of the American College of Medical Genetics and Genomics. Genet Med. 2014;16(11):e1-e29. [DOI: 10.1038/gim.2014.128](PMID: 25356975)
- [2] Kishnani PS, Austin SL, Arn P, et al. Glycogen storage disease type III diagnosis and management guidelines. Genet Med. 2010;12(7):446-463. [DOI: 10.1097/GIM.0b013e3181e655b6](PMID: 20631546)
- [3] Schreuder AB, Rossi A, Grünert SC, Derks TGJ. Glycogen Storage Disease Type III. In: GeneReviews®. University of Washington, Seattle; 2010 (Updated 2022 Jan 6). [NCBI Bookshelf NBK26372]
- [4] Kishnani PS, Goldstein J, Austin SL, et al. Diagnosis and management of glycogen storage diseases type VI and IX: a clinical practice resource of the American College of Medical Genetics and Genomics (ACMG). Genet Med. 2019;21(4):772-789. [DOI: 10.1038/s41436-018-0364-2](PMID: 30659246)
- [5] Gümüş E, Özen H. Glycogen storage diseases: An update. World J Gastroenterol. 2023;29(25):3932-3963. [DOI: 10.3748/wjg.v29.i25.3932](PMID: 37476587)
- [6] Magoulas PL, El-Hattab AW. Glycogen Storage Disease Type IV. In: GeneReviews®. University of Washington, Seattle; 2013 (Updated 2019 Aug 1). [NCBI Bookshelf NBK115333]
- [7] Sperry E, Leslie N, Berry L, Pena L. Pompe Disease. In: GeneReviews®. University of Washington, Seattle; 2007 (Updated 2025 Aug 21). [NCBI Bookshelf NBK1261]
- [8] Sawada T, Kido J, Sugawara K, et al. Current status of newborn screening for Pompe disease in Japan. Orphanet J Rare Dis. 2021;16:516. [DOI: 10.1186/s13023-021-02146-z](PMID: 34922579)
- [9] Martín MA, Lucia A, Arenas J, Andreu AL. Glycogen Storage Disease Type V. In: GeneReviews®. University of Washington, Seattle; 2006 (Updated 2019 Jun 20). [NCBI Bookshelf NBK1344]
- [10] Minassian B. Progressive Myoclonus Epilepsy, Lafora Type. In: GeneReviews®. University of Washington, Seattle; 2007 (Updated 2025 Jan 23). [NCBI Bookshelf NBK1389]
- [11] Thornton PS, Stanley CA, De Leon DD, et al. Recommendations from the Pediatric Endocrine Society for Evaluation and Management of Persistent Hypoglycemia in Neonates, Infants, and Children. J Pediatr. 2015;167(2):238-245. [DOI: 10.1016/j.jpeds.2015.03.057](PMID: 25957977)
- [12] Bali DS, El-Gharbawy A, Austin S, Pendyal S, Kishnani PS. Glycogen Storage Disease Type I. In: GeneReviews®. University of Washington, Seattle; 2006 (Updated 2021 Oct 14). [NCBI Bookshelf NBK1312]
- [13] Faye F, Crocione C, Anido de Peña R, et al. Time to diagnosis and determinants of diagnostic delays of people living with a rare disease: results of a Rare Barometer retrospective patient survey. Eur J Hum Genet. 2024;32(9):1116-1126. [DOI: 10.1038/s41431-024-01604-z]
- [14] Malinowski J, Miller DT, Demmer L, et al. Systematic evidence-based review: outcomes from exome and genome sequencing for pediatric patients with congenital anomalies or intellectual disability. Genet Med. 2020;22(6):986-1004. [DOI: 10.1038/s41436-020-0771-z](PMID: 32203227)
- [15] Garg R, Vogelgesang J, Kelly K. Impact of Genetic Counseling and Testing on Altruistic Motivations to Test for BRCA1/2: a Longitudinal Study. J Genet Couns. 2016;25(3):572-582. [DOI: 10.1007/s10897-015-9911-z](PMID: 26578231)
- [16] Takahashi Y, Date H, Oi H, et al. Six years’ accomplishment of the Initiative on Rare and Undiagnosed Diseases: nationwide project in Japan to discover causes, mechanisms, and cures. J Hum Genet. 2022;67(9):505-513. [DOI: 10.1038/s10038-022-01025-0](PMID: 35318459)
関連記事



