

目次
- 1 1. 先天性グリコシル化異常症1bb型とは ─ 名前が指す範囲を整理する
- 2 2. DHDDS遺伝子とドリコール ─ 糖鎖の「運び台」をつくる酵素
- 3 3. 重症全身型(狭い意味のCDG1BB)─ 報告された1例から分かること
- 4 4. てんかん・運動障害型(DEDSM)─ 新生突然変異による神経の病気
- 5 5. 網膜色素変性症59型(RP59)─ 目だけに症状が出るDHDDSの病気
- 6 6. なぜ同じ遺伝子で違う病気になるのか
- 7 7. 診断と検査 ─ 血液の糖鎖検査が正常でも否定できない
- 8 8. 治療と研究の現状 ─ 根本治療はまだない
- 9 9. 遺伝のしくみと遺伝カウンセリング
- 10 10. よくある誤解
- 11 まとめ ─ 病名より「変化の数と種類」を読む
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
先天性グリコシル化異常症1bb型(せんてんせいグリコシルかいじょうしょう いちビービーがた)は、DHDDS(ディーエイチディーディーエス)遺伝子の変化によって起こる、非常にまれな先天性糖鎖異常症(CDG)の一つです。この病名で報告されているのは、世界でもまだ1人の男児だけです。一方で、同じDHDDS遺伝子の変化は、てんかんと運動の障害をきたす神経の病気や、目の病気である網膜色素変性症59型も引き起こします。この記事では、「1bb型」という名前が本来どの病気を指すのかを整理したうえで、DHDDS遺伝子が起こす3つの病気の違い、ふつうの血液検査では見逃されやすい理由、遺伝の仕組みと遺伝子検査の考え方を、遺伝専門医の立場から順に説明します。
Q. 先天性グリコシル化異常症1bb型とは何ですか?まず結論だけ知りたいです
A. DHDDS遺伝子の両方のコピーに病的変化があることで、ドリコール生合成と糖鎖付加に必要な仕組みが障害され、肝臓・脳・耳・生殖器など全身に重い症状が出る病気です。国際的な遺伝病データベースOMIM(オミム)では、常染色体潜性(劣性)遺伝の重い多臓器疾患として独立した項目に整理されており、報告は1例にとどまります[1]。ただし同じDHDDS遺伝子の変化は、てんかん・運動障害をきたす病気(DEDSM)や網膜色素変性症59型(RP59)の原因にもなるため、実際の診療ではこの3つを合わせて考えることが大切です[2]。
- ➤狭い意味の1bb型 → 両親から1つずつ病的変化を受け継いだ重症全身型。報告は1例
- ➤てんかん・運動障害型 → 1つのコピーに新しく生じた変化(新生突然変異)で発症。報告数が最も多い
- ➤網膜色素変性症59型 → 両方のコピーの変化による目だけの病気。アシュケナージ系ユダヤ人に多い
- ➤検査の落とし穴 → てんかん・運動障害型では、CDGを調べる血液検査(トランスフェリン検査)が正常のことが多い
- ➤確定診断 → 遺伝子パネル検査やエクソーム解析などの遺伝学的検査が中心になる
🧬 先天性グリコシル化異常症1bb型の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | せんてんせいグリコシルかいじょうしょう いちビービーがた/先天性糖鎖異常症1bb型/CDG1BB/DHDDS-CDG |
| 原因遺伝子 | DHDDS(デヒドロドリコール二リン酸合成酵素)。1番染色体短腕の1p36.11に位置する[3] |
| 遺伝形式 | 常染色体潜性(劣性)遺伝。両親から1つずつ変化を受け継ぐ[1] |
| 報告数 | 1例(致死的な経過をたどった男児)[1] |
| 同じ遺伝子の別の病気 | 発達遅延および運動異常を伴うまたは伴わないてんかん発作(DEDSM・常染色体顕性)、網膜色素変性症59型(RP59・常染色体潜性)[2] |
| OMIM番号 | CDG1BB #621567/DEDSM #617836/RP59 #613861/DHDDS遺伝子 *608172 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
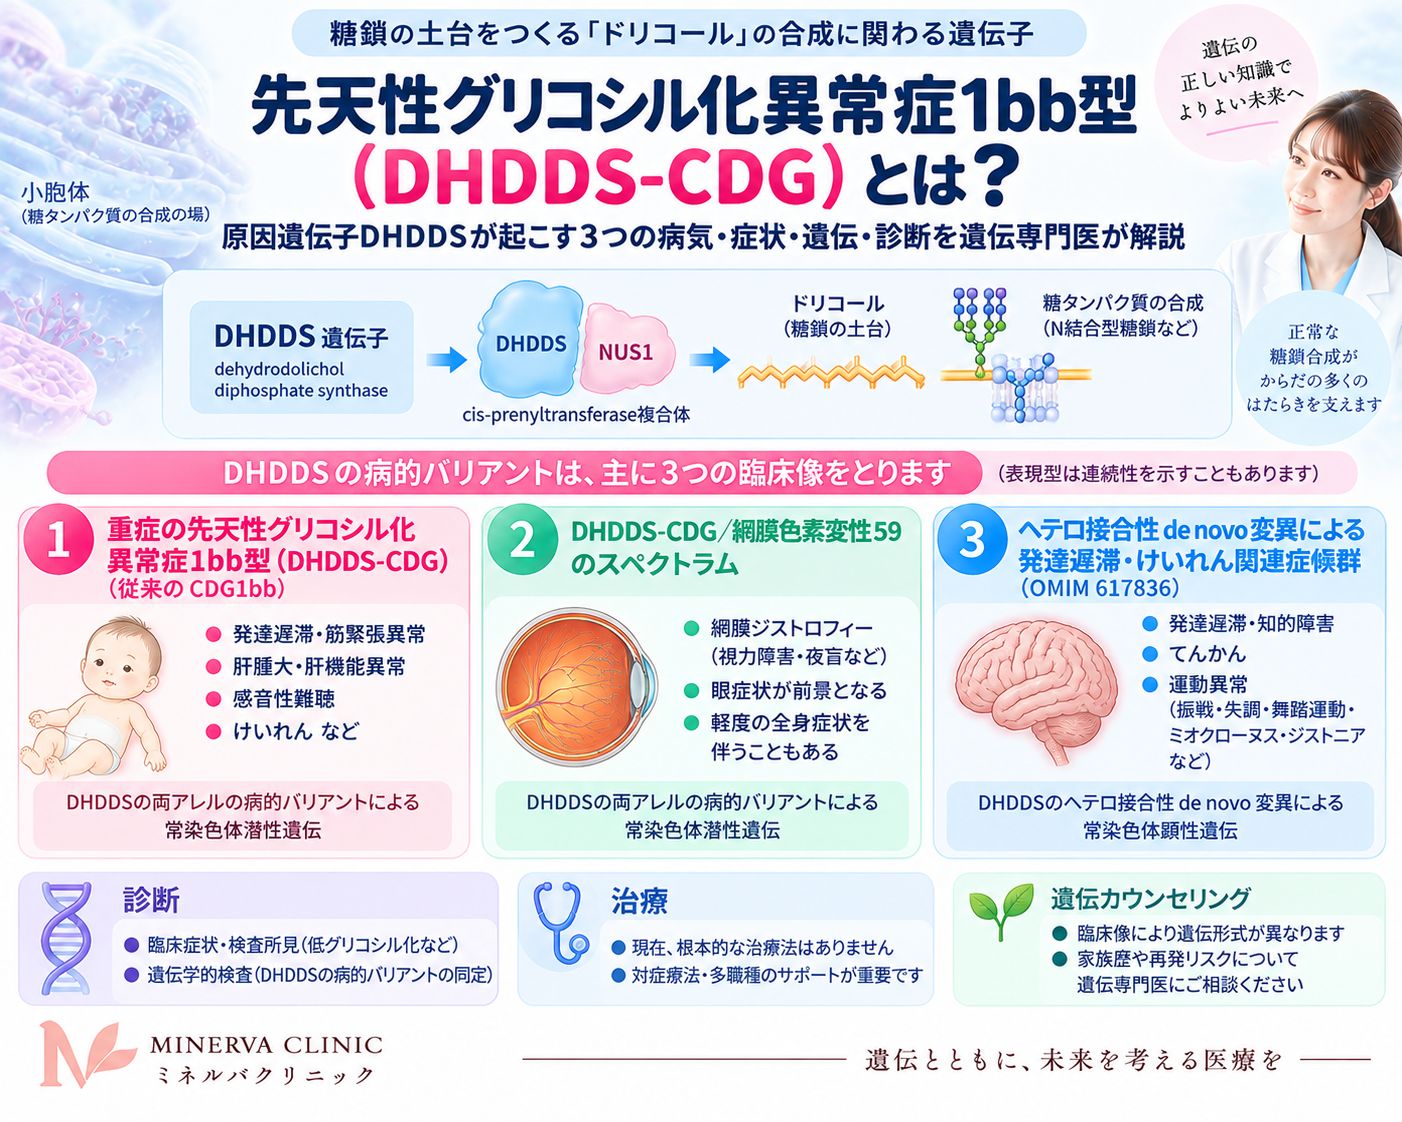
DHDDS遺伝子の病的バリアントによって生じる重症全身型CDG1BB、DEDSM、網膜色素変性症59型の違いと、ドリコール・糖鎖合成との関係をまとめた図です。
1. 先天性グリコシル化異常症1bb型とは ─ 名前が指す範囲を整理する
まず、この病気の名前について整理しておきます。先天性グリコシル化異常症(Congenital Disorders of Glycosylation:CDG)とは、タンパク質や脂質に糖の鎖(糖鎖)を付ける仕組みが、生まれつきうまく働かない病気の総称です。CDGにはこれまでに150を超える病型が報告されており、そのうち最も多いのはPMM2遺伝子によるPMM2-CDG(1a型)です[4]。旧来のCDG命名法では、糖鎖合成障害の段階や報告順に「CDG-Ia」「CDG-Ib」などの名称が用いられ、DHDDSによる病型には「CDG-Ibb」という名称が用いられてきました。現在は、原因遺伝子名を用いた「DHDDS-CDG」という表記も使われます。
「1bb型」は、DHDDS遺伝子の変化によるCDGに付けられた名前です。以前は、同じDHDDS遺伝子による網膜色素変性症59型(RP59)とまとめて記載している資料もありました。現在のOMIMでは、CDG1BBは「重い常染色体潜性の多臓器疾患」として独立した項目に整理されています。血液中の糖タンパク質の糖鎖不足と、糖鎖の土台となる脂質(ドリコール結合オリゴ糖)の短縮を特徴とし、体幹の筋緊張低下、手足の筋緊張亢進、肝臓の腫れ、小陰茎、停留精巣、感音難聴、けいれんを伴った1例が報告されています[1]。
💡 用語解説:糖鎖とグリコシル化
体の中のタンパク質の多くには、ブドウ糖やマンノースなどの糖がつながった「糖鎖」が付いています。糖鎖は、タンパク質が正しい形に折りたたまれるのを助けたり、細胞の外へ運ばれる行き先の目印になったり、細胞どうしの認識に使われたりします。タンパク質に糖鎖を付ける化学反応をグリコシル化(糖鎖修飾)と呼びます。このうちアスパラギンというアミノ酸に付くものをN型糖鎖(N-結合型糖鎖)と呼び、DHDDSが関わるのはこのN型糖鎖の土台づくりです。
一方で、DHDDS遺伝子の変化による病気はCDG1BBだけではありません。OMIMでは、DHDDS遺伝子の変化による病気として、網膜色素変性症59型(RP59)と、発達遅延および運動異常を伴うまたは伴わないてんかん発作(DEDSM)も挙げられています[2]。3つの病気は、遺伝の仕方も症状も大きく異なります。インターネット上では、これらをすべて「1bb型の仲間」として紹介している情報もありますが、医学的には別々の病気として区別されています。この記事では、狭い意味のCDG1BBを中心にしつつ、同じ遺伝子が起こす3つの病気を並べて説明します。
このように整理する理由は、実際に遺伝子検査でDHDDSの変化が見つかったとき、どの病気に当てはまるかによって、見通しも、ご家族の再発リスクも、必要な検査もまったく変わるからです。同じ遺伝子の中で、変化の種類と数(1つのコピーか、2つのコピーか)によって病気が分かれることを、遺伝学ではアレリック疾患と呼びます。DHDDSは、その典型的な例の一つです。
📊 DHDDS遺伝子が起こす3つの病気
| 病気 | 遺伝形式 | 主な症状 | CDGの血液検査 |
|---|---|---|---|
| 先天性グリコシル化異常症1bb型(CDG1BB) | 常染色体潜性(両方のコピーの変化) | 筋緊張の異常、肝腫大、小陰茎・停留精巣、感音難聴、けいれん。乳児期に死亡[1] | 異常あり(糖鎖不足) |
| DEDSM(てんかん・運動障害型) | 常染色体顕性(多くは新生突然変異) | 発達の遅れ、全般てんかん、ミオクローヌス、振戦、運動失調、年齢とともにパーキンソン症状 | 正常のことが多い |
| 網膜色素変性症59型(RP59) | 常染色体潜性(両方のコピーの変化) | 夜盲、視野の狭まり。目以外の症状はない | 正常。尿や血液のドリコールの長さに変化 |
※各病型の詳細と出典は、以下の各章で示します。
2. DHDDS遺伝子とドリコール ─ 糖鎖の「運び台」をつくる酵素
DHDDS遺伝子は、デヒドロドリコール二リン酸合成酵素(dehydrodolichyl diphosphate synthase)というタンパク質の設計図です。この酵素は、コレステロールと同じ材料(メバロン酸経路でつくられる炭素5個の部品)をいくつもつなげて、長い脂質の鎖をつくります。この長い鎖は、その後の反応を経て、最終的にドリコールリン酸(Dol-P)という脂質になります。ドリコールリン酸は、小胞体という細胞内の工場で、N型糖鎖を組み立てるための「運び台(キャリア)」として働きます。さらに、O-マンノシル化、C-マンノシル化、GPIアンカーという別の糖鎖修飾で使われる糖の供給役(ドリコールリン酸マンノースなど)の土台にもなります[5]。
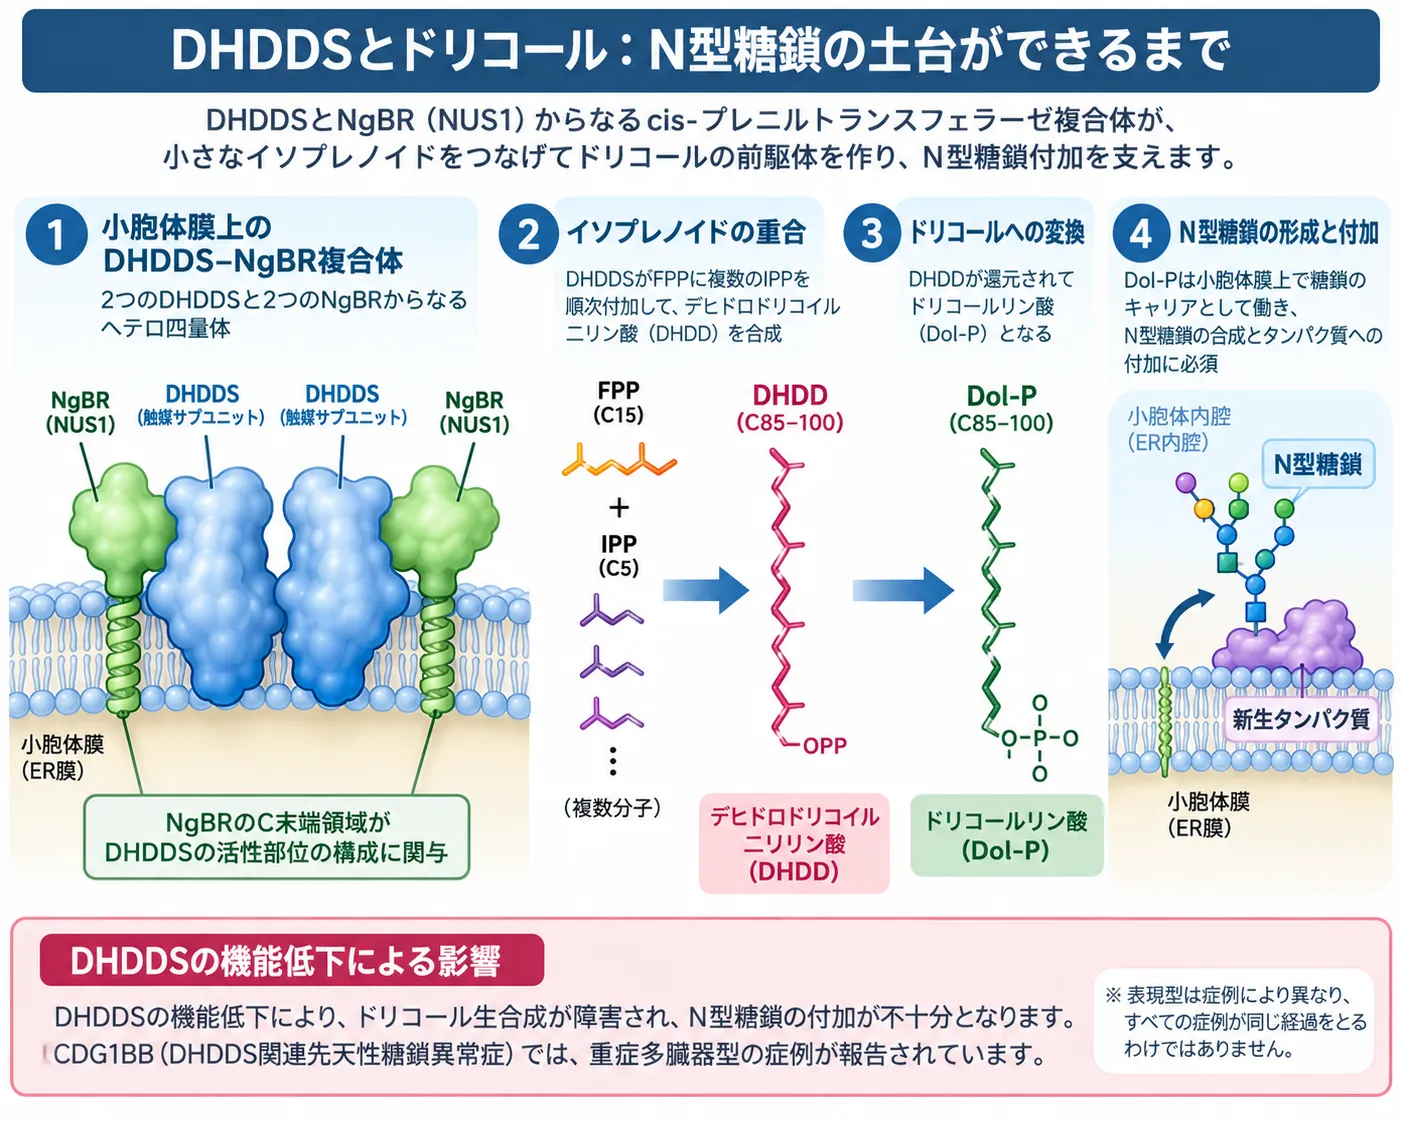
DHDDSはNgBR(NUS1)とcis-プレニルトランスフェラーゼ複合体を形成し、FPPに複数のIPPを付加してドリコールの前駆体を合成します。そこから生じるドリコールリン酸は、小胞体膜上でN型糖鎖を組み立てるための脂質キャリアとして働きます。DHDDSの機能が低下すると、この経路が障害され、DHDDS-CDGなどの病態につながります。
💡 用語解説:ドリコールとは
ドリコール(dolichol)は、炭素5個の部品(イソプレン単位)が十数個つながった、とても長い油の鎖です。ヒトのドリコールはイソプレン単位が17〜20個のものが中心で、19個のもの(ドリコール19)が最も多いとされています[5]。油の性質を持つため細胞の膜の中にすっぽり収まり、その上で糖を1つずつ積み上げて、タンパク質に渡す前の「糖鎖の完成品」をつくります。ドリコールは糖を渡したあと再利用されるため、「使い回しのできる運び台」と考えると分かりやすいです。
DHDDSは単独ではほとんど働かず、NgBR(エヌジービーアール、Nogo-B受容体)というもう1つのタンパク質と組み合わさって初めて本来の力を発揮します。NgBRの設計図はNUS1(ナスワン)遺伝子です。2020年に報告された結晶構造解析(2.3オングストロームの解像度)では、この酵素がDHDDS 2つとNgBR 2つからなる「ヘテロ四量体」を形づくり、NgBRの末端部分がDHDDSの反応の中心(活性部位)に入り込んで、その組み立てに直接関わっていることが示されました[6]。NgBR自身には材料を受け取るくぼみがなく、単独では反応を起こせません。それでも、組み合わさった複合体の反応速度は、DHDDSだけの場合の約400倍に達していました[6]。
NgBRの重要性は、病気からも確かめられています。NUS1遺伝子の保存された末端部分の変化(R290H)によって起こるCDGの家系が報告されており、患者さんの細胞ではドリコールの量が減り、細胞内に遊離コレステロールがたまっていました[7]。つまり、DHDDSとNgBRのどちらが傷ついても、同じ「ドリコールの運び台づくり」が止まります。この2つの遺伝子の病気の症状がよく似ていることは、あとの章で触れます。
ドリコールリン酸が足りなくなると、小胞体で組み立てられるはずの糖鎖が短くなったり、タンパク質に付かなかったりします。糖鎖付加が障害されたタンパク質では、折りたたみや品質管理に異常が生じ、小胞体ストレスにつながることがあります。その結果、小胞体ストレスが起こり、細胞はUPR(折りたたみ不全タンパク質応答)や小胞体関連分解(ERAD)を働かせて対処しようとします。この状態が長く続くと、細胞の働きが落ち、細胞死に傾くことが知られています[5]。糖鎖はほぼすべての臓器のタンパク質に必要なため、ドリコールが大きく不足すると、脳・肝臓・生殖器・耳など全身に症状が出ます。これが、狭い意味のCDG1BBで起きていることです。
3. 重症全身型(狭い意味のCDG1BB)─ 報告された1例から分かること
CDG1BBとして報告されているのは、2016年にフランスのグループが報告した1人の男児です[8]。この男児には、体幹(体の中心部)の筋緊張が低いのに手足は突っ張る、という特徴的な筋緊張の異常がありました。さらに、肝臓の腫れ、小陰茎と停留精巣、感音難聴がみられ、血液中の糖タンパク質は糖鎖が不足した「I型CDG」のパターンを示していました[8]。のちの論文では、この男児は発育の遅れ、重い発達の遅れ、治療に反応しにくいてんかんを伴い、生後8か月でてんかん重積のため亡くなったと紹介されています[5]。
遺伝子を調べると、DHDDS遺伝子のエクソン4にナンセンス変異(タンパク質の途中で設計図が「終わり」になってしまう変化)、イントロン5にスプライス部位変異(設計図の編集がずれる変化)が1つずつありました[8]。父親と母親はそれぞれ片方の変化だけを持っており、男児は両親から1つずつ受け継いだ複合ヘテロ接合の状態でした。
💡 用語解説:複合ヘテロ接合
遺伝子は父親由来と母親由来の2つのコピーがあります。2つのコピーに同じ変化がある状態を「ホモ接合」、別々の変化が1つずつある状態を「複合ヘテロ接合」と呼びます。どちらも「両方のコピーが働きにくい」という点は同じで、常染色体潜性(劣性)遺伝の病気はこのどちらかの状態で発症します。CDG1BBの男児は、父親からナンセンス変異を、母親からスプライス部位変異を受け継いでいました。
患者さんの皮膚から育てた細胞(線維芽細胞)を調べると、正常なDHDDSの設計図(mRNA)は約20%、酵素の働きは約35%にまで下がっていました。ドリコールリン酸は減り、糖鎖の土台(ドリコール結合オリゴ糖)とタンパク質に付いた糖鎖はどちらも短くなっていました[8]。スプライス部位の変化がわずかに正常な設計図を残す「漏れ」を起こしていたため、酵素の働きがゼロにはならなかったと考えられています[1]。報告者は、同じ遺伝子の変化によるRP59と比べて、この男児の症状がはるかに重いことを指摘しています[1]。
報告が1例しかないため、CDG1BBの頻度、症状の幅、長期的な経過について、現時点では明確なデータが示されていません。ただ、この1例からは、DHDDSの働きが全身で大きく落ちるとI型CDGとして典型的な多臓器の症状が出ること、そしてその場合は血液の糖鎖検査で異常が見つかることが分かります。この点は、次に説明するてんかん・運動障害型との大きな違いです。
🩺 院長コラム【「報告1例」の病名とどう向き合うか】
遺伝子検査の報告書に、聞いたこともない病名が書かれていることがあります。調べてみると、世界で1例しか報告がない。こうした状況は、希少な遺伝性疾患ではめずらしくありません。報告が1例しかないということは、その1例の経過がそのまま目の前のお子さんに当てはまるとは限らない、ということでもあります。
臨床遺伝専門医として文献を読むときは、病名そのものよりも「どの遺伝子の、どんな種類の変化が、いくつあるのか」を確認することから始めます。DHDDSの場合、変化が1つなのか2つなのか、どの場所にあるのかによって、重症全身型・てんかん・運動障害型・網膜色素変性症のどれに近いかが変わります。病名は大切な手がかりですが、それだけで先の見通しを決めないようにしています。
4. てんかん・運動障害型(DEDSM)─ 新生突然変異による神経の病気
DHDDS遺伝子の病気の中で、いま最も多く報告されているのが、発達遅延および運動異常を伴うまたは伴わないてんかん発作(DEDSM)です。この病気は、DHDDS遺伝子の片方のコピーだけに変化があれば発症する常染色体顕性(優性)遺伝の病気で、多くは両親にはない変化が子どもに新しく生じた新生突然変異によって起こります。2017年、薬で抑えにくいてんかんを伴う発達性てんかん性脳症を対象とした大規模なゲノム解析研究で、DHDDS遺伝子の新生突然変異(R211Qなど)が報告されたことが始まりです[9]。
2022年には、新生突然変異を持つ25人(4歳から59歳)を長期間追った研究が報告され、この病気の全体像が初めて系統的に示されました[5]。25人中23人が、筋緊張の低下を伴う、または伴わない全般的な発達の遅れで気づかれています。症状はほとんどが1歳前後の乳児期に始まり、発症時期の中央値は12か月でした[5]。知的障害は1人を除く全員にみられ、その程度は重度から軽度までさまざまでした。一方で、高校を卒業して大学に進んだ人や、仕事に就いている人も含まれており、症状の幅はかなり広いことが分かります[5]。
てんかんの特徴
てんかんは25人中22人にみられ、この病気の中心的な症状です[5]。ほとんどが全般てんかん(脳全体から始まる発作)で、欠神発作(数秒間ぼんやりする発作)が15人、全般強直間代発作(全身が突っ張ってけいれんする発作)が13人、ミオクロニー発作(体がピクッとする発作)が8人でした。発熱をきっかけに始まる例も7人ありました。発作は13人で薬によく抑えられた一方、9人は複数の薬でも抑えにくい状態でした。報告の中で効果がみられた薬として多かったのはバルプロ酸(22人中11人)とレベチラセタム(22人中8人)で、思春期以降は発作が軽くなる傾向がみられています[5]。ただし、これは1つの研究で観察された傾向であり、個々の患者さんの治療は主治医が判断するものです。
運動の症状と、年齢とともに進む変化
この病気のもう1つの柱が運動の症状です。最初は、手を伸ばしたときや姿勢を保つときに出る震え(振戦)や、手足がピクッと動くミオクローヌスとして現れることが多く、一部の患者さんでは脳の表面(皮質)から出る震えであることが確かめられています[5]。経過を追うと、25人中24人に何らかの運動の症状があり、運動失調(ふらつき)、ジストニア(体がねじれるような筋肉のこわばり)、舞踏運動、パーキンソン症状が重なっていきました[5]。パーキンソン症状(筋肉のこわばり、動作の遅さ、安静時の震え)は8人にみられ、思春期以降に少しずつ現れる「遅い症状」でした。パーキンソン病の薬であるレボドパは効かず、かえって衝動性が増えた例も報告されています[5]。
💡 用語解説:ミオクローヌスとジストニア
ジストニアは、筋肉が意図せず持続的に縮んで、体の一部がねじれたり不自然な姿勢になったりする状態です。ミオクローヌスは、筋肉が一瞬だけ素早く縮んで、手足や体が「ピクッ」と動く現象です。てんかん発作としてのミオクロニー発作と似ていますが、発作とは関係なく動作に伴って出ることもあります。DEDSMでは、この2つが振戦や運動失調と組み合わさって現れることが特徴です。
25人中17人では、年月をかけて神経の働きがゆっくり低下していく経過がみられました[5]。行動や精神面の症状も多く、25人中18人に注意欠如・多動、不安、自閉的な特性などがあり、4人は思春期から成人期に精神病症状や緊張病(カタトニア)を経験しています[5]。脳のMRIは24人中23人で正常だったため、画像検査だけでこの病気に気づくのは難しいといえます[5]。
2024年には、文献の症例と新しい症例を合わせた59人の解析が報告されています。症状はふつう人生の早い時期に始まり、最初の症状は多くの場合発達の遅れで、運動失調・振戦・ジストニアは小児期のやや後になって現れていました[10]。幼児期のうちにほとんどの症状がそろう人もいれば、成人になってから新しい症状が加わる人もいました。また、59人の19%に自閉スペクトラム症があり、診療では注意が必要だとされています[10]。性別や変化の種類と、発症年齢や症状との間には、はっきりした関係は見つかっていません[10]。
5. 網膜色素変性症59型(RP59)─ 目だけに症状が出るDHDDSの病気
DHDDS遺伝子が最初に病気の原因として見つかったのは、目の病気でした。2011年、きょうだい3人が網膜色素変性症を発症したアシュケナージ系ユダヤ人の家系で全エクソーム解析が行われ、DHDDS遺伝子のK42E(リジンがグルタミン酸に置き換わる)変化が両方のコピーに見つかりました[11]。発症していない両親は、片方のコピーだけに変化を持つ保因者でした[2]。同じ年に別のグループも、アシュケナージ系ユダヤ人の網膜色素変性症15家系20人で、同じ変化のホモ接合を報告しています[3]。この病型が網膜色素変性症59型(RP59)です。
💡 用語解説:網膜色素変性症とERG
網膜色素変性症は、目の奥で光を受け取る細胞(視細胞)が少しずつ失われていく遺伝性の病気の総称です。暗いところで見えにくくなる夜盲から始まり、視野の外側から見える範囲が狭まっていきます。ERG(網膜電図)は、光を当てたときの網膜の電気的な反応を記録する検査で、視細胞がどれだけ働いているかを客観的に評価できます。原因となる遺伝子は数十以上あり、DHDDSはその一つです。
RP59の患者さんの多くは、夜盲と周辺の視野の欠け、視野の狭まり、網膜の変性を示す眼底所見を持ち、ERGの反応は検出できないほど低下していました[3]。DHDDS遺伝子は全身の組織で働いていますが、網膜では桿体と錐体の視細胞の内節に特に強く現れていることが確かめられています[3]。重要なのは、RP59の患者さんにはてんかんや発達の遅れなど、目以外の症状がみられないことです。同じ遺伝子の変化なのに、なぜ網膜だけが傷つくのかは、まだ十分に分かっていません。
K42Eは、アシュケナージ系ユダヤ人に集中してみられる創始者変異です。アシュケナージ系ユダヤ人の対照者717人のうち8人が片方のコピーにK42Eを持っていた一方、アシュケナージ系ではない白人の対照者6,977人には1人も見つかりませんでした[2]。日本人でのK42Eの頻度や、日本人のRP59の患者数については、現時点では明確なデータが示されていません。
ドリコールの「長さ」が目印になる
RP59には、血液や尿で確かめられる特徴があります。質量分析という方法でドリコールの長さを調べると、健康な人ではドリコール19(D19)が最も多いのに対し、K42EやT206Aを持つRP59の患者さんではドリコール18(D18)が最も多くなる、つまりドリコールが全体に短くなっていました[12]。D18とD19の比(D18/D19比)は、患者さんで最も高く、片方のコピーだけに変化を持つ保因者でも健康な人より高くなっていました[12]。この研究では、D18/D19比によって患者さんと保因者、保因者と健康な人を区別できたと報告されています。
構造の研究からは、K42Eがなぜ鎖を短くするのかも説明されつつあります。K42Eは反応の中心から少し離れた場所にありますが、変化によって周りのアミノ酸どうしの結びつき方が変わり、活性部位全体が揺らぎやすくなります。その結果、長い鎖を最後まで保持できずに早めに手放してしまう可能性が示されています[6]。K42Eによる反応速度の低下は、DEDSMの変化(R37HやR211Qで約5分の1)よりも穏やかでした[6]。このあとで説明するように、DEDSMではこのドリコールの長さの変化がみられません。
6. なぜ同じ遺伝子で違う病気になるのか
1つの遺伝子から、全身の重いCDG、神経の病気、目だけの病気という3つの異なる病気が生まれるのはなぜでしょうか。ここでは、現在までに分かっていることを整理します。まだ答えが出ていない部分も多いため、「こう考えられている」という段階の説明を含みます。
変化の「場所」と「働きの残り方」
DEDSMの原因となる新生突然変異の多くは、DHDDSの反応の中心(活性部位)の周りに集まっており、材料を受け取る部分を直接壊します[5]。酵母を使った実験では、R37H、R37C、R205Qなどを持つ酵素は、酵母の生育を支えられないほど働きが落ちていました[5]。一方、RP59のK42Eを持つ酵素は、酵母の生育を支えることができました[5]。つまり、RP59は「働きが少し落ちた酵素が2つそろった状態」、DEDSMは「ほとんど働かない酵素が1つ混ざった状態」と整理できます。
では、なぜ片方のコピーだけの変化で神経の病気が起こるのでしょうか。酵素は2つのDHDDSが組み合わさって働くため、壊れたDHDDSが正常なDHDDSと組んで、複合体全体の働きを邪魔する可能性が考えられています。この仕組みをドミナントネガティブ効果と呼び、DHDDSの病気の違いを説明する仮説として提案されています[5]。一方、狭い意味のCDG1BBは、両方のコピーが機能喪失型変異で、全身の酵素量そのものが大きく減った状態です[5]。
💡 用語解説:ドミナントネガティブ効果
いくつかの部品が組み合わさって働くタンパク質では、壊れた部品が1つ混ざるだけで、正常な部品まで一緒に働けなくなることがあります。これがドミナントネガティブ(優性阻害)効果です。単に「量が半分になる」よりも大きく働きが落ちるため、片方のコピーの変化でも病気が起こりえます。DHDDSはDHDDS 2つとNgBR 2つが組み合わさる酵素なので、この仕組みが働く余地があると考えられています。
糖鎖だけではない ─ ライソゾームとのつながり
DEDSMの研究から、もう1つ重要なことが分かってきました。患者さんの皮膚の生検を電子顕微鏡で調べると、神経線維や線維芽細胞に脂質のような物質がたまり、ライソゾーム(細胞内のごみ処理工場)の形が変わっていました[5]。研究者は、この病気を「先天性糖鎖異常症と遺伝性の蓄積症が交わるところにある病気」と位置づけ、神経セロイドリポフスチン症などのライソゾーム病に似た特徴があると述べています[5]。
2025年には、片方のコピーにDHDDSの変化を持つ患者さんの線維芽細胞を調べた研究が報告されました。この細胞では、ライソゾームが大きくなり、コレステロールとガングリオシドGM1という糖脂質がたまり、ライソゾーム内のカルシウムの調節も乱れていました[13]。これらは、ニーマン・ピック病C型(NPC病)という別の遺伝性ライソゾーム病によく似た変化です。以前から、DHDDSとNgBRは、ライソゾームからコレステロールを運び出すNPC2というタンパク質と結びつくことが報告されていました[13]。NgBRの変化によるCDGでも、細胞内に遊離コレステロールがたまることが示されています[7]。
💡 用語解説:ニーマン・ピック病C型とNPC2
ニーマン・ピック病C型は、NPC1遺伝子またはNPC2遺伝子の変化によって、ライソゾームからコレステロールやスフィンゴ脂質をうまく運び出せなくなる病気です。脂質がたまることで、脳や肝臓などに進行性の症状が出ます。NPC2はライソゾームの中でコレステロールを受け取ってNPC1へ渡す、運び役のタンパク質です。DHDDSの病気でこれに似た細胞の変化がみられることから、両者のつながりが注目されています。
ただし、これらのライソゾームの変化は、主に培養細胞や皮膚の生検で確かめられた段階です。こうした変化が、患者さんの脳の中でどれだけ症状に関わっているかは、まだ明らかではありません。また、網膜だけが傷つくRP59で、なぜ神経の症状が出ないのかという問いにも、今のところ決定的な答えはありません。
なお、NgBRをつくるNUS1遺伝子の新生突然変異でも、知的障害、発作がよく抑えられる全般てんかん、振戦・ミオクローヌス、運動失調、パーキンソン症状という、DEDSMとよく似た症状が報告されています[5]。同じ酵素複合体の2つの部品のどちらが傷ついても似た病気になることは、この酵素が神経にとってどれだけ重要かを示しています。
7. 診断と検査 ─ 血液の糖鎖検査が正常でも否定できない
CDGが疑われるとき、最初によく行われるのが血清トランスフェリンの糖鎖検査です。トランスフェリンという血液中のタンパク質の糖鎖の付き方を調べることで、I型CDGやII型CDGの多くを拾い上げることができます。狭い意味のCDG1BBの男児では、この検査で糖鎖不足のパターンが確かめられていました[8]。
💡 用語解説:トランスフェリン等電点電気泳動
トランスフェリンは、血液中で鉄を運ぶタンパク質で、N型糖鎖が付いています。糖鎖の先端にある「シアル酸」の数によって電気的な性質が変わるため、電気をかけて分ける方法(等電点電気泳動)や質量分析で調べると、糖鎖が足りないかどうかが分かります。CDGのふるい分けとして広く使われていますが、すべての病型で異常が出るわけではありません。
ところが、DEDSMでは事情が違います。2022年の25人の研究では、25人中12人でトランスフェリンの等電点電気泳動が正常と確認されました。質量分析を行った5人のうち2人でわずかな異常がみられただけで、尿のドリコールのD18/D19比を調べた5人はいずれも正常でした[5]。研究者は、血清の糖タンパク質の糖鎖不足は検出されず、網膜色素変性症や他のドリコール代謝のCDGとは対照的に、尿のD18/D19比も正常だったとまとめています[5]。
⚠️ 検査の落とし穴
ミオクローヌス、振戦、運動失調、全般てんかん、発達の遅れがそろっている子どもや若い成人で、トランスフェリンの糖鎖検査が正常だったとしても、それだけでDHDDSやNUS1の病気を否定することはできません。糖鎖の血液検査はDHDDS関連疾患のすべてを検出できる検査ではなく、DEDSMでは正常でも否定できません。原因が分からないてんかん性脳症や、進行する運動の症状がある場合には、遺伝学的検査で直接遺伝子を調べることが診断の近道になります。
遺伝学的検査の選び方
DEDSMの25人の診断は、ほとんどが臨床または研究目的の全エクソーム解析(WES)で、1人は全ゲノム解析で見つかっています[5]。DHDDSの変化を調べる方法には、症状に合わせた遺伝子パネル検査と、より広く調べるエクソーム解析・ゲノム解析があります。当院の検査メニューのうち、DHDDSが対象に含まれていることを確認できたものは次のとおりです。
てんかんを中心とする場合は、1,057遺伝子を調べるてんかん包括的遺伝子検査の対象にDHDDSが含まれており、同じ酵素複合体のNUS1や、ニーマン・ピック病C型のNPC1・NPC2も含まれています。目の症状が中心の場合は、網膜色素変性症遺伝子検査や網膜症・視神経萎縮遺伝子パネル検査にDHDDSが含まれています。症状が多くの臓器にまたがる場合や、パネル検査で原因が見つからない場合には、クリニカルエクソーム検査、全エクソーム検査、全ゲノム検査も選択肢になります。CDG全体を広く調べたい場合の検査として、先天性糖鎖異常症(CDG)遺伝子検査もあります。
DEDSMのように新生突然変異が原因となる病気では、本人と両親の3人を同時に調べるトリオ解析が役立ちます。見つかった変化が両親になく新しく生じたものだと確かめられれば、それが病気の原因である可能性を判断する強い根拠になるからです。一方、RP59が疑われる場合には、両方のコピーに変化があるか、それが父親由来と母親由来に分かれているかを確かめることが大切です。
8. 治療と研究の現状 ─ 根本治療はまだない
DHDDSの病気には、現時点で根本的な治療法はありません[14]。治療は、てんかん発作に対する抗てんかん薬、運動の症状や行動・精神面の症状への対症療法、リハビリテーション、発達の支援が中心になります。DEDSMの研究で報告された薬の使われ方(バルプロ酸などの抗てんかん薬が比較的よく効いたこと、レボドパがパーキンソン症状に効かなかったこと)は、治療を考えるうえでの参考情報です[5]。実際の治療は、それぞれの症状を診ている主治医が判断します。
一方で、病気の仕組みが分かってきたことで、いくつかの研究が進んでいます。ここで紹介するものは、いずれも研究段階であり、効果や安全性が確立した治療ではありません。
ミグルスタット ─ ライソゾームの脂質蓄積を減らす試み
ライソゾームの変化がニーマン・ピック病C型に似ていることから、NPC病ですでに使われているミグルスタットという飲み薬を、DHDDSの患者さんの培養細胞に使う実験が行われました。ミグルスタットは、グルコシルセラミド合成酵素を抑えて、ライソゾームにたまる糖脂質(スフィンゴ糖脂質)がつくられる量そのものを減らす薬です[13]。実験では、ミグルスタットを加えることで、細胞のライソゾームの異常が改善しましたが、たまったコレステロールそのものは減りませんでした[13]。これは培養細胞での結果であり、患者さんの症状が良くなるかどうかは確かめられていません。
💡 用語解説:基質合成抑制療法
ライソゾーム病では、分解できない物質がライソゾームにたまって細胞を傷つけます。そこで、たまる物質(基質)がつくられる量を薬で減らし、分解が追いつくようにする考え方があります。これを基質合成抑制療法と呼びます。ミグルスタットは、スフィンゴ糖脂質の合成の最初の段階を止めることで、この考え方を実現する薬です。
NMN(ニコチンアミドモノヌクレオチド)─ 査読前の報告
2026年には、患者さんのiPS細胞からつくった脳のミニチュア(大脳オルガノイド)を使った研究が、査読前の論文(プレプリント)として公開されました[14]。オルガノイドは培養4か月で変性の兆しを示し、アストロサイトへのコレステロール蓄積、ミトコンドリアの呼吸機能の低下、大脳皮質の深い層の神経細胞の減少がみられました。また、片方のコピーのDHDDSの変化でも、ヒトの組織で糖鎖の異常が起こることが示されています[14]。
この研究では、酵母を使った薬のふるい分けでNMN(ニコチンアミドモノヌクレオチド)が候補として選ばれました。NMNは、細胞のエネルギー代謝に必要なNAD⁺の材料になる物質です。オルガノイドではミトコンドリアの呼吸と電気的な活動が改善し、6人の患者さんに適応外で使った観察的な報告(N-of-1)では、特に運動失調と振戦の改善がみられたとされています[14]。
⚠️ NMNについての注意
この報告は、査読を経ていない段階の、6人だけの観察結果です。比較する対照群もなく、効果の大きさや長期の安全性は分かっていません。日本ではNMNがサプリメントとして市販されていますが、この報告を根拠に自己判断で使うことはやめてください。抗てんかん薬など、すでに使っている薬との関係も確かめられていません。治療について考えるときは、必ず主治医と話し合ってください。
9. 遺伝のしくみと遺伝カウンセリング
DHDDSの病気では、どの病型かによって家族への影響がまったく異なります。遺伝カウンセリングで最初に確認するのも、「どの病型で、変化はいくつあるのか」という点です。
CDG1BBとRP59:常染色体潜性(劣性)遺伝
CDG1BBとRP59は常染色体潜性(劣性)遺伝です。両親はそれぞれ片方のコピーだけに変化を持つ保因者で、ふつうは症状がありません。保因者同士のカップルの子どもは、妊娠のたびに25%(4分の1)の確率で両方の変化を受け継いで発症し、50%の確率で保因者になり、25%の確率でどちらの変化も受け継ぎません。RP59の保因者では、症状はなくても尿や血液のD18/D19比がわずかに高くなることが報告されています[12]。
DHDDSは、保因者スクリーニングの対象遺伝子に含まれることがあります。米国人類遺伝学会(ACMG)が妊娠中・妊娠を考えている人に提案している保因者スクリーニングの遺伝子リストにもDHDDSが含まれており、当院の妊娠前遺伝子検査(保因者検査)、拡大版保因者スクリーニング女性版、拡大版保因者スクリーニング男性版でも対象になっています。詳しくはACMGの保因者スクリーニングの推奨の記事で解説しています。
DEDSM:常染色体顕性(優性)遺伝と新生突然変異
DEDSMは常染色体顕性(優性)遺伝で、片方のコピーの変化で発症します。多くは両親にない新生突然変異で、この場合、同じ両親から生まれる次の子どもが同じ病気になる確率は一般に低いと考えられます。ただし、2022年の研究では、25人のうち1家族で、症状のない父親の体の一部の細胞にだけ同じ変化があるモザイクが見つかっています[5]。親の精子や卵子をつくる細胞にだけ変化がある状態を性腺モザイクと呼び、この場合は次の子どもにも同じ変化が伝わる可能性があります。そのため、「新生突然変異だから再発の心配はない」とは言い切れません。
また、DEDSMの患者さん本人が将来子どもを持つ場合、その子どもが変化を受け継ぐ確率は、常染色体顕性遺伝として50%になります。25人の研究には、59歳まで経過を追った人も含まれており、成人期の生活や家族計画を考える場面も出てきます[5]。
出生前診断と着床前検査
家族の中でDHDDSの原因となる変化が特定されている場合には、妊娠中の単一遺伝子疾患の出生前診断(羊水検査・絨毛検査で得た胎児の細胞を調べる方法)や、体外受精の受精卵を調べる着床前遺伝学的検査(PGT-M)が技術的には可能になります。どちらも、事前に家族の変化を正確に確認しておくことが前提です。検査で分かること・分からないこと、結果が出たあとの選択肢は病型によって大きく異なるため、臨床遺伝専門医による遺伝カウンセリングで具体的に確認します。
🩺 院長コラム【同じ遺伝子でも「数」と「種類」で意味が変わる】
DHDDSは、同じ遺伝子の病的バリアントでも、アレル数やバリアントの機能的影響によって表現型が異なりうる遺伝子です。ヘテロ接合性の病的バリアントではDEDSM、両アレル性の特定のバリアントではRP59、両アレル性の重い機能障害では重症全身型CDG1BBが報告されています。ただし、個々のバリアントから表現型を単純に断定することはできず、遺伝形式、バリアントの種類、既報例、機能解析を合わせて評価することが重要です。
DEDSMが新生突然変異と判断された場合、同じ両親から生まれる次の子どもの再発リスクは一般に低いと考えられますが、性腺モザイクの可能性はゼロではありません。遺伝カウンセリングでは、再発リスクの数値だけでなく、その根拠と限界、家族ごとの検査結果を合わせて確認することが重要です。
10. よくある誤解
誤解①「1bb型はDHDDSの病気全体の名前」
狭い意味のCDG1BBは、両方のコピーの変化による全身型の1例を指します。てんかん・運動障害型(DEDSM)と網膜色素変性症59型(RP59)は、同じ遺伝子による別の病気として区別されています。
誤解②「糖鎖の血液検査が正常ならCDGではない」
DEDSMでは、トランスフェリンの糖鎖検査が正常のことが多いと報告されています。症状が合う場合は、遺伝学的検査で遺伝子を直接調べる必要があります。
誤解③「新生突然変異なら次の子は心配ない」
再発の確率は一般に低いものの、親に性腺モザイクがある場合は次の子どもにも伝わる可能性があります。実際に父親のモザイクが見つかった家族も報告されています。
誤解④「NMNやミグルスタットで治る」
どちらも研究段階です。ミグルスタットは培養細胞での結果、NMNは査読前の6人の観察報告にとどまります。自己判断での使用は避けてください。
まとめ ─ 病名より「変化の数と種類」を読む
先天性グリコシル化異常症1bb型は、狭い意味では、DHDDS遺伝子の両方のコピーが大きく壊れたことで全身に症状が出た、報告1例の重いCDGを指します[1]。DHDDSは、糖鎖の運び台であるドリコールリン酸をつくる酵素で、NgBRと組み合わさったヘテロ四量体として働きます[6]。同じ遺伝子の変化は、片方のコピーの新生突然変異によるてんかん・運動障害型(DEDSM)や、両方のコピーの穏やかな変化による網膜色素変性症59型(RP59)も引き起こします[2]。
DEDSMでは血液の糖鎖検査が正常のことが多く、診断には遺伝学的検査が欠かせません[5]。近年はライソゾームやミトコンドリアとのつながりが研究され、治療の候補も挙がっていますが、いずれも研究段階です。DHDDSの変化が見つかったときは、どの病型に当てはまるのか、家族にとってどんな意味があるのかを、正確な診断に基づいて整理することが重要です。
よくある質問(FAQ)
Q1. 先天性グリコシル化異常症1bb型とはどんな病気ですか?
DHDDS遺伝子の両方のコピーに変化があることで、タンパク質に糖鎖を付けるための脂質(ドリコールリン酸)が足りなくなり、全身に症状が出る先天性糖鎖異常症です。報告されているのは1人の男児で、筋緊張の異常、肝腫大、小陰茎・停留精巣、感音難聴、けいれんがみられ、乳児期に亡くなっています。常染色体潜性(劣性)遺伝の病気です。
Q2. DHDDS遺伝子の変化で起こる病気は1bb型だけですか?
いいえ。DHDDS遺伝子の変化は、発達の遅れ・てんかん・運動障害をきたすDEDSMと、目だけに症状が出る網膜色素変性症59型(RP59)の原因にもなります。DEDSMは片方のコピーの変化(多くは新生突然変異)で起こる常染色体顕性遺伝、RP59は両方のコピーの変化で起こる常染色体潜性遺伝で、それぞれ別の病気として区別されています。
Q3. 糖鎖の血液検査(トランスフェリン検査)で診断できますか?
全身型の1bb型では糖鎖不足のパターンが確認されていますが、DEDSMでは正常のことが多いと報告されています。そのため、血液検査が正常でもDHDDSの病気を否定することはできません。症状が合う場合は、遺伝子パネル検査やエクソーム解析などの遺伝学的検査で遺伝子を直接調べます。
Q4. 子どもや次の妊娠に遺伝しますか?
病型によって異なります。1bb型とRP59は常染色体潜性遺伝で、両親が保因者の場合、子どもは25%の確率で発症します。DEDSMは多くが新生突然変異で、次の子どもの再発率は一般に低いものの、親の性腺モザイクがある場合は伝わる可能性があります。DEDSMの本人が子どもを持つ場合は、50%の確率で変化が伝わります。
Q5. 治療法はありますか?
現時点で根本的な治療法はなく、抗てんかん薬や運動・精神面の症状への対症療法、リハビリテーション、発達の支援が中心です。ミグルスタットは培養細胞で、NMNは査読前の6人の観察報告で効果が示唆されていますが、どちらも研究段階です。サプリメントを含め、自己判断で使わず主治医と相談してください。
Q6. DHDDSの遺伝子検査はミネルバクリニックで受けられますか?
はい。てんかん包括的遺伝子検査、網膜色素変性症遺伝子検査、網膜症・視神経萎縮遺伝子パネル検査、クリニカルエクソーム検査の対象にDHDDSが含まれています。保因者を調べる妊娠前遺伝子検査や拡大版保因者スクリーニングの対象にも含まれています。検査内容や家族歴に応じて、臨床遺伝専門医による遺伝カウンセリングを行います。
🏥 DHDDS関連疾患の遺伝学的検査・遺伝カウンセリング
DHDDS関連疾患について当院で遺伝学的検査を検討される方、
ご家族への遺伝、保因者検査や出生前診断を検討される方に、
臨床遺伝専門医による遺伝カウンセリングを行っています。
参考文献
- [1] CONGENITAL DISORDER OF GLYCOSYLATION, TYPE Ibb; CDG1BB. [OMIM #621567]
- [2] DEHYDRODOLICHYL DIPHOSPHATE SYNTHASE; DHDDS. [OMIM *608172]
- [3] A Missense Mutation in DHDDS, Encoding Dehydrodolichyl Diphosphate Synthase, Is Associated with Autosomal-Recessive Retinitis Pigmentosa in Ashkenazi Jews. Am J Hum Genet. 2011. [PMID 21295282]
- [4] Congenital Disorders of Glycosylation: What Clinicians Need to Know? [PMC8446601]
- [5] De novo DHDDS variants cause a neurodevelopmental and neurodegenerative disorder with myoclonus. Brain. 2022. [PubMed 34382076]
- [6] Structural basis of heterotetrameric assembly and disease mutations in the human cis-prenyltransferase complex. Nat Commun. 2020. [doi:10.1038/s41467-020-18970-z]
- [7] Mutation of Nogo-B receptor, a subunit of cis-prenyltransferase, causes a congenital disorder of glycosylation. Cell Metab. 2014. [PubMed 25066056]
- [8] A case of fatal Type I congenital disorders of glycosylation (CDG I) associated with low dehydrodolichol diphosphate synthase (DHDDS) activity. Orphanet J Rare Dis. 2016. [doi:10.1186/s13023-016-0468-1]
- [9] High Rate of Recurrent De Novo Mutations in Developmental and Epileptic Encephalopathies. Am J Hum Genet. 2017. [PMC5673604]
- [10] Assessing age of onset and clinical symptoms over time in patients with heterozygous pathogenic DHDDS variants. J Inherit Metab Dis. 2024. [PubMed 39540616]
- [11] Whole-exome sequencing links a variant in DHDDS to retinitis pigmentosa. Am J Hum Genet. 2011. [PubMed 21295283]
- [12] Aberrant dolichol chain lengths as biomarkers for retinitis pigmentosa caused by impaired dolichol biosynthesis. J Lipid Res. 2013. [PubMed 24078709]
- [13] Niemann-Pick C-like Endolysosomal Dysfunction in DHDDS Patient Cells, a Congenital Disorder of Glycosylation, Can Be Treated with Miglustat. Int J Mol Sci. 2025. [PMC11855410]
- [14] DHDDS-related juvenile parkinsonism is caused by impaired lipid metabolism, glycosylation, and mitochondrial dysfunction, which can be rescued by NAD⁺ treatment(査読前プレプリント). medRxiv. 2026. [doi:10.64898/2026.05.28.26354198]






