

目次
- 1 1. 先天性グリコシル化異常症1i型(ALG2-CDG)とは
- 2 2. 原因:ALG2遺伝子と「糖鎖の土台づくり」
- 3 3. 症状①:重症多系統型(古典的ALG2-CDG)
- 4 4. 症状②:先天性筋無力症候群型(CMS14)
- 5 5. 診断:血液の糖鎖検査と遺伝学的検査
- 6 6. 遺伝子型と表現型:なぜ同じ遺伝子で症状が違うのか
- 7 7. 研究の最前線:メダカと細胞で病気のしくみを探る
- 8 8. 治療と管理:対症療法から研究段階の治療まで
- 9 9. 遺伝の仕組みと遺伝カウンセリング
- 10 10. よくある誤解
- 11 まとめ ─ 同じ遺伝子が示す「2つの顔」を正しく読み解く
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
先天性グリコシル化異常症1i型(せんてんせいグリコシルかいじょうしょう1iがた)は、現在ではALG2-CDG(エーエルジーツー・シーディージー)と呼ばれる、非常にまれな遺伝性の代謝疾患です。「先天性糖鎖異常症1i型」と書かれることもあります。体の中で多くのタンパク質に付く「糖鎖(とうさ)」という飾りを組み立てる工程のうち、ごく初めの段階を担うALG2遺伝子の両方のコピーに変化があることで起こります。発達の遅れやてんかんなど全身に症状が出るタイプがある一方で、主に筋力の低下と疲れやすさが目立つ先天性筋無力症候群(せんてんせいきんむりょくしょうこうぐん)として現れるタイプもあり、同じ遺伝子でも見え方が大きく異なるのが特徴です。この記事では、原因となる仕組み、2つのタイプの違い、診断に役立つ新しい血液のマーカー、治療研究の現状、遺伝の仕組みまでを、臨床遺伝専門医の立場から順を追って解説します。
Q. 先天性グリコシル化異常症1i型(ALG2-CDG)とは何ですか?まず結論を知りたいです
A. ALG2遺伝子の両方のコピー(両アレル)に病的な変化があり、小胞体(しょうほうたい)で糖鎖の「土台」を組み立てる初期の工程がうまく進まなくなる、常染色体潜性(劣性)遺伝の病気です。重い発達の遅れ・てんかん・目の異常などを伴う重症多系統型と、手足の付け根に近い筋肉が疲れやすく弱くなる先天性筋無力症候群型(CMS14)の2つの現れ方が報告されています。世界での報告は2024年時点で14例と非常にまれです[1]。診断は血液の糖タンパク質の検査と遺伝学的検査を組み合わせて行い、根本的な治療法はまだ確立していません。
- ➤原因 → ALG2遺伝子(9番染色体9q22.33)の両アレル性の病的バリアント
- ➤何が起こるか → 糖鎖の土台に2つ目・3つ目のマンノースを付ける反応が弱まり、多くのタンパク質の糖鎖が不足する
- ➤2つの顔 → 全身型(発達遅滞・てんかん・虹彩欠損など)と、神経筋接合部の不調による筋無力症候群型
- ➤診断のコツ → 筋無力症候群型では血液のトランスフェリン検査が正常なことがあり、遺伝学的検査が決め手になる
- ➤遺伝 → 両親がともに保因者の場合、子どもごとに25%の確率で発症する
🧬 先天性グリコシル化異常症1i型(ALG2-CDG)の基本情報
| 項目 | 内容 |
|---|---|
| 名称・別名 | 先天性グリコシル化異常症1i型、先天性糖鎖異常症1i型、CDG-Ii、ALG2-CDG(OMIM 607906)。筋無力症候群型は先天性筋無力症候群14型(CMS14) |
| 原因遺伝子 | ALG2(アルファ-1,3/1,6-マンノシルトランスフェラーゼをコード)。9番染色体9q22.33、エクソン数3[2] |
| 遺伝形式 | 常染色体潜性(劣性)遺伝[3] |
| 最初の報告 | 2003年、多系統の症状をもつ1例として報告[4] |
| 報告数 | 2021年時点で9例[5]、2024年時点で14例[1] |
| 主な症状 | 全身型:発達遅滞、てんかん(点頭てんかん)、虹彩欠損、髄鞘形成不全、肝腫大、凝固異常など/筋無力症候群型:肢帯型の易疲労性筋力低下 |
| 診断 | 血清トランスフェリン解析、質量分析による糖鎖解析、遺伝学的検査(エクソーム・ゲノム解析など) |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
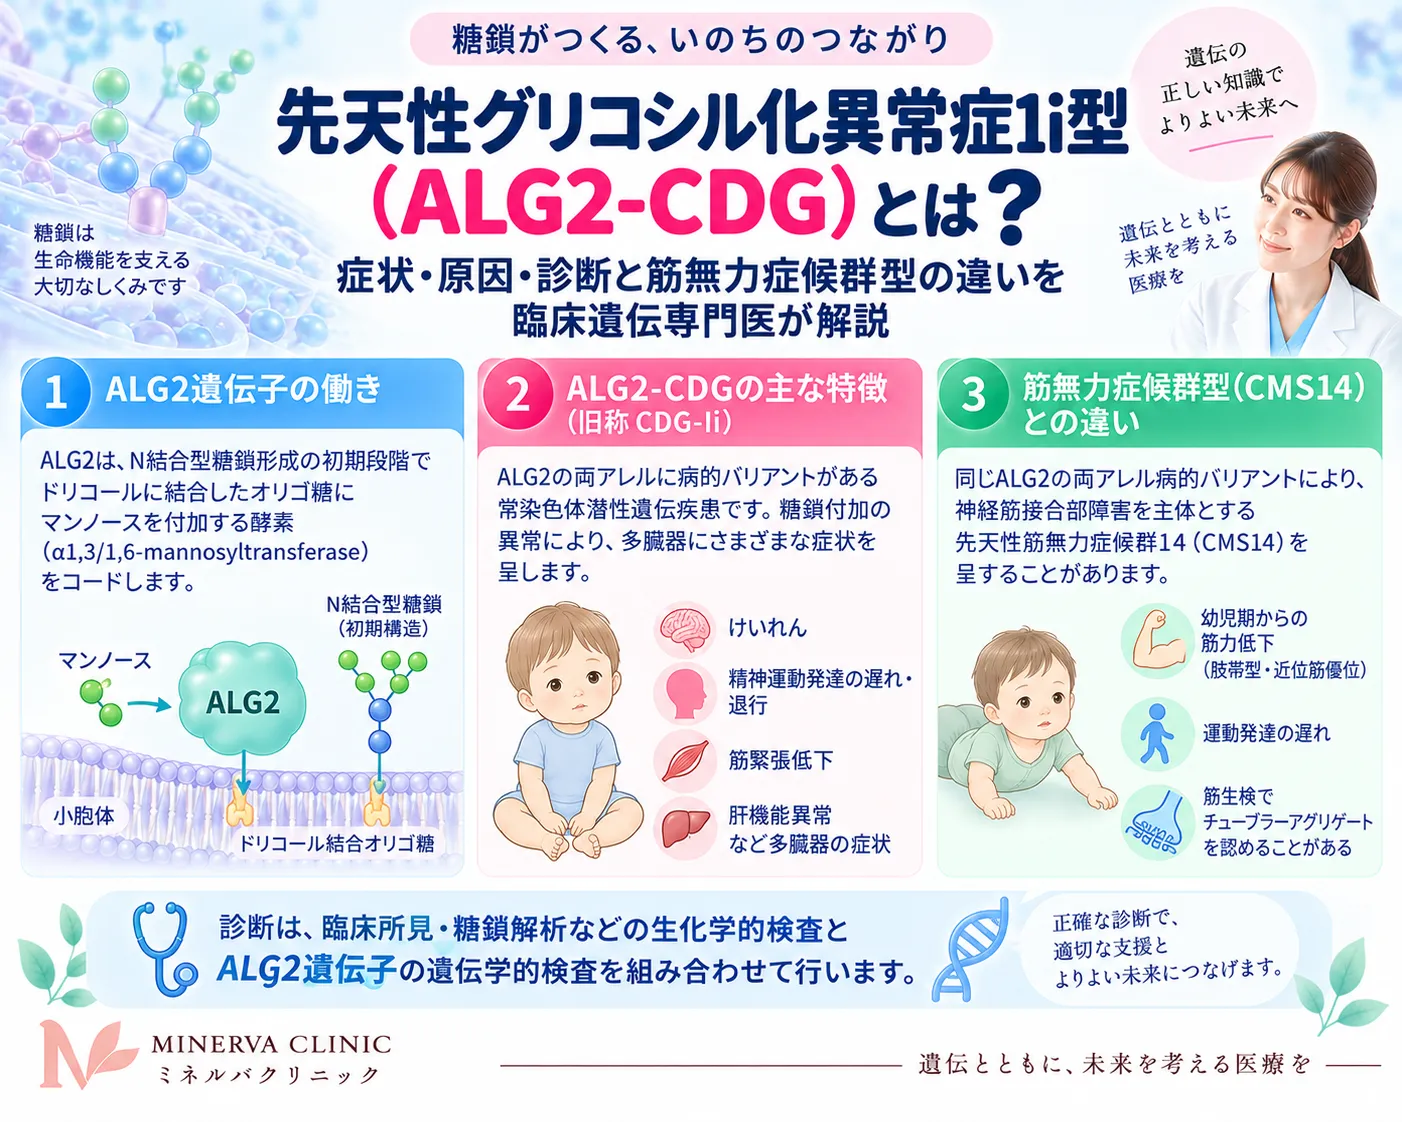
ALG2-CDGでは、N結合型糖鎖の土台づくりに関わるALG2の機能低下により、多系統症状を示す型と先天性筋無力症候群型が報告されています。図は原因、主な症状、診断の要点をまとめたものです。
1. 先天性グリコシル化異常症1i型(ALG2-CDG)とは
先天性グリコシル化異常症(CDG:Congenital Disorders of Glycosylation)は、タンパク質や脂質に糖鎖を付ける仕組み(グリコシル化、糖鎖付加)のどこかに生まれつきの不具合がある病気の総称です。糖鎖は細胞表面や血液中の多くのタンパク質に付いていて、タンパク質の形を整えたり、正しい場所へ運んだり、壊れにくくしたりする役割を担っています。そのため糖鎖付加がうまくいかないと、脳・筋肉・肝臓・目・血液凝固など、全身のさまざまな臓器に影響が出ます。これまでに189の遺伝子の病的バリアントが200以上のCDGに関わることが報告されており、新しい病型が毎年のように見つかっています[6]。
💡 用語解説:糖鎖とグリコシル化(糖鎖付加)
糖鎖とは、ブドウ糖の仲間である単糖(マンノース、ガラクトース、シアル酸など)が鎖や枝のようにつながったものです。タンパク質のアミノ酸の一つであるアスパラギンに糖鎖が付く形式をN結合型(エヌけつごうがた)糖鎖と呼び、細胞の中の小胞体とゴルジ体という2つの工場を順に通って完成します。糖鎖をタンパク質に付ける反応全体をグリコシル化(糖鎖付加)といい、翻訳後修飾の代表例の一つです。
CDGは、どの段階に不具合があるかで大きく2つに分けて考えられてきました。小胞体で糖鎖の土台(前駆体)を組み立て、それをタンパク質へ移すまでの段階の異常が「I型」、ゴルジ体で糖鎖を仕上げる段階の異常が「II型」です。この区分は、血液中のトランスフェリンというタンパク質の糖鎖パターン(I型パターン・II型パターン)に由来しています[3]。ALG2-CDGは糖鎖の土台づくりの初期に不具合があるため、I型に属します。
病名の「1i型」の「i」は、症状の重さや順位ではありません。I型の中で原因がわかった順にアルファベットが振られた、いわば通し番号です。2009年からは、原因遺伝子の名前の後ろに「-CDG」を付ける命名法に切り替わり、たとえばCDG-IaはPMM2-CDG、CDG-IiはALG2-CDGと呼ばれるようになりました[3]。遺伝子名で呼ぶことで、どの酵素が原因なのかが名前から直接わかるようになっています。
ALG2-CDGは、2003年にドイツのグループが報告した1例から始まりました。生まれたときには異常がなかったものの、1歳までに知的障害、けいれん、虹彩欠損(こうさいけっそん)、髄鞘(ずいしょう)形成不全、肝腫大、血液凝固の異常といった多系統の症状が現れた子どもで、ALG2という酵素の働きの低下が原因と突き止められました[4]。その後の報告は少しずつ増えていますが、2021年の論文では世界で9例[5]、2024年の論文では14例[1]とされており、現在でも症例報告が主な情報源である超希少疾患です。報告数が少ないため、発症率や長期経過について確かなデータはまだ示されていません。
2. 原因:ALG2遺伝子と「糖鎖の土台づくり」
N結合型糖鎖は、完成品を一度に作るのではなく、小胞体の膜に埋め込まれたドリコールという脂質を足場にして、糖を1つずつ積み上げて作られます。この足場付きの糖鎖を「脂質結合オリゴ糖(LLO)」と呼びます。組み立ての前半は小胞体の外側(細胞質側)で進み、途中で膜の内側(内腔側)へひっくり返されてから後半が進みます。完成した14個の糖からなる土台は、まとめて新しく作られたタンパク質に移されます。
💡 用語解説:ドリコールと脂質結合オリゴ糖(LLO)
ドリコールは、小胞体の膜に含まれる長い鎖状の脂質です。糖鎖を組み立てる間、この脂質が「作業台」の役割を果たし、組み立て途中の糖鎖をしっかり保持します。ドリコールにリン酸を介して糖鎖がつながったものを脂質結合オリゴ糖(LLO:lipid-linked oligosaccharide)といいます。作業台そのものを作る酵素に異常がある病型もあり、当院のサイトではDHDDS-CDG(1bb型)がその例です。
組み立ての最初は、DPAGT1という酵素がN-アセチルグルコサミン(GlcNAc)をドリコールに付け、続いてALG13とALG14の複合体が2つ目のGlcNAcを付けます[7]。次にALG1が最初のマンノースを付けて「GlcNAc2-マンノース1個」の段階になります。ここで登場するのがALG2です。ALG2は、GDP-マンノースを材料にして2つ目と3つ目のマンノースを付け、枝分かれした「GlcNAc2-マンノース3個」を作ります[2]。1つの酵素でα1,3結合とα1,6結合という2種類のつなぎ方を担うため、正式名は「アルファ-1,3/1,6-マンノシルトランスフェラーゼ」です。その後、ALG11がさらにマンノースを2つ付けてから、土台は膜の内側へ移されます。
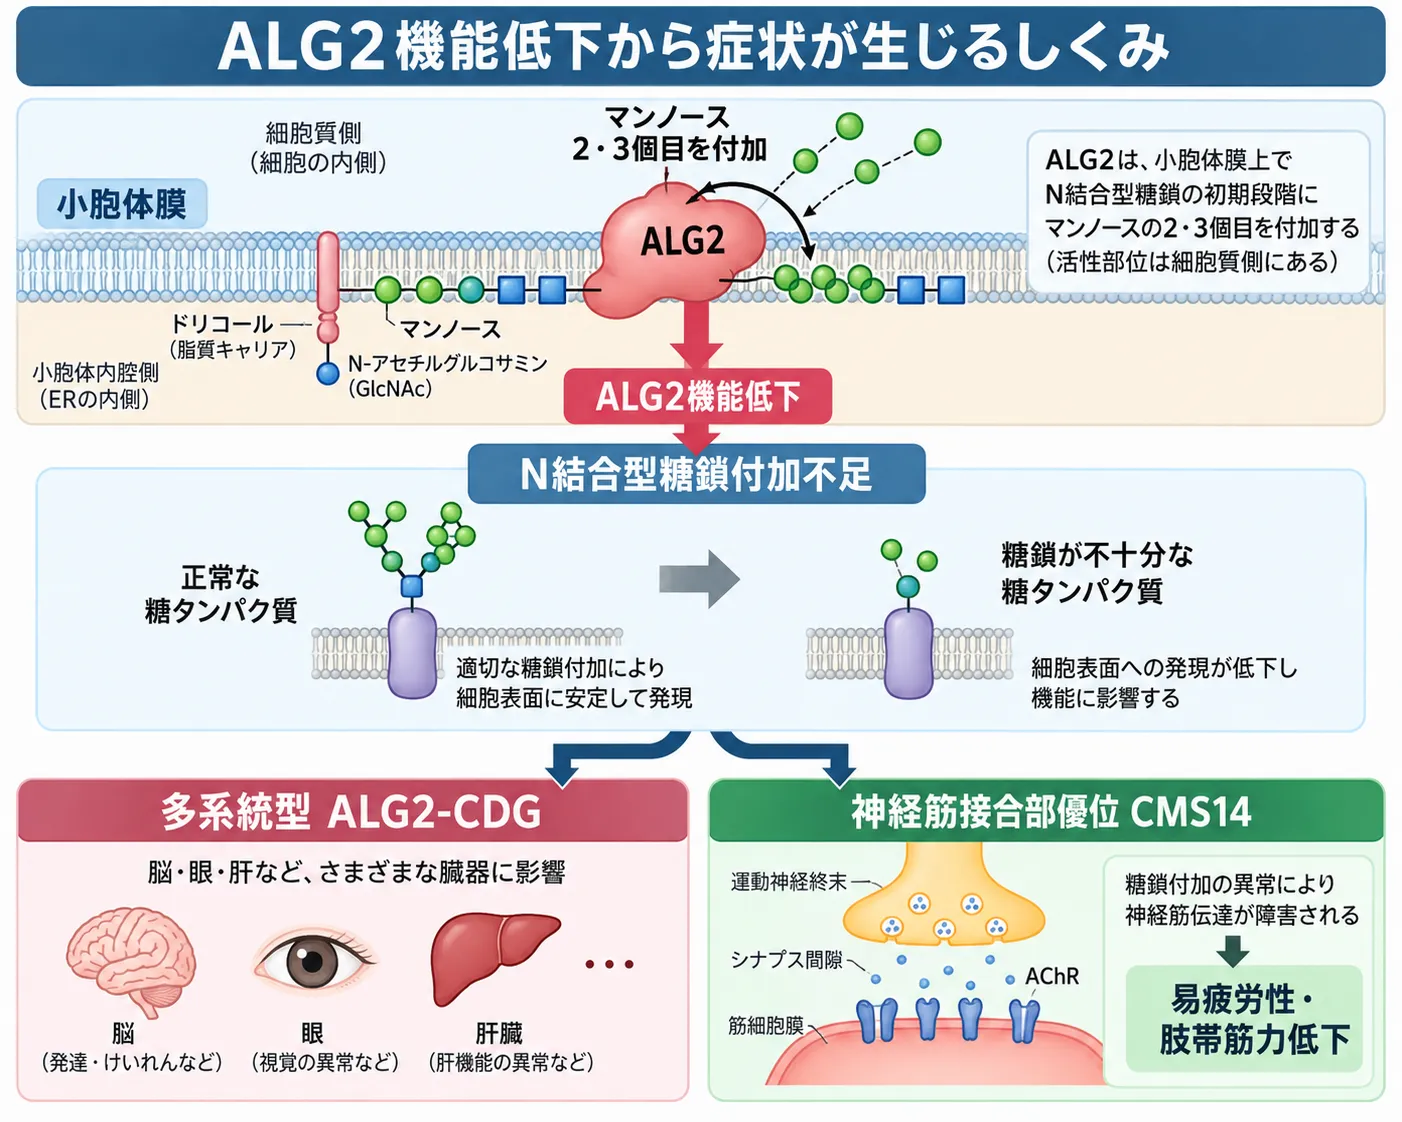
ALG2は小胞体膜上でN結合型糖鎖前駆体に2個目・3個目のマンノースを付加する酵素です。ALG2の機能が低下するとN結合型糖鎖付加が不足し、糖タンパク質の発現や機能に影響します。その結果、脳・眼・肝臓などに症状を示す多系統型ALG2-CDGや、神経筋接合部の機能障害を主体とする先天性筋無力症候群14型(CMS14)として現れることがあります。
ALG2の働きが弱まると、土台の組み立てがこの枝分かれの手前で滞ります。最初に報告された患者さんの皮膚の細胞では、マンノースが1個または2個しか付いていない途中段階の土台がたまっていることが確認されました[7]。完成した土台が足りなくなると、新しく作られたタンパク質の中には糖鎖が付かないまま(低グリコシル化)になるものが出てきます。糖鎖が足りないタンパク質は正しく折りたたまれにくく、小胞体の品質管理で壊されたり、細胞膜まで運ばれなかったりします。こうした影響がどの臓器で目立つかによって、症状の出方が変わると考えられています。
⚠️ 染色体上の位置についての訂正情報
インターネット上の一部の解説では、ALG2遺伝子の位置を「9q31.1」としているものがあります。しかしNCBI Geneに登録されている位置は9番染色体の9q22.33で、遺伝子は3つのエクソンからなります[2]。また、アポトーシスに関わるPDCD6という別の遺伝子も「ALG-2」という別名で呼ばれることがあり、NCBI Geneでも取り違えへの注意が記載されています[2]。論文や検査報告を読むときは、遺伝子記号だけでなく正式名称も確かめることが大切です。
酵素の形についても研究が進んでいます。ヒトのALG2は、活性部位(反応を起こす場所)を細胞質側に向けた膜タンパク質であると予測されています[7]。つまり、ALG2は膜の上の作業台で、流れてきた組み立て途中の糖鎖に次々とマンノースを付けていく作業員のような存在です。この作業員の数が減ったり動きが鈍くなったりすると、下流のすべての工程に影響が及びます。
🩺 院長コラム【「1i型」という名前の読み方】
「1i型」と聞くと、重症度の段階や番号順の1番目のように受け取られる方が少なくありません。実際には、I型CDGの中で原因遺伝子がわかった順に振られた記号で、病気の重さとは関係がありません。現在は原因遺伝子の名前で呼ぶ「ALG2-CDG」が国際的な呼び方です。検査報告書や海外の文献では新旧の名前が混在するので、両方の名前を知っておくと情報を探すときに役立ちます。
もう一つ気をつけていただきたいのが、ALG2という略号が別の遺伝子の別名としても使われている点です。遺伝子の世界では、同じ略号が異なるものを指すことが時々あります。臨床遺伝専門医として検査結果を説明するときにも、正式名称や遺伝子番号まで照らし合わせて確認するようにしています。
3. 症状①:重症多系統型(古典的ALG2-CDG)
最初に報告された患者さんは、出生時には目立った異常がなく、生後1年のうちに症状がそろっていきました。報告された主な症状は、知的障害、けいれん発作、虹彩欠損、髄鞘形成不全、肝腫大、血液凝固の異常です[4]。遺伝性疾患の総説では、この患者さんについて、両目の虹彩欠損、片目の白内障、生後4か月から始まった点頭てんかん(てんとうてんかん)、重い発達の遅れ、凝固因子の異常がまとめられています[3]。
💡 用語解説:点頭てんかん(ウエスト症候群)と髄鞘形成不全
点頭てんかん(West症候群)は、主に乳児期に始まるてんかんで、頭をかくんと前に倒したり手足を一瞬縮めたりする発作が、数秒おきに繰り返し起こる(シリーズ形成)のが特徴です。発達の停滞を伴うことが多く、早めの治療が重要とされます。髄鞘(ずいしょう)は神経の線維を包む絶縁体のような膜で、これが十分に作られない状態を髄鞘形成不全といい、脳のMRI検査で確認されます。
その後、アルゼンチンからは同じ変化(p.Arg251Leu)を両方のアレルにもつ3人の患者さんが報告されました。この報告では、ALG2-CDGを神経症状、原因のはっきりしないけいれん、体幹の筋緊張低下、知的・運動面の退行を特徴とするまれな常染色体潜性遺伝の病気と位置づけています[5]。メキシコから2024年に報告された子どもでは、出生直後の新生児仮死、筋力の弱さ、吸う力がないことによる哺乳障害、先天性股関節脱臼、筋緊張低下がみられました。成長とともに、息を吸うときのゼーゼーという音(吸気性喘鳴)、胃食道逆流、けいれん発作の繰り返し、呼吸器の感染症、首が座らないこと、全体的な発達の遅れが加わっています[1]。
この報告では、顔立ちにみられる特徴(形態的な特徴)も、ALG2-CDGを考えるうえで手がかりになりうると述べられています[1]。ただし、症例数がとても少ないため、「この病気なら必ずこの顔立ちになる」といえるほどの情報はありません。顔立ちの特徴は多くの遺伝性疾患に共通してみられることもあり、それだけで診断を決めることはできません。
🔎 重症多系統型で報告されている主な症状
| 部位 | 報告されている症状 |
|---|---|
| 脳・神経 | 全般的な発達の遅れ、知的障害、けいれん(点頭てんかんを含む)、筋緊張低下、髄鞘形成不全 |
| 目 | 虹彩欠損、白内障 |
| 消化器・栄養 | 肝腫大、哺乳障害、胃食道逆流 |
| 血液 | 血液凝固因子の異常 |
| 呼吸 | 吸気性喘鳴、呼吸器感染の繰り返し |
| 骨格 | 先天性股関節脱臼(1例) |
※個々の報告例に基づく一覧で、すべての患者さんに当てはまるわけではありません。
目の症状は、CDG全体でも重要な手がかりです。N結合型・O結合型の糖鎖付加に異常があるCDGの約60%で目の症状が報告されているとされ、視細胞の変性や細胞死が起こることが知られています[8]。ALG2-CDGでも、後で紹介するメダカの研究で、光を感じる視細胞(桿体)が維持できなくなり、網膜色素変性症に似た変化が起こることが示されました[9]。見え方の変化は乳幼児では気づきにくいため、全身型では定期的な眼科の評価が重視されます。
血液凝固の異常は、CDGに共通してみられる特徴の一つです。肝臓で作られる凝固因子の多くは糖タンパク質で、止血を助ける因子と血栓を防ぐ因子の両方が低くなることがあります。遺伝性疾患の総説では、普段の生活で問題になることは少ないものの、手術の際には血液内科と相談して凝固の状態を確認しておくことが勧められています[3]。
4. 症状②:先天性筋無力症候群型(CMS14)
2013年、英国などの研究グループが、ALG2の変化が先天性筋無力症候群(CMS)を起こすことを報告しました[7]。先天性筋無力症候群とは、神経から筋肉へ「縮め」という信号を渡す接点(神経筋接合部)の働きが生まれつき弱く、動かすほどに筋肉が疲れて力が入りにくくなる病気の総称です。ALG2によるものは、現在「先天性筋無力症候群14型(CMS14)」として整理されています。
💡 用語解説:神経筋接合部とアセチルコリン受容体
神経筋接合部は、運動神経の末端と筋肉の間にある小さなすき間(シナプス)です。神経の端からアセチルコリンという伝達物質が出され、筋肉側のアセチルコリン受容体に結合すると、筋肉が収縮します。成人型のアセチルコリン受容体は5つの部品(α2個、β、δ、ε)でできていて、4種類の部品すべてにN結合型糖鎖が付きます。糖鎖は部品の安定性、折りたたみ、組み立て、細胞膜への運搬に必要です[7]。
この報告では、ALG2の変化をもつ2つの家系が示されました。サウジアラビアの血縁婚家系のきょうだい4人は、同じ変化(p.72_75delinsSPR)を両方のアレルにもち、乳児期から運動発達の遅れと筋緊張低下がみられ、筋力低下は体の中心に近い筋肉ほど強いという特徴がありました。まぶたの下垂や眼球運動の障害はなく、顔の筋力低下は軽度でした[7]。
イタリア系のもう1人の患者さん(両親がいとこ婚)は、p.Val68Glyという変化を両方のアレルにもっていました。4歳ごろから転びやすさと立ち上がりにくさが目立ち、10歳ごろには支えなしで歩けなくなりました。10代で筋無力症と診断し直されてピリドスチグミンを使い始めたところ、症状が大きく改善したと報告されています。この患者さんでは、神経を繰り返し電気刺激する検査で筋肉の反応が約67%低下(漸減現象)し、50歳時の筋生検ではII型筋線維に管状凝集体(かんじょうぎょうしゅうたい)が見つかりました[7]。
💡 用語解説:反復神経刺激試験と管状凝集体
反復神経刺激試験は、手足の神経を一定の間隔で繰り返し電気刺激し、筋肉の反応の大きさを記録する検査です。神経筋接合部の伝達が弱いと、刺激を重ねるごとに反応が小さくなる「漸減(ぜんげん)現象」がみられます。管状凝集体は、筋肉の細胞の中に細い管状の構造物が束になってたまったもので、筋生検の顕微鏡検査で見つかります。糖鎖付加に関わる他の遺伝子による筋無力症候群でもよくみられる所見ですが、すべての例で見られるわけではありません[7]。
この論文で注目されたのは、糖鎖付加の初期段階に関わる遺伝子群(DPAGT1、ALG14、ALG2、そしてGFPT1)による筋無力症候群が、よく似た特徴を共有していた点です。いずれも肩や腰まわりの筋肉(肢帯)に強い筋力低下があり、目・顔・のどの筋肉は比較的保たれていました。これは、まぶたの下垂や物が二重に見える症状で気づかれることの多い一般的な重症筋無力症とは異なる点です[7]。一部の患者さんは、症状が早くから持続するため、先天性ミオパチーや筋ジストロフィーのように見えることもありました。
さらに重要なのは、研究で調べた筋無力症候群の患者さんでは、CDGのスクリーニングに使われるトランスフェリンの糖鎖検査がいずれも正常だったことです[7]。糖鎖付加の障害が軽度で、全身の血液タンパク質にまでは表れにくい一方、アセチルコリン受容体の生産は糖鎖付加のわずかな不足にも敏感なのではないかと考えられています。ALG2はマウスの筋肉で神経筋接合部に集まっていることも示されており、この部位で糖鎖付加が特に重要であることを裏づけています[7]。
⚖️ 重症多系統型と筋無力症候群型の比較
| 比較項目 | 重症多系統型 | 筋無力症候群型(CMS14) |
|---|---|---|
| 主な症状 | 発達遅滞、てんかん、目の異常、肝腫大、凝固異常 | 肢帯型の易疲労性筋力低下 |
| 目・顔・のどの筋肉 | 症例により異なる | 比較的保たれる |
| トランスフェリン検査 | I型パターンを示す報告がある | 正常のことがある |
| 神経生理検査 | — | 反復神経刺激で漸減現象 |
| 薬への反応 | 症状に応じた対症療法 | コリンエステラーゼ阻害薬で改善した報告 |
※2つの型ははっきり分かれるものではなく、中間的な症状を示す例もあります。
5. 診断:血液の糖鎖検査と遺伝学的検査
ALG2-CDGの診断は、症状から疑い、血液のタンパク質で糖鎖付加の異常を確かめ、最終的に遺伝学的検査で原因を確定する、という段階を踏んで行われます。ただし、筋無力症候群型のように血液の検査で異常が出にくいタイプもあるため、どの段階から始めるかは症状によって変わります。
トランスフェリン解析(CDGの入口となる検査)
トランスフェリンは、鉄を運ぶ血液中の糖タンパク質で、通常は2本の枝分かれした糖鎖をもち、その先端に合計4個のシアル酸が付いています。N結合型CDGを見つけるための基本的な検査は、このトランスフェリンの糖鎖の状態を等電点電気泳動や質量分析で調べる方法です[3]。糖鎖の土台づくりに異常があるI型CDGでは、糖鎖がまるごと付いていないトランスフェリンが増えるため、「シアル酸4個の正常型が減り、シアル酸0個や2個の型が増える」I型パターンになります[3]。
💡 用語解説:シアル酸と「I型パターン」
シアル酸は糖鎖の先端に付くマイナスの電気を帯びた糖です。トランスフェリン1分子に付いているシアル酸の数が変わると電気的な性質が変わるため、電気泳動で分けることができます。I型CDGでは糖鎖1本分がまるごと欠けるため、シアル酸が2個ずつ減った型が増えます。質量分析では、糖鎖が1本だけ付いたトランスフェリンと2本付いたトランスフェリンの比率として表されることもあります[1]。
アルゼンチンの3人の患者さんでは、トランスフェリンの糖鎖が付くべき場所が空いている状態(糖鎖付加部位の占有不足)が確認され、I型CDGに典型的な所見でした[5]。メキシコの子どもでも、軽度のI型パターンが見つかっています[1]。一方で前の章で述べたとおり、筋無力症候群型ではトランスフェリン検査が正常なことがあります[7]。トランスフェリン検査が正常でも、ALG2関連疾患は否定できないという点は、診断を考えるうえで非常に重要です。
疾患に特徴的なマーカー:直鎖状の七糖(ヘプタサッカリド)
質量分析で糖鎖を詳しく調べると、ALG2-CDGに特徴的な糖鎖が見つかることがわかってきました。それが、シアル酸1個・ガラクトース1個・GlcNAc1個・マンノース2個・GlcNAc2個が一列につながった直鎖状の七糖(NeuAc-Gal-GlcNAc-Man2-GlcNAc2)です。この糖鎖はアルゼンチンの患者さんで報告されたあと、2024年のメキシコの症例でも確認され、ALG2-CDGの診断マーカーとして位置づけられました[1]。トランスフェリン以外の血液タンパク質でも増えていたことから、体全体に共通する糖鎖付加の異常を反映していると考えられています[1]。
なぜこのような糖鎖ができるのでしょうか。論文では、ALG2の働きが弱いために土台の枝分かれがうまく作られず、2本の枝のうち1本だけが伸びた状態の土台がタンパク質に移されると説明されています[1]。移された糖鎖はその後ゴルジ体で仕上げの糖を付けられ、枝が1本しかない一列の七糖として血液中に現れます。つまりこのマーカーは、ALG2の働きが「ゼロ」ではなく「弱まっている」ことを映し出しているともいえます。
🔬 似た仕組みで見つかる別のマーカー
糖鎖の途中までしか組み立てられない病型では、それぞれに特徴的な短い糖鎖が見つかることがあります。たとえば、ALG2の1つ手前で働くALG1の異常によるALG1-CDG(1k型)では、四糖のマーカーが診断に使われています[1]。どの位置で組み立てが止まるかによって、血液中に現れる糖鎖の形が変わるため、質量分析は原因遺伝子を絞り込む手がかりになります。
遺伝学的検査(確定診断)
確定診断には、ALG2遺伝子の両方のアレルに病的なバリアントがあることを確認します。原因の候補となる遺伝子が多いため、実際には全エクソーム検査(WES)や全ゲノム解析、複数の遺伝子をまとめて調べる遺伝子パネル検査が使われます[3]。メキシコの症例でも全ゲノム解析で2つのバリアントが見つかりました[1]。
見つかったバリアントのうち1つは、当初「意義不明のバリアント(VUS)」と判定されていました。しかし、患者さんの血液から先ほどの七糖マーカーが見つかったことで、2つのバリアントが病気の原因であると裏づけられました[1]。遺伝子の変化だけでは判断がつかないとき、糖鎖という「働きの結果」を調べることで判定が進んだ例です。筋無力症候群型が疑われる場合は、筋無力症候群の遺伝子を対象とした検査や、筋ジストロフィー・ミオパチーとの見分けも含めた検査が選ばれます。
💡 用語解説:VUS(意義不明のバリアント)
VUSとは、遺伝子に変化が見つかったものの、それが病気の原因かどうかを現時点の情報では判断できないバリアントのことです。VUSだけで診断を確定したり否定したりすることはできません[3]。家族の検査結果、症状との一致、今回のような生化学的な検査結果などの情報が加わることで、後から「病的」あるいは「良性」と判定が変わることがあります。
6. 遺伝子型と表現型:なぜ同じ遺伝子で症状が違うのか
同じALG2遺伝子の病気なのに、全身に重い症状が出る人と、主に筋力低下だけが目立つ人がいるのはなぜでしょうか。現時点で最も有力な説明は、ALG2の働きがどの程度残っているかの違いです。筋無力症候群の論文では、患者さんで糖鎖付加は損なわれているが完全には失われていないと考えられること、アセチルコリン受容体の生産は糖鎖付加の不足に特に敏感である可能性があること、より重いCDGはより強く機能を損なう変化で起こる可能性があることが述べられています[7]。
🧬 報告されている主なALG2バリアント
※ホモ接合=両方のアレルに同じ変化、複合ヘテロ接合=両方のアレルに異なる変化をもつ状態です。
💡 用語解説:ミスセンス変異・フレームシフト変異・複合ヘテロ接合
ミスセンス変異は、DNAの1文字の変化によってタンパク質のアミノ酸が1つ別のものに置き換わる変化です(例:p.Val68Glyはバリンがグリシンに変わる)。フレームシフト変異は、塩基の欠失や挿入で読み取りの区切りがずれ、その先のアミノ酸配列が大きく変わってしまう変化です。複合ヘテロ接合は、父親由来と母親由来のアレルにそれぞれ異なる病的バリアントをもつ状態です。
p.Val68Glyは、細胞で作らせるとALG2タンパク質の量が正常の約20%に減ることが示されました。一方、2013年の報告ではVal68残基は小胞体内腔側に位置すると予測され、細胞質側にある活性部位を直接障害するというより、ALG2タンパク質の発現量を低下させることで機能を弱める可能性が示されています[7]。最初の重症例では、母親由来のフレームシフトが活性の低い酵素を生み、父親由来の変化は転写産物が検出されないものでした[7]。このように、「酵素がまったくない」のではなく「少し残っている」状態(ハイポモルフ)が、ALG2関連疾患の共通の土台になっているようです。
一部の解説では、「変化がタンパク質のN末端側にあれば筋無力症候群型、C末端側なら重症型」といった法則が紹介されることがあります。しかし報告は十数例にとどまり、同じ家系や同じ変化でも症状に幅があるため、変化の位置だけで症状を予測できるほどの根拠はまだありません。バリアントが見つかった場合は、酵素の残り方、症状、検査所見を総合して判断することになります。
🩺 院長コラム【「どれだけ残っているか」で病気の顔が変わる】
同じ遺伝子の変化でも、残存機能の程度によって症状の出方が異なることがあります。ALG2関連疾患でも、遺伝子名だけで表現型を決めつけず、バリアントの性質、症状、家族の情報、生化学的・神経生理学的所見などを総合して評価することが重要です。
特に筋無力症候群型は、一般的な血液の糖鎖検査で異常が出ないことがあり、診断がつくまでに時間がかかりやすいタイプです。2013年の論文でも、同じ仕組みの別の遺伝子による筋無力症候群の姉妹が、長く自己免疫性の重症筋無力症として治療されていたことが記録されています。遺伝子の検査結果と症状、神経の検査を照らし合わせることが、正確な診断への近道になります。
7. 研究の最前線:メダカと細胞で病気のしくみを探る
患者さんがとても少ない病気では、ヒトだけを対象にした研究では限界があります。そこで、患者さんと同じ種類の遺伝子の変化を動物や細胞に再現し、体の中で何が起こっているかを調べる「疾患モデル」が重要になります。ALG2-CDGでは、メダカと培養細胞を使った研究が報告されています。
メダカモデル:視細胞が維持できなくなる
2021年、ドイツのグループは、最初の患者さんがもっていた変化を手がかりに、働きが弱まった(ハイポモルフの)alg2をもつメダカをゲノム編集で作製しました。このメダカでは、顔の骨格や神経組織を中心に、患者さんの症状によく似た多系統の変化が、発生の後半になってから現れました[9]。メダカの体と患者さんの皮膚の細胞の両方で、N結合型糖鎖の量が減っていることも確認されています[9]。
タンパク質を網羅的に調べると、2つの方向の変化が見つかりました。糖鎖付加や糖タンパク質の処理に関わる仕組みのタンパク質は、足りない分を補おうとするかのように増えていました。反対に、網膜で光を電気信号に変える仕組み(光伝達)のタンパク質は大きく減っていました[9]。さらに、光を感じる桿体(かんたい)視細胞は一度は作られるものの、その後維持できずに失われていき、網膜色素変性症のような進行性の変化につながることが示されました[9]。糖鎖付加の不足が、全身に均等に影響するのではなく、特定の細胞に強く表れることを示した研究です。
💡 用語解説:メダカ(Oryzias latipes)が疾患モデルに使われる理由
メダカは脊椎動物で、目や神経、骨格の基本的な作りがヒトと共通しています。卵や稚魚が透明に近く、発生の様子を生きたまま観察しやすいこと、世代交代が比較的早いことから、遺伝性疾患のモデルとして使われています。今回のように、ヒトの遺伝子の変化に近い変化をゲノム編集で導入し、どの臓器にどのような影響が出るかを調べることができます。
培養細胞モデル:目の症状の分子メカニズム
2025年には、アルゼンチンのグループが、マウスの網膜に由来する661W(ろくろくいちダブリュー)という細胞株を使い、p.Arg251Leuの変化がどのような分子の変化をもたらすかを調べた研究を報告しました[8]。この研究は、661W細胞が特定の変化の影響を調べるモデルとして役立つ可能性を示し、分子レベルの変化と病気の進み方を結びつける手がかりになると結論づけています[8]。また、メキシコの症例の細胞では、糖鎖付加の目印として使われるLAMP1というタンパク質の量が大きく減っていたことも報告されています[1]。
こうしたモデル研究は、現時点ではまだ基礎研究の段階です。しかし、どの臓器のどのタンパク質が糖鎖不足に弱いのかがわかれば、症状が出る前に注意すべき点を見極めたり、将来の治療法を試したりするための土台になります。
8. 治療と管理:対症療法から研究段階の治療まで
現在、ALG2-CDGの原因そのものを治す承認された治療法はありません。治療の中心は、それぞれの症状に合わせた対症療法と、合併症を防ぐための定期的な確認です。一方で、筋無力症候群型では症状の改善が期待できる薬があり、糖鎖付加そのものを補う治療の研究も進んでいます。
筋無力症候群型:コリンエステラーゼ阻害薬
2013年の報告では、糖鎖付加に関わる遺伝子による筋無力症候群では、神経筋接合部のアセチルコリン受容体の数が減ることが主な仕組みと考えられ、ピリドスチグミンなどのコリンエステラーゼ阻害薬で症状が改善することが述べられています[7]。ALG2の変化をもつイタリア系の患者さんも、ピリドスチグミンで大きく改善しました。論文の著者らは、筋緊張低下を伴うより重いCDGでも、この種の薬が筋肉の働きを助ける可能性があるとしています[7]。
💡 用語解説:コリンエステラーゼ阻害薬
神経の端から出たアセチルコリンは、コリンエステラーゼという酵素ですぐに分解されます。コリンエステラーゼ阻害薬は、この分解を遅らせてアセチルコリンが受容体に働く時間を長くする薬です。受容体の数が減っていても、信号を受け取る機会が増えるため、筋肉が縮みやすくなります。ただし、先天性筋無力症候群の型によっては効果がない、あるいは症状を悪くすることもあるため、原因遺伝子を確かめたうえで専門医が判断します。
全身型:症状ごとのきめ細かなケア
N結合型CDG全般について、遺伝性疾患の総説は次のような管理を挙げています[3]。体重が増えにくい場合は、必要に応じて経鼻胃管や胃ろうを使って栄養を確保します。胃食道逆流には、ミルクにとろみを付ける、食後に上体を起こすなどの工夫を行います。発達の遅れには作業療法・理学療法・言語療法を早くから取り入れ、斜視などの目の異常には早い時期に小児眼科で評価を受けます。凝固因子の異常は、普段は問題にならなくても手術時には血液内科と連携して備えます。
定期的な確認としては、年1回の全身の診察、眼科検査、肝機能・甲状腺機能・凝固因子(プロテインC、プロテインS、第IX因子、アンチトロンビンIII)の検査などが推奨されています[3]。発熱や嘔吐、下痢が続くときは早めに受診し、脱水やけいれんの悪化を防ぐことも大切とされています。てんかんの治療は、発作の型に応じて小児神経の専門医が抗てんかん薬を選びます。
研究段階の治療:リポソームに包んだマンノース-1-リン酸(GLM101)
CDGの中には、糖を飲むことで治療できる病型があります。代表がMPIの異常によるMPI-CDG(1b型)で、マンノースの内服で症状が改善することが知られています[3]。一方、最も頻度の高いPMM2-CDGでは、マンノースを補うと培養細胞では糖鎖付加が改善するものの、体の中では十分な効果が得られていません[10]。
そこで開発が進められているのが、糖鎖の材料になる手前の形であるマンノース-1-リン酸を、リポソーム(脂質の小さなカプセル)に包んで細胞内に届けるGLM101です。2024年の研究では、PMM2-CDGに加えて、糖鎖付加の初期段階に異常があるALG2-CDGとALG11-CDGの患者さんの皮膚の細胞でGLM101の効果が調べられました。その結果、ALG2-CDGの細胞で糖鎖付加が有意に増加し、ALG11-CDGでも軽度の増加がみられ、これらのCDGの治療に役立つ可能性が示されました[10]。
⚠️ 研究段階の治療であることに注意
GLM101のALG2-CDGに対するデータは、患者さん由来の培養細胞で得られた前臨床の結果です。ALG2-CDGの患者さんを対象に効果と安全性が確かめられた治療ではなく、国内外で承認された治療でもありません。治療に関する判断は、必ず主治医と相談してください。
9. 遺伝の仕組みと遺伝カウンセリング
ALG2-CDGは常染色体潜性(劣性)遺伝の形式で受け継がれます。ヒトは同じ遺伝子を父親由来と母親由来の2本(2つのアレル)ずつもっています。片方のアレルだけにALG2の病的バリアントをもつ人は「保因者(キャリア)」と呼ばれ、もう片方が正常に働くため症状は出ません[3]。両親がともに保因者で、子どもが両方のアレルに病的バリアントを受け継いだときに発症します。
👪 両親がともに保因者の場合の子どもの確率(妊娠1回ごと)
| 子どもの状態 | 確率 | 説明 |
|---|---|---|
| 発症する | 25% | 両方のアレルに病的バリアントを受け継ぐ |
| 保因者になる | 50% | 片方のアレルだけ受け継ぎ、症状は出ない |
| どちらでもない | 25% | 病的バリアントを受け継がない |
※確率は妊娠ごとに独立しており、前の子どもの結果によって変わることはありません[3]。
報告されている家系を見ると、サウジアラビアのきょうだいは又いとこ同士の両親から、イタリア系の患者さんはいとこ同士の両親から生まれていました[7]。血縁のある両親では、同じ祖先から受け継いだ同じ変化を両方がもつ可能性が高くなるため、潜性遺伝の病気が表に出やすくなります。一方で、最初の患者さんやメキシコの子どものように、両親から異なる変化を受け継いだ複合ヘテロ接合の例もあり、血縁がないから起こらないというわけではありません。
💡 用語解説:保因者検査・出生前診断・着床前検査
保因者検査は、ある人が潜性遺伝の病気の病的バリアントを片方のアレルにもっているかを調べる検査です。血縁者の保因者検査は、家族の中で原因となるバリアントがすでに特定されていることが前提になります[3]。出生前診断(羊水検査・絨毛検査)と着床前遺伝学的検査(PGT-M)も、家族の病的バリアントが特定されていれば実施できるとされています[3]。
遺伝性疾患の総説は、遺伝的なリスクの評価、保因者かどうかの確認、出生前検査や着床前検査の選択肢の検討は、妊娠前に行うのが望ましいとしています[3]。原因のバリアントがまだ特定されていない場合には、将来の検査技術の進歩に備えて患者さんのDNAを保存しておくことも検討されます[3]。
当院では、臨床遺伝専門医が遺伝カウンセリングを行い、検査結果の意味、ご家族にとっての再発率、保因者検査や単一遺伝子疾患の出生前診断、着床前検査といった選択肢について、医学的な情報を整理してお伝えしています。どの選択肢をとるかを決めるのはご本人とご家族であり、私たちは中立の立場で判断に必要な情報を提供します。お子さんの診断や治療そのものは小児神経科・小児代謝の専門医療機関が担当し、当院は遺伝に関する評価と説明を担う、という役割分担になります。
10. よくある誤解
誤解①「1i型は重症度の段階を示す」
「1i」は症状の重さではなく、I型CDGの中で原因がわかった順に付けられた記号です。現在は原因遺伝子名を使ったALG2-CDGが国際的な呼び方です。
誤解②「トランスフェリン検査が正常なら否定できる」
筋無力症候群型では、CDGのスクリーニングに使われるトランスフェリン検査が正常のことがあります。症状から疑われる場合は遺伝学的検査が必要です。
誤解③「ALG-2はアポトーシスの遺伝子と同じ」
アポトーシスに関わるPDCD6も「ALG-2」と呼ばれることがありますが、この病気の原因のALG2とは別の遺伝子です。文献を読むときは正式名称で確認しましょう。
誤解④「マンノースを飲めば治る」
マンノース内服の効果が確立しているのはMPI-CDGです。ALG2-CDGでは、マンノース-1-リン酸の研究が細胞レベルで進んでいる段階で、確立した治療はまだありません。
まとめ ─ 同じ遺伝子が示す「2つの顔」を正しく読み解く
先天性グリコシル化異常症1i型(ALG2-CDG)は、小胞体で糖鎖の土台を組み立てる初期の工程を担うALG2の働きが弱まることで起こる、常染色体潜性遺伝の超希少疾患です[4]。報告は世界で十数例にとどまりますが、発達の遅れやてんかん、目の異常を伴う重症多系統型と、肢帯型の筋力低下を主とする筋無力症候群型(CMS14)という2つの現れ方があることがわかってきました[7]。
診断では、筋無力症候群型でトランスフェリン検査が正常になりうる点に注意が必要で、遺伝学的検査が決め手になります。直鎖状の七糖マーカーの発見は、意義不明のバリアントの判定を後押しする新しい手がかりになりました[1]。治療はまだ対症療法が中心ですが、筋無力症候群型ではコリンエステラーゼ阻害薬が役立つことがあり、マンノース-1-リン酸を届ける研究も細胞レベルで成果を上げています[10]。遺伝の仕組みを正しく理解し、ご家族それぞれの状況に合わせて選択肢を検討していくことが大切です。
よくある質問(FAQ)
Q1. 先天性グリコシル化異常症1i型(ALG2-CDG)とはどんな病気ですか?
ALG2遺伝子の両方のアレルに病的なバリアントがあり、小胞体で糖鎖の土台を組み立てる初期の工程がうまく進まなくなる常染色体潜性(劣性)遺伝の病気です。先天性糖鎖異常症1i型、CDG-Iiとも呼ばれます。発達の遅れ、てんかん、虹彩欠損、肝腫大、凝固異常などを伴う重症多系統型と、主に肢帯型の筋力低下を示す先天性筋無力症候群型が報告されています。世界での報告は2024年時点で14例と非常にまれです。
Q2. 先天性筋無力症候群14型(CMS14)とALG2-CDGは同じ病気ですか?
どちらもALG2遺伝子の変化で起こる病気で、同じ病気の異なる現れ方と考えることができます。CMS14は、神経から筋肉への信号の受け渡しが弱く、肩や腰まわりの筋肉が疲れやすく弱くなるタイプで、目・顔・のどの筋肉は比較的保たれます。ALG2の働きがどの程度残っているかの違いが、症状の差に関わると考えられていますが、変化の位置だけで症状を予測できるほどの根拠はまだありません。
Q3. トランスフェリン検査が正常なら、ALG2関連疾患は否定できますか?
否定できません。2013年の報告では、糖鎖付加に関わる遺伝子による筋無力症候群の患者さんで、CDGのスクリーニングに使われるトランスフェリン検査がいずれも正常でした。症状や神経の検査から疑われる場合は、遺伝学的検査で確認することが重要です。質量分析でALG2-CDGに特徴的な直鎖状の七糖が見つかることもあり、診断の手がかりになります。
Q4. ALG2-CDGに治療法はありますか?
原因そのものを治す承認された治療法はなく、症状に合わせた対症療法と定期的な確認が中心です。筋無力症候群型では、ピリドスチグミンなどのコリンエステラーゼ阻害薬で症状が改善した報告があります。マンノース-1-リン酸をリポソームに包んで届けるGLM101は、ALG2-CDGの患者さん由来の細胞で糖鎖付加を増やしたと報告されていますが、前臨床段階の研究です。治療の判断は主治医とご相談ください。
Q5. ALG2-CDGは遺伝しますか?きょうだいが発症する確率は?
常染色体潜性(劣性)遺伝で受け継がれます。両親がともに保因者の場合、妊娠ごとに子どもが発症する確率は25%、保因者になる確率は50%、どちらでもない確率は25%です。保因者は片方のアレルが正常に働くため症状は出ません。確率は妊娠ごとに独立しています。
Q6. 保因者検査や出生前診断はできますか?
家族の中で原因となるALG2の病的バリアントが特定されていれば、血縁者の保因者検査、出生前診断(羊水検査・絨毛検査)、着床前遺伝学的検査(PGT-M)を検討できます。リスクの評価や選択肢の検討は妊娠前に行うのが望ましいとされています。当院では臨床遺伝専門医が遺伝カウンセリングで検査の意味や選択肢を中立の立場でご説明しています。
🏥 ALG2関連疾患の遺伝学的検査・遺伝カウンセリング
ご本人やご家族にALG2-CDG・先天性筋無力症候群14型が疑われる方、
または診断されたご家族で遺伝の影響を確かめたい方に、
臨床遺伝専門医が検査の選択と結果の説明を行っています。
参考文献
- [1] Case report: Novel genotype of ALG2-CDG and confirmation of the heptasaccharide glycan (NeuAc-Gal-GlcNAc-Man2-GlcNAc2) as a specific diagnostic biomarker. Front Genet. 2024. [PMC11102957]
- [2] ALG2 ALG2 alpha-1,3/1,6-mannosyltransferase [Homo sapiens (human)]. [NCBI Gene 85365]
- [3] Congenital Disorders of N-Linked Glycosylation and Multiple Pathway Overview. GeneReviews®. 2017. [NBK1332]
- [4] A new type of congenital disorders of glycosylation (CDG-Ii) provides new insights into the early steps of dolichol-linked oligosaccharide biosynthesis. J Biol Chem. 2003. [PubMed 12684507]
- [5] Mass spectrometry glycophenotype characterization of ALG2-CDG in Argentinean patients with a new genetic variant in homozygosis. Glycoconj J. 2021. [PubMed 33644825]
- [6] Approaches to diagnostic screening for congenital disorders of glycosylation and its prevalence in Japan. J Hum Genet. 2025. [PubMed 40596733]
- [7] Congenital myasthenic syndromes due to mutations in ALG2 and ALG14. Brain. 2013. [PMID 23404334]
- [8] In vitro cell model to dilucidate the underlying molecular mechanism associated with ophthalmic manifestation of congenital disorders of glycosylation: studying an ALG2-CDG patient. Front Genet. 2025. [PMC12582550]
- [9] A patient-based medaka alg2 mutant as a model for hypo-N-glycosylation. Development. 2021. [PMC8217707]
- [10] Liposome-encapsulated mannose-1-phosphate therapy improves global N-glycosylation in different congenital disorders of glycosylation. Mol Genet Metab. 2024. [PMC11166087]






