

目次
- 1 1. ハイポモルフ変異とは ─ 「一部だけ働く」という中間状態
- 2 2. マラーの5分類 ─ ハイポモルフの位置づけ
- 3 3. どうやって「部分的な機能低下」と証明するのか
- 4 4. なぜ「一部だけ残る」のか ─ 4つの分子メカニズム
- 5 5. ハプロ不全と閾値モデル ─ 「量が足りるか」で決まる
- 6 6. 多彩な疾患モデル ─ 軽症化・遅発化・多様な症状
- 7 7. 進化と適応 ─ ハイポモルフが有利に働くとき
- 8 8. 治療の標的としてのハイポモルフ ─ 残った機能を押し上げる
- 9 9. VUSの再分類と機能解析 ─ 「意味不明」を減らす
- 10 10. 遺伝診療との接点 ─ なぜこの用語が大切なのか
- 11 11. よくある誤解
- 12 まとめ ─ 「一部だけ働く」という奥深さ
- 13 よくある質問(FAQ)
- 14 参考文献
- 15 関連記事

📍 クイックナビゲーション
遺伝子の変化(バリアント)と聞くと、多くの方は「働くか、働かないか」の二択を思い浮かべるかもしれません。ところが実際の遺伝子の世界には、機能が完全にゼロになるのでも、まったく正常なのでもなく、「本来の働きが一部だけ残る」という中間の状態があります。これがハイポモルフ変異(hypomorphic variant/低機能変異)です。ハイポモルフ変異は、同じ遺伝子でも変異の性質によって発症するかどうか・重症度・発症する年齢が変わる理由を説明し、さらに一部の疾患では、残った機能を薬で高める治療を考えるうえで重要な手がかりになります。この記事では、ハイポモルフ変異とは何か、なぜ遺伝診療で重要なのか、そして疾患・進化・治療とどうつながるのかを、医学文献に基づいて解説します。
Q. ハイポモルフ変異とは何ですか?まず結論だけ知りたいです
A. ハイポモルフ変異とは、遺伝子の働きが完全に失われるのではなく、正常な働きが「一部だけ残る(部分的な機能低下)」タイプの変異のことです。機能がまったくないタイプ(アモルフ/ヌル変異)とちがい、少ないながらもタンパク質がつくられたり、弱いながらも働いたりします。この「ゼロではない」という性質のおかげで、症状が軽くなったり、二つの変異が組み合わさって初めて発症したりと、複雑な現れ方をします。そしてこの残った機能こそが、近年の分子標的薬にとって重要な手がかりになっています。
- ➤意味 → 遺伝子の働きが完全には消えず、一部だけ残る「部分的な機能低下」の変異
- ➤別名 → 残った機能が漏れ出ることから「漏出性変異(leaky mutation)」とも呼ばれる
- ➤位置づけ → 1932年にマラーが定めた変異の5分類(マラーの分類)の一つ
- ➤臨床での意味 → 発症の有無・重症度・発症年齢を左右し、バリアント解釈や遺伝カウンセリングに直結する
- ➤治療との関わり → 残った機能を押し上げる薬(シャペロン・ポテンシエーター等)の標的になる
🧬 ハイポモルフ変異の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ハイポモルフへんい/hypomorphic variant(低機能変異、部分的機能喪失変異)。残った機能が漏れ出ることから「漏出性変異(leaky mutation)」とも呼ばれる |
| 定義 | 正常(野生型)の遺伝子の働きが完全には失われず、一部だけ残る変異。転写量・翻訳量の減少や、タンパク質の働きの低下によって、残存機能(ゼロではない機能)が保たれる |
| 分類上の位置 | 1932年にH.J.マラーが定めた変異の分類(マラーの分類)の一つ。機能量の観点では、アモルフ(機能ゼロ)と野生型(正常機能)の間にあたる |
| 遺伝のしかた | 多くは劣性(潜性)として振る舞うが、遺伝子量が足りない場合などには顕性(優性)に近い現れ方をすることもある |
| 医療との関わり | 疾患の不完全浸透や軽症化・遅発化の原因になる一方、残った機能を回復させる分子標的薬の標的にもなる |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた用語解説です。特定の検査を勧めるものではありません。
1. ハイポモルフ変異とは ─ 「一部だけ働く」という中間状態
遺伝子は、体をつくり動かすタンパク質の設計図です。その設計図に変化(バリアント/変異)が起きると、つくられるタンパク質の量や質が変わることがあります。ハイポモルフ変異とは、このとき遺伝子の働きが完全に消えるのではなく、一部だけ残るタイプの変異のことです。正常な働きを100とすると、ゼロでもなく100でもない、たとえば20とか50といった「中間の働き」が残っている状態、とイメージするとわかりやすいでしょう。
💡 用語解説:野生型・残存機能とは
「野生型(やせいがた)」とは、多くの人が持っている標準的な、正常に働くタイプの遺伝子のことです。研究の世界で「基準」として扱われるため、こう呼ばれます。「残存機能(ざんぞんきのう)」とは、変異が起きてもなお残っている働きのことです。ハイポモルフ変異の最大の特徴は、この残存機能がゼロではない、という点にあります。
機能が完全に失われる変異はアモルフ変異(amorph)、あるいは機能喪失変異・ヌル変異と呼ばれます。これに対してハイポモルフ変異は、少ないながらもタンパク質がつくられたり、弱いながらも働いたりするため、完全な機能喪失には至りません。残った機能が「漏れ出ている」ように見えることから、漏出性変異(leaky mutation)とも呼ばれます。この「ゼロではない」という一点が、臨床的にも進化的にも大きな意味を持ちます。
この分類の枠組みは、1932年にアメリカの遺伝学者ハーマン・J・マラー(Hermann J. Muller)によって確立されました。マラーは、X線が遺伝子に変異を起こすことを示した業績で1946年にノーベル生理学・医学賞を受賞した人物です。彼はキイロショウジョウバエ(果物などに集まる小さなハエ)を使った研究を通じて、変異を働きの変化に応じて5つのグループに整理しました。この5分類は「マラーの分類(Muller’s morphs)」と呼ばれ、今日でも遺伝学の基本的な考え方として広く使われています[1]。
2. マラーの5分類 ─ ハイポモルフの位置づけ
ハイポモルフ変異を正しく理解するには、まわりの「兄弟」にあたる分類と並べて見るのが近道です。マラーは変異を、野生型と比べたときの働きの変化に応じて、次の5つに整理しました。ハイポモルフは、機能量の観点では、機能がゼロのアモルフと正常な野生型の間に位置します。ハイパーモルフは野生型を超えて機能が増加する別の型です。
🧬 マラーの変異分類(5つの型)
| 分類 | 働きの変化 | ひとことで言うと |
|---|---|---|
| アモルフ (amorph) |
完全な機能喪失(ゼロ) | スイッチが完全に切れた状態。機能喪失(ヌル)変異と同じ |
| ハイポモルフ (hypomorph) |
部分的な機能低下 | スイッチが半分だけ入った状態。本記事の主役 |
| ハイパーモルフ (hypermorph) |
機能の過剰 | スイッチが入りっぱなしで働きすぎる。機能獲得変異の一種 |
| ネオモルフ (neomorph) |
新しい働きの獲得 | 本来なかった別の働きを新たに持つ |
| アンチモルフ (antimorph) |
正常な働きの妨害 | 正常なタンパク質の足を引っぱる。ドミナントネガティブと呼ばれる |
※同じ遺伝子でも、変異が起きる場所や種類によって、これらのどのタイプになるかが変わります。
この表からわかるように、ハイポモルフ変異の特徴は「量や質は落ちているが、ゼロではない」という点にあります。アモルフ(機能ゼロ)とは決定的に異なり、ハイパーモルフ(過剰)ともまったく逆の方向です。同じ遺伝子であっても、変異の場所や種類しだいでこれらのどのタイプにもなりうるため、遺伝子診断では「その変異がどのタイプなのか」を見きわめることが重要になります。
3. どうやって「部分的な機能低下」と証明するのか
「機能が完全にゼロ(アモルフ)」なのか「一部だけ残っている(ハイポモルフ)」なのかは、症状を見ているだけでは区別がつきにくいものです。マラーはこれを厳密に区別するために、染色体の一部を欠かせた「欠失(けっしつ)」を使う遺伝子量(いでんしりょう)の試験を考案しました。ここでいう遺伝子量とは、細胞の中で働いている遺伝子の「総量」のことです。
💡 用語解説:ホモ接合・ヘテロ接合・欠失
ヒトは同じ遺伝子を父由来・母由来の2つ持っています。両方が同じ変異なら「ホモ接合」、片方だけなら「ヘテロ接合」と呼びます。「欠失」とは、遺伝子そのものがごっそり失われて、そのコピーからは何もつくられない状態のことです。
ハイポモルフ変異を見分ける決め手は、次の関係です。ハイポモルフ変異を2つ持つ場合(変異/変異)よりも、ハイポモルフ変異1つと欠失1つを持つ場合(変異/欠失)のほうが、症状が重くなります。理由はシンプルで、前者は「部分的に働くタンパク質」が2コピー分あるのに対し、後者は1コピー分しかないため、細胞内の働きの総量がさらに減るからです。一方、完全に機能ゼロのアモルフ変異では、もともと働きがゼロなので、変異/変異でも変異/欠失でも症状の重さは変わりません。この違いが、両者を数学的に区別する物差しになりました。
古典的なモデルとして有名なのが、ショウジョウバエの眼の色を決める white 遺伝子の white-apricot という変異です。この変異はハイポモルフで、色素の産生量が大きく減るため、ホモ接合では「アプリコット(杏)色」の眼になります。しかし正常な遺伝子と組み合わさると、正常なコピーが十分な量を供給するため、赤い眼が回復します。ハイポモルフ変異の多くが正常な遺伝子に対して劣性(潜性)として振る舞う——つまり、正常なコピーが1つあれば表に出にくい——という基本原則を、眼の色として目で見える形で示した例です。
4. なぜ「一部だけ残る」のか ─ 4つの分子メカニズム
DNAの変化が、どうして「ゼロではないが不十分」という絶妙なレベルの機能を残すのでしょうか。その仕組みは、遺伝子がタンパク質になるまでの各段階に分かれています。代表的な4つのパターンを図で見てみましょう。
① 転写が減る ─ 設計図のコピーが少なくなる
遺伝子のスイッチにあたる領域(プロモーターやエンハンサー)に変異が起きると、設計図のコピー(mRNA)がつくられる量そのものが減ります。設計図の枚数が減るぶん、できあがるタンパク質も減りますが、ゼロにはなりません。これが「転写低下型」のハイポモルフです。
② スプライシングの漏れ ─ 一部だけ正しくつながる
遺伝子の設計図は、いらない部分を切り取って必要な部分をつなぎ合わせる「スプライシング」という編集工程を経て完成します。この工程に変異が起きると、本来とは違う場所でつながれたり(クリプティックスプライス部位の活性化)、余計な断片が挟まったりします。ただし、変異の影響が不完全で、一部の設計図では正常な編集が保たれる場合、少量の正常なタンパク質がつくられます。これが「漏出性スプライシング」で、完全な機能喪失には至らずハイポモルフとして働きます。
③ 翻訳効率の低下 ─ タンパク質の組み立てが滞る
設計図からタンパク質を組み立てる「翻訳」の効率が落ちても、ハイポモルフになります。たとえば設計図の途中に特定の塩基が連続して並ぶと、組み立て装置(リボソーム)がそこで滞り、未完成のタンパク質が分解されやすくなります。合成生物学の分野では、この仕組みを逆手に取り、遺伝子にこうした配列を人工的に挿入して発現量を微調整する「合成ハイポモルフ」という手法も確立されています。必須の遺伝子を完全に止めることなく、その働きを段階的に弱めて調べられるため、研究上とても有用です。
④ 立体構造の不安定化 ─ できても壊れやすい
代表的な機序の一つが、ミスセンス変異によってタンパク質の折りたたみ(立体構造)が不安定になるパターンです。アミノ酸が1つ置き換わることで構造がぐらつくと、細胞の品質管理の仕組みによって早めに分解されてしまい、実際に働けるタンパク質の量が減ります。分解にはユビキチンという目印を付けて処理するユビキチン・プロテアソーム系が関わります。この「できても壊れやすい」タイプは、後で述べる薬(薬理学的シャペロン)の格好の標的になります。
💡 用語解説:ミスセンス変異とは
DNAの1文字が変わることで、タンパク質を組み立てる部品(アミノ酸)が1つだけ別のものに置き換わる変異を「ミスセンス変異」といいます。たった1文字の違いでも、タンパク質の形が変わって働きが落ちることがあります。ハイポモルフ変異の多くは、このミスセンス変異が原因です。
🩺 院長コラム【「変異がある=重い病気」ではない】
遺伝子検査の結果を前に、「変異が見つかった」というだけで大きく身構えてしまう方は少なくありません。けれども遺伝子の変化は、その一つひとつで意味の重みがまったく違います。ハイポモルフ変異は、その典型です。同じ遺伝子の変異でも、働きが完全に失われるものと、一部だけ残るものとでは、体への影響がまるで異なります。
遺伝医学では、「その変異がどれだけ機能を残しているか」という視点が重要です。同じ遺伝子でも変異の性質によって臨床的な意味は変わります。変異という言葉だけで判断せず、残存機能、遺伝形式、家系情報、機能解析などを踏まえて中身を読み解くことが、正確な診断と意思決定の基礎になります。
5. ハプロ不全と閾値モデル ─ 「量が足りるか」で決まる
ハイポモルフ変異は多くの場合、劣性(潜性)として振る舞います。ところが、ある条件がそろうと顕性(優性)に近い現れ方をしたり、二つの変異が組み合わさって初めて発症したりします。これを理解する鍵が「ハプロ不全(haploinsufficiency)」という考え方です。
💡 用語解説:ハプロ不全とは
正常な遺伝子が1つ(本来の半分の量)だけでは、体を正常に保つのに必要な量に届かない状態を「ハプロ不全」といいます。多くの遺伝子は半分の量でも足りますが、なかには「2つそろっていないと足りない」遺伝子があり、そうした遺伝子では機能喪失変異が1つあるだけで症状が出ることがあります。
ここで大切なのが、体には「これ以上働きが下がると症状が出る」臨界閾値(りんかいいきち)がある、という考え方です。正常なコピーが2つあれば余裕で閾値を超えていても、片方が失われて量が減り、さらにもう片方がハイポモルフで働きが弱いと、合計の働きが閾値を割り込んで症状が現れます。同じハイポモルフ変異でも、相手のコピーが正常か、欠失か、別のハイポモルフかによって結果が変わるのは、このためです。
この仕組みをきれいに説明する例が、先天性側弯症(せんてんせいそくわんしょう。背骨が生まれつき側方に曲がる病気)における TBX6 遺伝子です。TBX6 は、赤ちゃんの背骨のもとになる「体節」がつくられる過程で重要な働きをします。ある研究では、先天性側弯症の患者の約11%で、片方のコピーが失われる欠失(機能ゼロ)と、もう片方に共通してみられるハイポモルフ型のリスク配列が組み合わさっていました[2]。重要なのは、TBX6の欠失やヌル変異を1つ持つだけでは発症に十分でない場合があることです。しかし、もう片方のアレルにハイポモルフ型のリスクハプロタイプがあると、TBX6の総機能が体節形成に必要な閾値を下回り、先天性側弯症につながると考えられます[2]。この「希少なヌル変異+共通のハイポモルフアレル」という複合遺伝(compound inheritance)のモデルは、ハイポモルフ変異の臨床的な重要性をよく表しています。
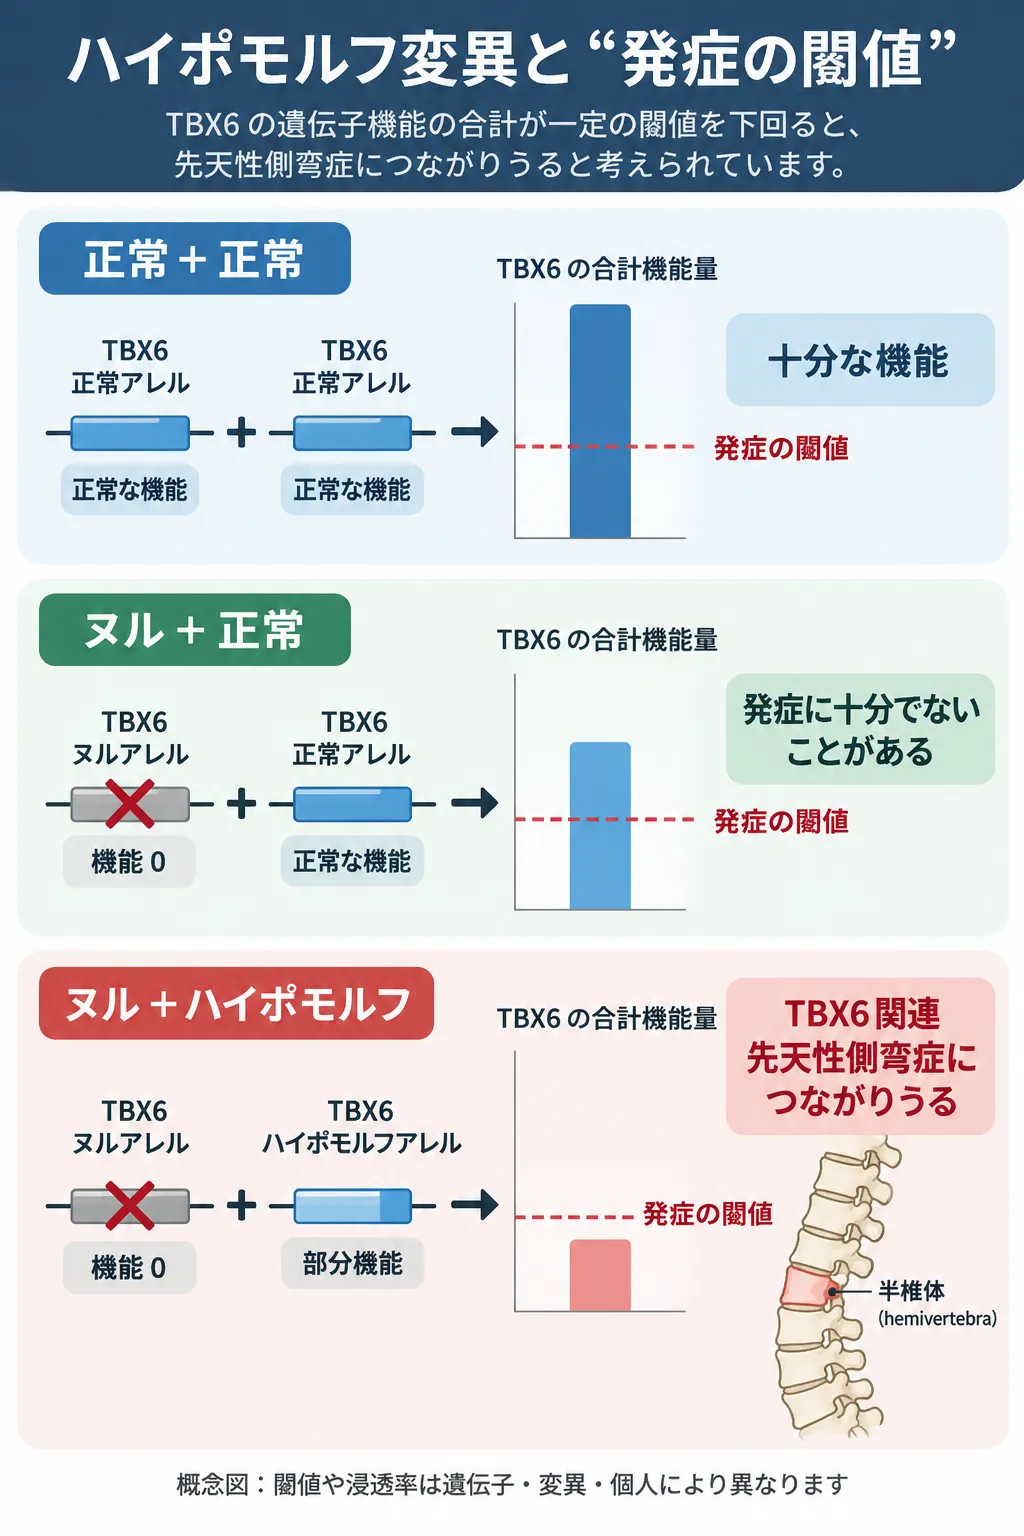
TBX6では、正常アレルが2つある場合には十分な遺伝子機能が保たれ、ヌルアレルが1つあっても発症に必要な閾値を下回らないことがあります。一方、ヌルアレルと部分的な機能しか持たないハイポモルフアレルが組み合わさると、TBX6の総機能がさらに低下し、発症閾値を下回ることでTBX6関連先天性側弯症につながると考えられます。これは「希少なヌル変異+共通のハイポモルフアレル」による複合遺伝(compound inheritance)を理解するための概念図です。
6. 多彩な疾患モデル ─ 軽症化・遅発化・多様な症状
ハイポモルフ変異は、多くの遺伝性疾患で、症状の軽さや発症の遅さ、あるいは多様な現れ方の原因になっています。代表的な例をいくつか見ていきましょう。
スターガルト病(ABCA4遺伝子)── 「良性」とされた変異の再発見
ABCA4遺伝子の変異は、視力に関わる網膜の病気であるスターガルト病(STGD1)などを引き起こします。この病気の患者を調べると、「原因となる変異が1つしか見つからない」症例が数多くありました。近年の大規模な解析で、一般集団にもよくみられる(頻度が高い)c.5603A>T(p.Asn1868Ile)というバリアントが、実は軽度のハイポモルフ変異であることが特定されました[3]。この変異は単独ではほぼ無症状ですが、もう片方に重い機能喪失変異がある場合にだけ、中心の視野が保たれる遅発性(40代など、遅れて発症する)のスターガルト病を引き起こします[3]。頻度が高いために長く「良性」と考えられてきた変異が、組み合わせしだいで病気の原因になる——ハイポモルフ変異の奥深さを示す発見です。
なお、このバリアントがどれくらいの確率で発症につながるか(浸透率)については、重い変異と組み合わさったときでも5%未満とする推計があり[4]、他の推計との間で議論が続いています。頻度の高いバリアントの解釈がいかに複雑かを物語っています。
ナイメーヘン症候群(NBN遺伝子)── 生存を支えるハイポモルフ
ハイポモルフ変異が生命維持に決定的な役割を果たす極端な例が、NBN遺伝子です。この遺伝子はDNAの傷を修復する重要な働きを担い、スラブ系集団に多い共通の変異(657del5;現在のHGVS表記ではc.657_661delACAAA)が、ナイメーヘン症候群(Nijmegen breakage syndrome。小頭症・免疫不全・高い発がんリスクを伴う)の原因になります。この変異は5つの塩基が失われて設計図の読み枠がずれる(フレームシフト)ため、長らく完全な機能喪失と考えられていました。ところがマウスでは同じ遺伝子を完全に失うと胎児の段階で死んでしまうのに、ヒトの患者は生まれてきます。この矛盾は、この変異が実はハイポモルフとして働くことで説明されました[5]。変異の下流にある別の開始点から翻訳がやり直され、部分的に機能する短いタンパク質(p70-nibrin)がつくられるため、細胞が生き延びるのに最低限必要な働きが保たれるのです[5]。「完全に壊れたはず」の変異が、実は命をつなぐ機能を残していた、という象徴的な例です。
その他の疾患 ── 軽症化と多様性
ほかにも、ハイポモルフ変異の臨床的な意味は広く確認されています。ビオチニダーゼ欠損症(BTD遺伝子)では、重い変異とハイポモルフ変異が組み合わさると、完全欠損ではなく部分欠損となり、症状が軽くなります。免疫にかかわるRAG1遺伝子のハイポモルフ変異は、完全欠損による重症複合免疫不全症とは異なり、オーメン症候群など、きわめて多様な症状を生み出します。同じ遺伝子でも、残った機能の量に応じて症状が連続的に変わる——ハイポモルフ変異は、遺伝性疾患の「幅」を生み出す大きな要因なのです。
7. 進化と適応 ─ ハイポモルフが有利に働くとき
ハイポモルフ変異は、単なる「病気の原因」にとどまりません。進化という長い時間の中では、種の生存に有利な性質をもたらす「適応の原動力」になることがあります。その代表例が、チベット高地の人々の高地適応です。
標高4,000mを超えるチベット高原に住む人々は、酸素の薄い環境でも、赤血球が増えすぎる(多血症)のを防ぐという特別な体質を持っています。血液が濃くなりすぎると心臓に負担がかかるため、これは高地で生き抜くうえで大きな利点です。この適応の背景には、酸素センサーとして働く EGLN1(PHD2をつくる遺伝子)と EPAS1 という2つの遺伝子の変異があります。チベット人に非常に高い頻度(約80%)でみられる EGLN1 の特有の変異は、低酸素のときに赤血球を増やす信号を抑える方向に働く、機能を作り変えた変異です[6]。この変異のおかげで、過剰な赤血球増加が根本から抑えられ、高地でも健康に暮らせるのです。
💡 補足:ハイポモルフか、機能を作り変えた変異か
このチベット人の EGLN1 変異については、酸素センサーの働きを「弱めた」ハイポモルフとみる報告と、逆に酸素への感度を「高めた」機能改変型とみる報告があり、研究者の間で解釈が分かれています。いずれにせよ「機能を完全に失うのではなく、絶妙に調整した」変異である点が重要で、ハイポモルフ的な微調整が進化に活かされうることを示す好例です。
さらに興味深いのは、この有利な EPAS1 の型が、絶滅した旧人類であるデニソワ人との交雑によって、古代チベット人の祖先にもたらされたことがゲノム解析で判明している点です[7]。低地から移り住んだ人々が、デニソワ人由来の有利な型を受け継ぎ、その後の厳しい環境での自然選択によってチベット人集団の中で急速に広まった——遺伝的な変異が持つ適応的な価値を、鮮やかに示す進化の物語です[7]。
一方で、体に不利なハイポモルフ変異は、ふつうは純化選択(じゅんかせんたく)——不利な変異を集団から取り除く力——によって少しずつ排除されていきます。しかし、集団の規模が小さい場合には、偶然の影響(遺伝的浮動)が選択の力を上回り、弱い不利な変異が排除されずに集団内に残ることもあります。ハイポモルフ変異のふるまいは、進化における選択と偶然のせめぎ合いを映す鏡でもあるのです。
8. 治療の標的としてのハイポモルフ ─ 残った機能を押し上げる
ハイポモルフ変異は「機能が完全には失われておらず、標的となるタンパク質や設計図が細胞内にまだ存在する」という特徴を持ちます。この性質のおかげで、残った機能を薬で押し上げて回復させる、という治療の格好の標的になります。代表的な3つのアプローチを見てみましょう。
① 薬理学的シャペロン ─ 壊れやすいタンパク質を安定させる
ファブリー病は、GLA遺伝子の変異で、糖脂質を分解する酵素(α-ガラクトシダーゼA)が不足し、全身に糖脂質がたまるX連鎖性の病気です。患者の多くはミスセンス変異を持ち、酵素そのものは潜在的な働きを残しているのに、正しく折りたためず品質管理の仕組みで分解されてしまう、典型的な「できても壊れやすい」ハイポモルフです[8]。
ミガラスタットという飲み薬は、この変異型酵素にぴたりと結合し、薬理学的シャペロン(分子の介添え役)として働きます。壊れやすい酵素の形を安定させ、早すぎる分解を防いで、酵素が働くべき場所(リソソーム)まで正しく運ばれるのを助けます[8]。この薬が効くのは、薬に「応答性のある」特定のハイポモルフ変異を持つ患者に限られ、どの変異が応答するかは細胞を使った試験で判定されます[9]。残った機能があるからこそ成り立つ治療です。
② ポテンシエーター ─ 働きの悪いチャネルを後押しする
嚢胞性線維症の原因となるCFTR遺伝子の変異のうち、G551Dに代表される「ゲーティング変異」は、タンパク質が細胞膜の正しい場所には届くものの、塩化物イオンを通す扉の開く確率が著しく低い、という機能的なハイポモルフ状態を引き起こします。イバカフトールという薬は、この働きの悪いタンパク質に直接結合し、扉の開く確率を強制的に引き上げるポテンシエーター(機能増強薬)です[10]。これにより塩化物イオンの輸送が大きく改善し、症状の根本にアプローチできるようになりました[10]。
③ スプライシングを整える核酸医薬 ─ 眠っている予備の遺伝子を起こす
脊髄性筋萎縮症(SMA)は、運動神経の生存に必須の SMN1遺伝子の欠失・変異で起こる病気です。ヒトにはよく似た予備の遺伝子 SMN2 がありますが、スプライシング(設計図の編集)の効率が悪く、機能する完全なタンパク質をわずかしかつくれません。これは、体にもともと備わった「内在性のハイポモルフ状態」ともいえます。ヌシネルセンというアンチセンスオリゴヌクレオチド(ASO)は、この SMN2 の編集工程に介入し、必要な部分(エクソン7)が正しく組み込まれるよう促します[11]。その結果、自分自身の予備遺伝子から機能するタンパク質の産生を大きく増やす、という治療を実現しました[11]。
💡 治療に関する大切な注意
ここで紹介した薬は、いずれも特定の変異を持つ方に限って効果が期待できるもので、効果や安全性、適応の範囲は国や時期によって異なり、今後も更新されていきます。治療に関する判断は、必ず主治医とご相談ください。ここでは「ハイポモルフ変異が薬の標的になる」という仕組みの一例として紹介しています。
🩺 院長コラム【「治せる変異」という発想の転換】
かつて遺伝性疾患は「原因が遺伝子にある=手の打ちようがない」と受け止められがちでした。ハイポモルフ変異をめぐる治療の進歩は、その見方を静かに変えつつあります。機能がゼロではなく一部残っているなら、その残りを薬で押し上げるという発想が成り立つからです。
現在の医学では、同じ病名でも「どの変異を持つか」によって適応となる治療が異なる場合があります。だからこそ、検査で見つかった変異の性質を正確に読み解くことが、その後の選択肢を検討する土台になります。変異の中身を知ることは、病名だけでは分からない機能の違いを整理し、利用可能な治療や管理法を適切に検討するために重要です。
9. VUSの再分類と機能解析 ─ 「意味不明」を減らす
遺伝子解析が広く行われるようになり、膨大な数のバリアントが見つかっていますが、その多くは臨床的な意味がはっきりしない「意義不明のバリアント(VUS)」に分類され、診断の壁になっています。
💡 用語解説:VUS(意義不明のバリアント)とは
見つかった遺伝子の変化が、病気につながるのか(病的)、体質の個性にとどまるのか(良性)、現時点では判断できないものを「VUS(Variant of Uncertain Significance)」といいます。白か黒か決めきれない「グレー」の状態です。ハイポモルフ変異はまさにこのグレーに入りやすく、判断が難しいバリアントの代表格です。
米国臨床遺伝・ゲノム学会(ACMG)などが定めたバリアント解釈のガイドラインでは、明らかな機能喪失変異には強い病的の証拠が与えられます。しかし、ミスセンス変異に由来するハイポモルフ変異は、完全な機能喪失ではないため、この基準をそのまま当てはめられず、多くがVUSにとどまってしまいます。
この「VUSの海」という課題に対し、遺伝子上の多数の変異を人工的につくり、その影響を細胞などで評価する網羅的な機能解析(深層変異スキャンなど)が、バリアント解釈を補強する方法として発展しています。乳がん・卵巣がんに関わるBRCA2遺伝子でも、機能解析と症例対照データを組み合わせた研究により、一部のミスセンス変異がBRCA2の機能を部分的に低下させ、乳がんの中等度のリスク上昇と関連することが示されました[12]。こうした機能データは、集団頻度、家系情報、症例対照データなど他の証拠と合わせて、VUSを再評価する際の重要な材料になります[12]。
10. 遺伝診療との接点 ─ なぜこの用語が大切なのか
ハイポモルフ変異という考え方は、遺伝診療の現場で三つの意味を持ちます。
一つめはバリアント解釈です。見つかった変異が機能ゼロなのか、一部だけ働くのかで、病気につながるかどうかの判断が変わります。ハイポモルフの可能性を念頭に置くことは、VUSを正しく読み解くうえで欠かせません。二つめは発症予測です。前述の TBX6 やABCA4のように、二つの変異の組み合わせ(複合ヘテロ接合)で初めて発症する場合、それぞれの変異がどのタイプかを見きわめないと、家系内での発症リスクを正しく見通せません。三つめは遺伝カウンセリングです。同じ遺伝子の変異でも、その性質によって重症度や発症年齢が変わりうることを、ご本人やご家族に丁寧に説明する土台になります。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。ハイポモルフ変異のように解釈が一筋縄ではいかない結果こそ、専門的な視点で整理する意味があります。当院では中立的な立場で、判断材料を整理します。なお、ハイポモルフ変異そのものは基礎研究や解釈の考え方であり、それ単独で検査する対象ではありません。ここでは「遺伝子の働きをどう読み解くか」という理解の土台として位置づけています。
11. よくある誤解
誤解①「変異があれば必ず発症する」
ハイポモルフ変異は多くが劣性(潜性)で、正常なコピーが1つあれば表に出にくいものです。二つの変異の組み合わせや、遺伝子量が閾値を割り込んだときに初めて発症することが少なくありません。
誤解②「機能が下がる=必ず有害」
いつも有害とは限りません。チベット高地の人々の EGLN1 のように、働きの絶妙な調整が高地での生存に有利に働く例もあります。文脈によって、同じ変異が有利にも不利にもなります。
誤解③「一部しか働かないなら治療できない」
変異の種類によっては治療標的になり得ます。標的となるタンパク質が細胞内にまだ存在する場合、薬で残った機能を押し上げられることがあります。ミガラスタットやイバカフトールは、その考え方を実用化した例です。
誤解④「VUSは一生グレーのまま」
網羅的な機能解析の進歩で、ハイポモルフ変異を含む多くのVUSが病的・良性へと再分類されつつあります。「意味不明」は、少しずつ減らせる時代になっています。
まとめ ─ 「一部だけ働く」という奥深さ
ハイポモルフ変異は、「遺伝子は働くか働かないかの二択」という素朴な見方に、静かに見直しを迫る概念です。1932年にマラーが古典的な遺伝学で定義したこの考え方は、現代の臨床遺伝学において、不完全浸透やハプロ不全との関わりといった複雑な発症メカニズムの中核を担い、遺伝性疾患の症状の幅を説明するうえで欠かせません[1]。また、チベット高地の人々の適応のように、進化の中で極限環境を生き抜くための「分子の微調整」として働いてきたことも明らかになっています[6]。
医療では、ハイポモルフ変異の一部は「残った機能を持つタンパク質が存在する」という特徴ゆえに、個別化治療の標的になり得ます。今後、網羅的な機能解析の進歩によって、膨大なVUSの中からハイポモルフ変異を正確に分類する動きはさらに加速していくでしょう。それにより、一人ひとりの変異の性質に合わせた、より精密な遺伝リスクの見立てと治療の選択が広がっていくことが期待されます。同じ遺伝子でも「どれだけ働きが残っているか」を読み解くこと——それが、正確な診断とその先の意思決定を支えていきます。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. ハイポモルフ変異とは何ですか?
ハイポモルフ変異(hypomorphic variant)とは、遺伝子の働きが完全に失われるのではなく、正常な働きが一部だけ残る「部分的な機能低下」のタイプの変異です。機能がまったくないアモルフ(ヌル)変異とちがい、少ないながらもタンパク質がつくられたり、弱いながらも働いたりします。残った機能が漏れ出るように見えることから「漏出性変異」とも呼ばれます。1932年にマラーが定めた変異の5分類の一つです。
Q2. ハイポモルフ変異があると必ず病気になりますか?
必ずしもそうではありません。ハイポモルフ変異は多くの場合、正常なコピーが1つあれば表に出にくい劣性(潜性)として振る舞います。もう片方に重い機能喪失変異がある場合や、遺伝子全体の働きが発症の閾値を割り込んだ場合に、初めて症状が現れることが少なくありません。発症するかどうかは、二つのコピーの組み合わせによって変わります。
Q3. アモルフ変異(機能喪失変異)との違いは何ですか?
アモルフ変異は遺伝子の働きが完全にゼロになるのに対し、ハイポモルフ変異は働きが一部だけ残ります。この違いは、遺伝子量の試験で見分けられます。ハイポモルフ変異は、変異を2つ持つ場合よりも、変異1つと欠失1つを持つ場合のほうが症状が重くなります。一方、アモルフ変異はもともと働きがゼロのため、どちらの組み合わせでも症状の重さは変わりません。
Q4. ハイポモルフ変異は治療の対象になりますか?
なることがあります。ハイポモルフ変異は、標的となるタンパク質が細胞内にまだ存在するため、残った機能を薬で押し上げられます。ファブリー病のミガラスタット(壊れやすい酵素を安定させる薬)や、嚢胞性線維症のイバカフトール(働きの悪いチャネルを後押しする薬)は、その代表例です。ただし、これらの薬は特定の変異を持つ方に限って効果が期待できるもので、治療の判断は必ず主治医とご相談ください。
Q5. ハイポモルフ変異は遺伝カウンセリングでなぜ重要なのですか?
同じ遺伝子の変異でも、機能が完全に失われるか一部だけ残るかによって、発症の有無・重症度・発症年齢が変わりうるためです。ハイポモルフの可能性を念頭に置くことは、意義不明のバリアント(VUS)を読み解いたり、二つの変異の組み合わせで発症する場合のリスクを見通したりするうえで欠かせません。臨床遺伝専門医は、こうした解釈の難しい結果を整理し、中立の立場で判断材料をお伝えします。
参考文献
- [1] Turning randomness into meaning at the molecular level using Muller’s morphs. Biol Open. 2012. [PMC3509460]
- [2] TBX6 null variants and a common hypomorphic allele in congenital scoliosis. N Engl J Med. 2015. [NEJM 10.1056/NEJMoa1406829]
- [3] Frequent hypomorphic alleles account for a significant fraction of ABCA4 disease and distinguish it from age-related macular degeneration. J Med Genet. 2017. [PMC5786429]
- [4] Penetrance of the ABCA4 p.Asn1868Ile Allele in Stargardt Disease. Invest Ophthalmol Vis Sci. 2018. [PMC6735614]
- [5] An alternative mode of translation permits production of a variant NBS1 protein from the common Nijmegen breakage syndrome allele. Nat Genet. 2001. [PubMed 11279524]
- [6] A genetic mechanism for Tibetan high-altitude adaptation. Nat Genet. 2014. [PMC4473257]
- [7] Altitude adaptation in Tibetans caused by introgression of Denisovan-like DNA. Nature. 2014. [Nature 10.1038/nature13408]
- [8] Migalastat: A Review in Fabry Disease. Drugs. 2019. [PubMed 30875019]
- [9] Benjamin ER, et al. The validation of pharmacogenetics for the identification of Fabry patients to be treated with migalastat. Genet Med. 2017;19(4):430-438. doi:10.1038/gim.2016.122. PMID:27657681. [PubMed 27657681]
- [10] Ivacaftor potentiation of multiple CFTR channels with gating mutations. J Cyst Fibros. 2012. [PubMed 22293084]
- [11] Nusinersen as a Therapeutic Agent for Spinal Muscular Atrophy. Yonsei Med J. 2020. [PMC7105407]
- [12] BRCA2 Hypomorphic Missense Variants Confer Moderate Risks of Breast Cancer. Cancer Res. 2017. [PubMed 28283652]






