

目次

📍 クイックナビゲーション
「アッシャー症候群1D/1F型の二遺伝子遺伝(digenic inheritance)」という言葉を見て、不安になって検索された方も多いと思います。これは、CDH23という遺伝子(1D型の原因)とPCDH15という遺伝子(1F型の原因)のそれぞれに1個ずつ変化があると発症する、という考え方です。この2つの遺伝子は、耳の中で「手をつなぐ」ようにペアで働くため、理屈のうえでは魅力的な仮説でした。その後の大規模な遺伝子解析では、ヒトのアッシャー症候群における二遺伝子遺伝の有意な寄与は支持されていません。この記事では、1D型・1F型とは何か、二遺伝子遺伝説がどこまで正しいのか、そして遺伝カウンセリングでは結局どう考えればよいのかを、臨床遺伝専門医の視点でやさしく整理します。
Q. 「アッシャー症候群1D/F二遺伝子遺伝型」って、結局どういう意味ですか?
A. アッシャー症候群1D型はCDH23遺伝子、1F型はPCDH15遺伝子が原因で起こる、難聴+平衡感覚の障害+網膜色素変性症を伴うタイプです。「二遺伝子遺伝」は、CDH23とPCDH15の両方に1個ずつ変化が重なって発症するという仮説で、マウスの実験では確かに再現されました。しかし、ヒトの大規模研究では確かな例が見つかっておらず、過去に「二遺伝子遺伝」と報告された例の多くは、当時の検査で見逃されていた同じ1つの遺伝子内の2つ目の変化だった可能性が高いと考えられています。そのため、実際の遺伝カウンセリングでは、「同じ遺伝子の両方のコピーに変化がある常染色体潜性(劣性)遺伝」として扱うのが基本です[5][6]。
- ➤1D型=CDH23/1F型=PCDH15 → どちらも内耳と網膜で「ティップリンク」というペア構造をつくるタンパク質の設計図
- ➤二遺伝子遺伝は「説」 → マウスでは成立するが、ヒトの集団データでは支持されていない
- ➤正体は“見逃された第2の変異” → 深い部分の変異やコピー数の変化を全ゲノム解析で拾うと、単一遺伝子の病気だったと分かる例が多い
- ➤再発リスクの考え方 → 二遺伝子遺伝を前提にせず、常染色体潜性(両親が同じ遺伝子の保因者なら子は1/4)で考えるのが原則
- ➤治療研究は前進中 → 巨大な遺伝子をウイルスで運ぶ工夫が進み、動物実験で聴力や視機能の回復が報告(いずれも研究段階)
🧬 アッシャー症候群1D型・1F型の基本情報
| 項目 | 内容 |
|---|---|
| 病型と原因遺伝子 | 1D型=CDH23遺伝子/1F型=PCDH15遺伝子。いずれもアッシャー症候群1型(USH1)に含まれる |
| 主な症状 | 生まれつきの高度〜重度の感音難聴+前庭機能障害(平衡感覚の障害)+思春期前後から進む網膜色素変性症 |
| 遺伝形式 | 常染色体潜性(劣性)遺伝が基本。両親はそれぞれ変化を1個もつ保因者であることが多い |
| 「二遺伝子遺伝」の位置づけ | CDH23とPCDH15の両方に1個ずつ変化が重なる説。マウスでは成立するが、ヒトでは大規模研究で支持されていない[5][6] |
| 位置づけの近縁 | 同じ遺伝子の変化が軽いと、目の症状を伴わない難聴のみ(CDH23=DFNB12/PCDH15=DFNB23)になることもある |
| 治療 | 難聴には人工内耳が有効[11]。網膜症に承認された治療はまだなく、遺伝子治療は研究段階 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。診断・治療方針は必ず主治医とご相談ください。
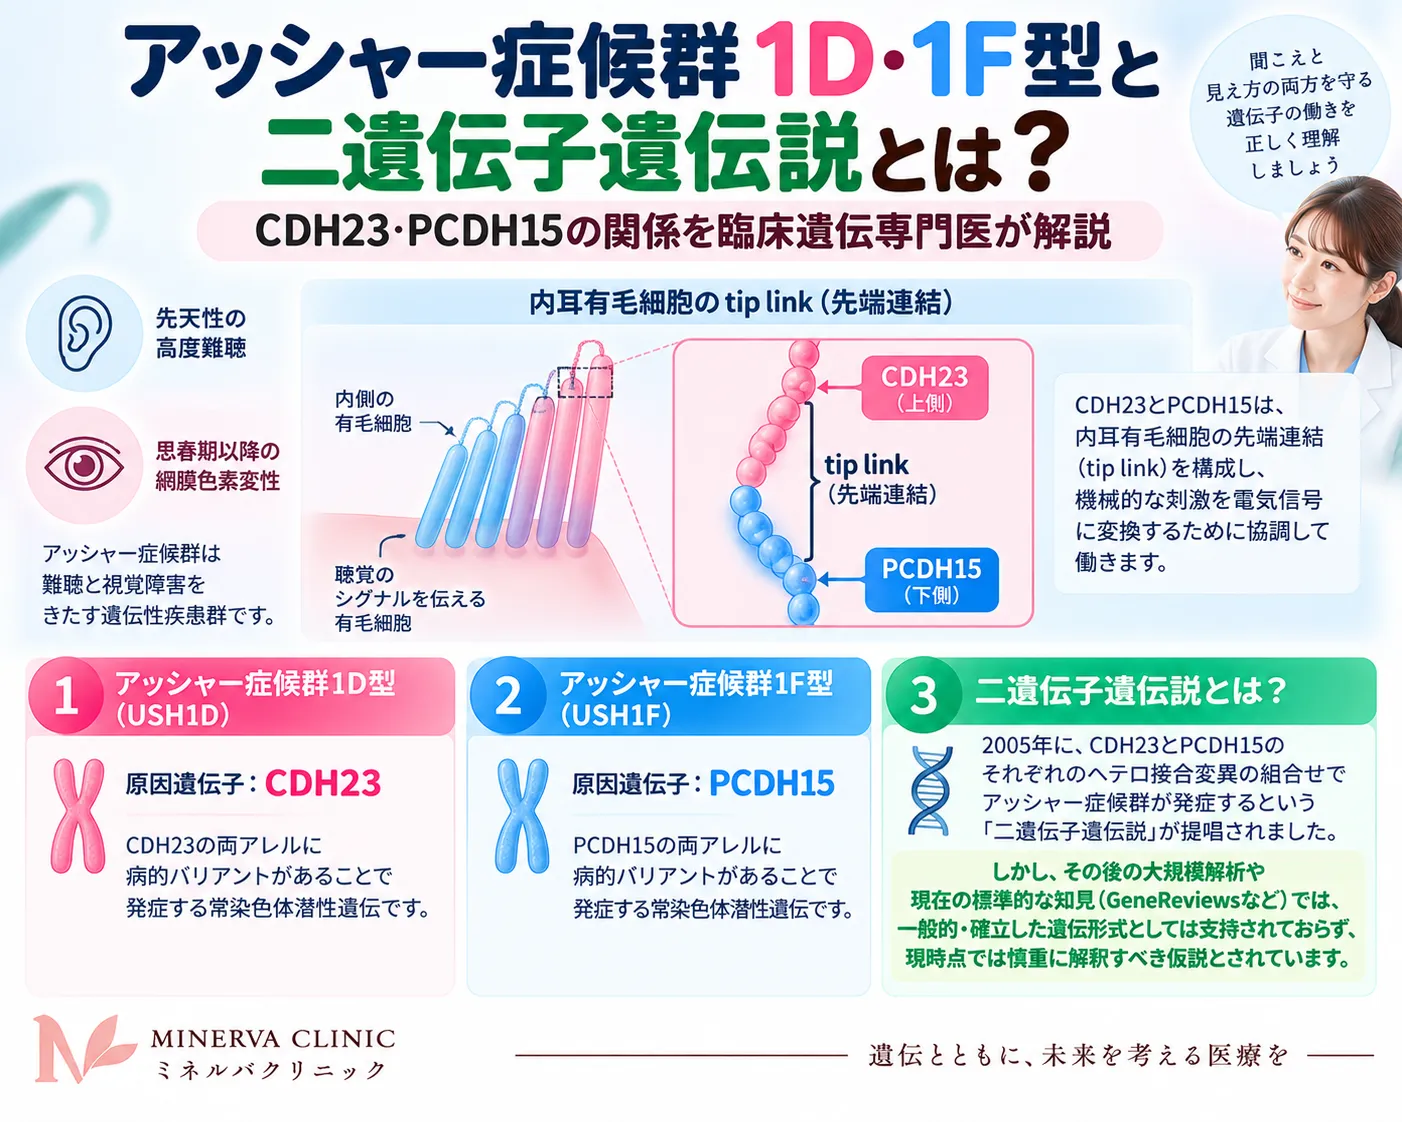
CDH23はUSH1D、PCDH15はUSH1Fの原因遺伝子で、両タンパク質は内耳のティップリンクを形成します。二遺伝子遺伝は提唱されてきましたが、現在の臨床では各遺伝子の両アレル性病的変異を基本に評価します。
1. アッシャー症候群1D型・1F型と「二遺伝子遺伝説」とは
アッシャー症候群(Usher syndrome)は、生まれつきの難聴と、思春期前後から進む網膜色素変性症(もうまくしきそへんせいしょう)という目の病気が組み合わさって起こる、遺伝性疾患です。生まれつき視覚と聴覚の両方に関わることから、遺伝性の「盲ろう(deaf-blindness)」の原因として最も多く、その約半数を占めることが知られています[1]。症状の重さや現れ方によって、大きく1型(USH1)・2型(USH2)・3型(USH3)に分けられ、このうち1型が最も重いタイプです。
アッシャー症候群1型は、生まれたときから高度〜重度の感音難聴があり、前庭機能(平衡感覚)もほとんど働かないため、赤ちゃんの「おすわり」や「歩き始め」がゆっくりになることがあります。そして10歳前後までに網膜色素変性症が現れ、まず暗い場所が見えにくくなる「夜盲(やもう)」や視野が狭くなる症状から始まり、ゆっくり進行します[1]。
この1型は、原因となる遺伝子によってさらに細かく分類されます。1D型は「CDH23」という遺伝子、1F型は「PCDH15」という遺伝子の変化が原因です。つまり「1D」「1F」というのは重症度の順番ではなく、原因遺伝子による分類の記号です。ここで本題の「1D/F二遺伝子遺伝型」とは、CDH23(1D)とPCDH15(1F)のそれぞれに1個ずつ変化があることで発症する、という考え方(仮説)を指します。
💡 用語解説:二遺伝子遺伝(digenic inheritance)
ふつうの二遺伝子遺伝とは、2つの異なる遺伝子のそれぞれに変化があって初めて発症するという遺伝の仕方です。1つの遺伝子だけの変化では無症状(保因者)にとどまるのに、パートナーとなる別の遺伝子にも変化が加わると、両者が協力してつくる「しくみ」が壊れて発症する――というモデルです。CDH23とPCDH15は耳の中でぴったり結合してペアで働くため、この考え方の有力な候補と見なされてきました。
なぜこの仮説が注目されたのか。それは、CDH23とPCDH15がつくるタンパク質(カドヘリン23とプロトカドヘリン15)が、内耳で1対1でがっちり結合してペアで働くことが分かっていたからです[2]。しかし後で詳しく見るように、「分子レベルでペアである」ことと「二遺伝子遺伝がヒトで実際に起きている」ことは別問題でした。まずは、この2つの遺伝子が耳と目で何をしているのかを見ていきましょう。
2. アッシャー症候群1型の中での1D・1Fの位置づけ
アッシャー症候群には、これまでに9つの確実な原因遺伝子が知られています[5]。それぞれがつくるタンパク質は、内耳の感覚細胞や網膜の視細胞の中で「アッシャータンパク質ネットワーク」と呼ばれる大きな共同体を形成し、互いに支え合って感覚器の構造を保っています。1D型のCDH23と1F型のPCDH15も、このネットワークの中心メンバーです。
🧬 アッシャー症候群1型の主な原因遺伝子(当院の遺伝子ページ)
※アッシャー症候群1型には、ほかにアッシャー症候群1B型・1D型などの疾患ページがあります。全体像はアッシャー症候群 総論をご覧ください。
このように、CDH23(1D)とPCDH15(1F)は、同じ「ティップリンク」という一本の構造の上半分と下半分をそれぞれ担当している“相棒”です[2]。片方だけでなく両方が関わるという「二遺伝子遺伝説」が生まれた背景には、この密接な相棒関係がありました。次章で、その分子のしくみを見てみましょう。
3. 分子のしくみ ― ティップリンクとCDH23・PCDH15の“握手”
耳の奥(内耳)には、音や頭の動きを感じ取る有毛細胞(ゆうもうさいぼう)という細胞があります。その表面には、ステレオシリア(不動毛)と呼ばれる細い毛が、パイプオルガンのように背の順に並んでいます。この毛の先端どうしをつなぐ、髪の毛よりはるかに細い糸がティップリンク(tip link)です。
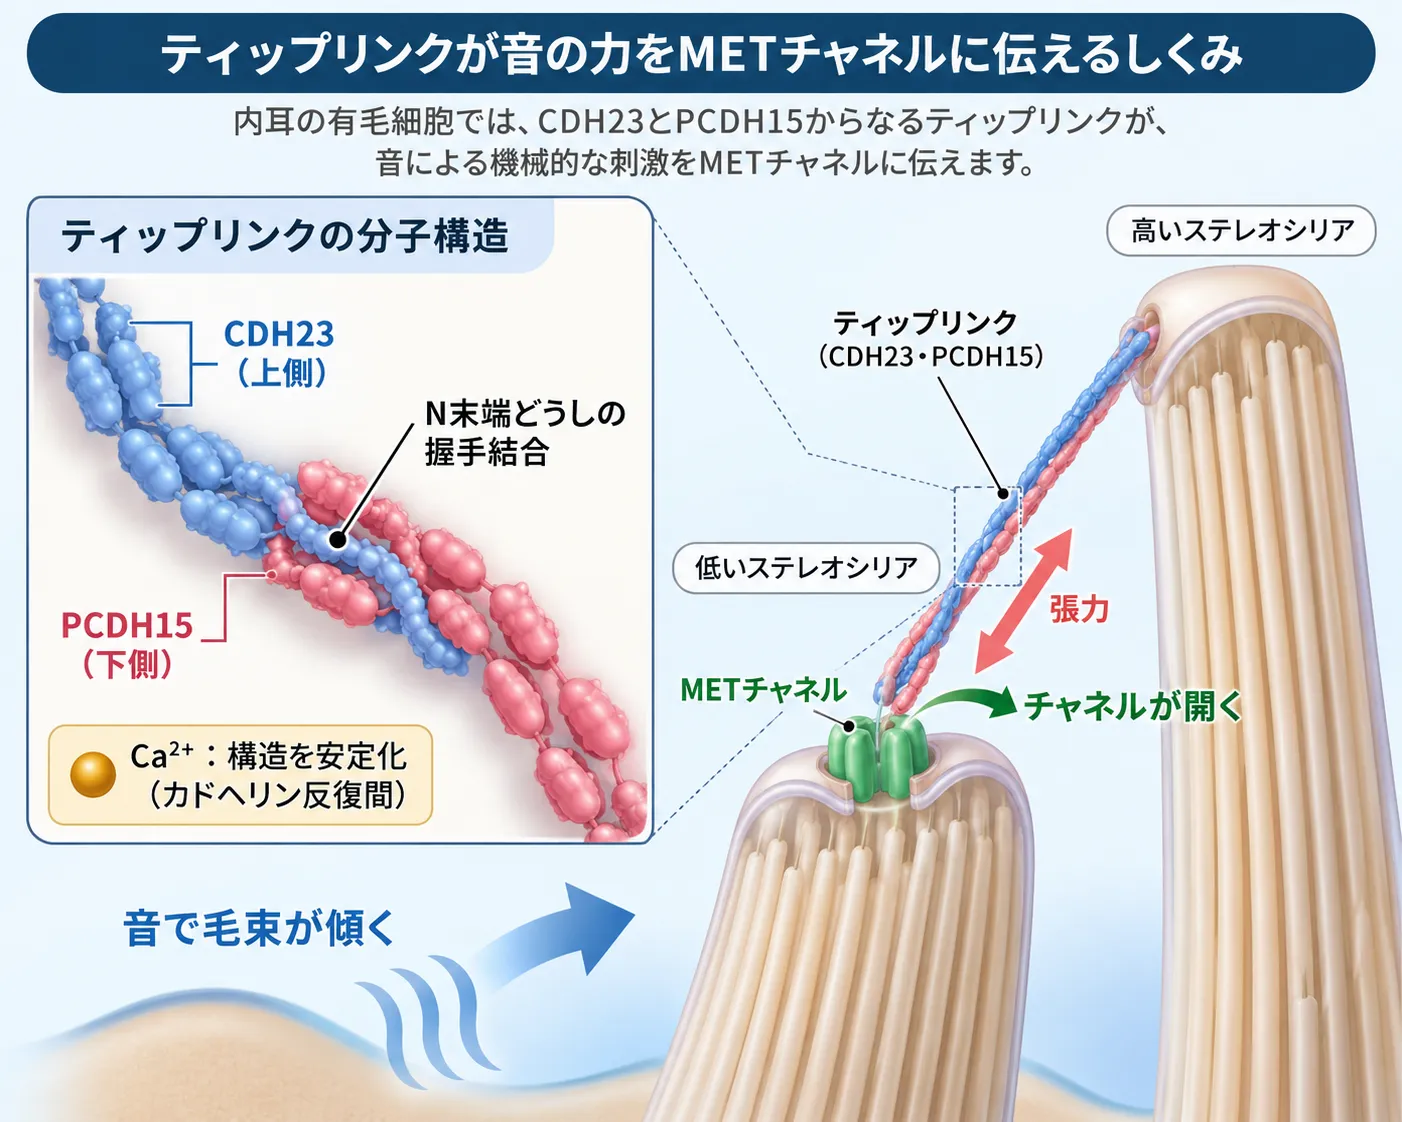
内耳の有毛細胞では、CDH23とPCDH15からなるティップリンクが隣接するステレオシリアをつないでいます。音によって毛束が傾くとティップリンクに張力がかかり、機械電気変換(MET)チャネルの開口につながります。CDH23とPCDH15は先端部で結合し、Ca²⁺はカドヘリン反復間の構造を安定化します。
音が伝わると有毛細胞の毛の束が傾き、このティップリンクにピンと張力がかかります。すると、糸の下端にある機械電気変換チャネル(音の刺激を電気信号に変える“扉”)が引っぱられて開き、細胞の中にイオンが流れ込んで電気信号が生まれます。この一連の流れが「聞こえる」という現象の入り口です。
2007年の研究で、このティップリンクの正体がCDH23とPCDH15のペア(複合体)であることが突き止められました。CDH23が糸の上側(約3分の2)を、PCDH15が下側(約3分の1)をつくり、それぞれの先端どうしが向かい合って結合します[2]。2012年にはX線を使った構造解析で、この結合が「延長された握手(extended handshake)」と呼ばれる、深く重なり合った独特のかみ合わせであることが明らかになりました。この“握手”はカルシウムがあって初めて成立し、内耳の環境が変わってカルシウムが減ると、たちまちほどけてしまいます[3]。
💡 用語解説:カドヘリンとプロトカドヘリン
カドヘリンは、細胞と細胞を「のり」のようにくっつける、カルシウムを必要とするタンパク質の大きなグループです。CDH23(カドヘリン23)とPCDH15(プロトカドヘリン15)は、その中でも特別に長く、内耳と網膜で「糸」として働く変わり者です。
同じタンパク質のネットワークは、網膜の視細胞でも働いています。視細胞の光を受け取る部分(外節)の根元を、微細な突起(カリシアル突起)が萼(がく)のように取り囲んで支えており、そこにCDH23やPCDH15が集まっています。だからこそ、これらの遺伝子に変化があると、耳(難聴・平衡感覚)と目(網膜色素変性症)の両方に症状が出るのです。
4. 二遺伝子遺伝説の検証 ― マウスでは成立、ヒトでは?
マウスでは「相棒関係」が証明された
2005年、研究チームは、CDH23(マウスではCdh23)とPCDH15(同Pcdh15)の両方に、それぞれ1個ずつ変化をもつマウスをつくりました。すると、この「二重ヘテロ接合」マウスは、片方だけに変化があるマウスや正常なマウスに比べて、明らかに強い難聴を示したのです[4]。さらに耳の中を調べると、ティップリンクの破綻に伴って不動毛が変性し、聴神経につながる細胞も減っていました。これは、CDH23とPCDH15が互いに強く影響し合う(エピスタシス)相棒であることを、動物実験で明快に示すものでした[4]。
💡 用語解説:エピスタシス(遺伝子間相互作用)
エピスタシスとは、ある遺伝子の効果が、別の遺伝子の状態によって変わることをいいます。二遺伝子遺伝は、この相互作用が非常に強く働いた結果と考えることができます。似た概念に、症状の重さを左右する修飾遺伝子があります。
ところがヒトでは ― 大規模研究では支持されなかった
同じ研究では、ヒトのアッシャー症候群1型のいくつかの家系でも、CDH23とPCDH15の両方に変化がみられた例が報告され、大きな注目を集めました[4]。しかし、ここから話は逆方向に進みます。
英国のNational Collaborative Usher Studyでは、臨床タイプを問わず172人のアッシャー症候群患者について9つの原因遺伝子をすべて調べました。その結果、86%で単一の遺伝子座に病的変異が特定できた一方、2つの異なる遺伝子に明確な病的変異をもつ人は1人もいませんでした。研究者らは「二遺伝子遺伝はアッシャー症候群に有意な寄与をしていない」「複数の遺伝子に変異がみられても、それは単なる多型(個人差)が重なっただけの可能性が高い」と結論づけました[5]。
2019年のメタ解析では、11件のNGS研究からアッシャー症候群684例を統合し、各原因遺伝子について両アレル性の疾患原因変異の割合が整理されました[6]。一方、ヒトでの二遺伝子遺伝の寄与を直接検討した英国172例の研究では、異なる2つのUSH遺伝子に明確な病的変異をもつ症例は認められず、二遺伝子遺伝がアッシャー症候群に有意に寄与するという考えは支持されませんでした[5]。
「別遺伝子の変化」と「見逃された第2の変異」を区別する
では、なぜ昔は二遺伝子遺伝のように見えたのでしょうか。鍵は検査技術の進歩にあります。従来の検査は、遺伝子の「文字を書いている部分(エクソン)」を読むのは得意でしたが、その外側は苦手でした。そのため、
PCDH15に1個=二遺伝子遺伝に見える
2個目の変異=単一遺伝子の病気
つまり、CDH23に病的変異が1つ見つかり、PCDH15にも別の変化が見つかったとしても、その2つだけで二遺伝子遺伝と判断することはできません。英国研究では、過去に病的と報告された別遺伝子のミスセンス変異の一部が、集団頻度などから病因性に乏しい可能性が示されました[5]。一方、通常のパネル検査で片方の病的変異しか見つからない場合には、同じ遺伝子内のディープイントロン変異やコピー数変異などが未検出である可能性もあります。そのため、必要に応じて全ゲノムシーケンス(WGS)や欠失・重複解析を追加し、同一遺伝子の両アレルに病的変異がないかを検討することが重要です。
⚠️ ここが最重要ポイント
現在の臨床では、アッシャー症候群は原則として「単一遺伝子の両アレル性病的変異による常染色体潜性遺伝」として評価します。「1D/F二遺伝子遺伝型」という言葉は説(仮説)の名前であって、確立した独立の病型ではありません。遺伝カウンセリングでこの点を取り違えると、次のお子さんの再発リスクの見積もりを誤ることになります[5][6]。
なお、アッシャー症候群2型では、PDZD7という遺伝子が網膜症の重さを左右する修飾遺伝子として働く、あるいは二遺伝子遺伝に関わるという報告があります[7]。ただしこれも「主原因は単一遺伝子で、別の遺伝子が症状を少し調整する」という位置づけで、上で述べた本来の二遺伝子遺伝とは意味合いが異なります。
🩺 院長コラム【「分子がペアで働く」と「二遺伝子遺伝」は別の話】
CDH23とPCDH15は、内耳のティップリンクを一緒につくる非常に密接なパートナーです。そのため、2つの遺伝子にまたがる変化で病気が起こるという仮説には、分子生物学的な説得力があります。実際、マウスでは両遺伝子の変化を組み合わせることで聴覚表現型が強くなることが示されています。
一方、ヒトの遺伝形式を判断するときは、タンパク質同士が相互作用するという事実だけでは十分ではありません。家系解析、変異の病原性、集団頻度、同一遺伝子の両アレル性病的変異の有無などを総合して評価する必要があります。CDH23・PCDH15の二遺伝子遺伝説は、「分子機序として魅力的な仮説」と「ヒトで確立した遺伝形式」を区別して考える大切さをよく示す例です。
5. 症状と、目の症状を伴わない「軽症例」
アッシャー症候群1型(1D・1Fを含む)の中心的な症状は、次の3つです。
🩺 主な症状
一方で、同じCDH23やPCDH15の変化でも、その“効きの強さ”によって症状の範囲が変わることが知られています。タンパク質が完全に働かなくなる強い変化どうしが組み合わさるとアッシャー症候群1型(難聴+平衡障害+網膜症)になりますが、はたらきが一部残る弱い変化の場合には、目の症状を伴わない「難聴だけ」の状態になることがあります。CDH23による難聴のみのタイプはDFNB12(常染色体劣性難聴12)、PCDH15によるものはDFNB23と呼ばれます。
💡 用語解説:ミスセンス変異・ナンセンス変異
遺伝子の変化にはいくつか種類があります。ミスセンス変異は、部品(アミノ酸)が1つ別のものに置き換わる変化で、はたらきが「弱くなる」程度のこともあります。ナンセンス変異は途中で設計図が止まってしまう変化で、はたらきが「なくなる」ことが多いタイプです。この“効きの強さ”の違いが、同じ遺伝子でも「アッシャー症候群」になるか「難聴だけ」になるかを分ける一因になります。
6. 診断のポイント ― “本当の原因”を突き止める
アッシャー症候群1D・1F型の診断では、耳鼻科(聴力・平衡機能)と眼科(網膜)の評価に加え、遺伝子検査が重要な役割を果たします。原因遺伝子が分かることで、病型の確定、今後の見通し、そしてご家族の再発リスク評価につながるからです。
検査では、アッシャー症候群の複数の遺伝子をまとめて調べるアッシャー症候群NGSパネルや、難聴に関わる多数の遺伝子を網羅する症候性難聴NGSパネルなどが用いられます。ここで大切なのが、前章までに述べた「見逃された第2の変異」の視点です。
🔎 “二遺伝子遺伝に見える”ときこそ、単一遺伝子を疑う
もしパネル検査でCDH23に1個、PCDH15に1個の変化が見つかっても、それだけで「二遺伝子遺伝」と決めつけるのは危険です。まずどちらか一方の遺伝子に「2つ目の隠れた変異」がないかを、次世代シークエンサーや全ゲノム/全エクソーム解析で徹底的に探すことが推奨されます。実際、それで単一遺伝子の病気と判明する例が多いのです[6]。
見つかった変化が本当に病気の原因かどうかは、国際的な分類基準に沿って慎重に判定します。片方の遺伝子に見つかった変化が「実は良性の個人差だった」ということも珍しくないため、専門家による解釈が欠かせません。
7. 遺伝カウンセリングと再発リスク・出生前診断
ご家族にとって最も気になるのが、「次の子にも遺伝するのか」という点だと思います。ここまで見てきたとおり、ヒトのアッシャー症候群は基本的に常染色体潜性(劣性)遺伝の単一遺伝子疾患として扱います。二遺伝子遺伝を前提にリスクを計算することは、現在の臨床では推奨されていません[5][6]。
💡 常染色体潜性遺伝の再発リスク
常染色体潜性(劣性)遺伝では、お子さんは同じ1つの遺伝子(CDH23ならCDH23、PCDH15ならPCDH15)の両方のコピーに変化があるときに発症します。ご両親がそれぞれその遺伝子の変化を1個ずつもつ保因者である場合、次のお子さんが発症する確率は1/4(25%)、保因者になる確率が1/2、まったく受け継がない確率が1/4です。保因者のご両親には通常、症状は出ません。
正確なリスク評価には、まず「どの遺伝子の、どの変化が原因か」を確定することが出発点になります。原因となる2つの変化(両親それぞれ由来)がはっきりすれば、その情報をもとに次子のリスクや、血縁者の保因者検査、必要に応じた出生前診断の選択肢を、ご家族の価値観に沿って一緒に考えていくことができます。
アッシャー症候群のように原因の変化がすでに分かっている単一遺伝子疾患では、ご希望に応じて、その変化に的をしぼった出生前診断(羊水検査・絨毛検査)などを検討できます。どの選択肢が合うか、そもそも検査を受けるかどうかも含めて、臨床遺伝専門医による遺伝カウンセリングの中で、時間をかけて整理することが大切です。
8. 最新の治療研究 ― 巨大な遺伝子をどう届けるか
アッシャー症候群の網膜症や難聴を根本から治す承認済みの治療法は、まだありません。しかし、正常な遺伝子を細胞に届ける遺伝子治療の研究は、近年めざましく進んでいます。ここで大きな壁になっているのが、CDH23とPCDH15があまりに「大きい」遺伝子であることです。
💡 用語解説:AAVベクターと「4.7kbの壁」
遺伝子治療でよく使われる運び屋がAAV(アデノ随伴ウイルス)ベクターです。安全性が高い一方、積み込める遺伝子のサイズは約4.7kb(実用上は約4kb)までという物理的な上限があります。ところがCDH23の設計図は約10,065塩基(bp)、PCDH15は約5,865bpあり、そのままでは1個のAAVに載りません[10]。この「容量の壁」をどう越えるかが、最大の課題でした。
そこで登場したのが、遺伝子を2〜3個のAAVに分けて運び、細胞の中で1本につなぎ直すという発想です。代表的なアプローチを整理します。
🧪 巨大遺伝子を届ける主なアプローチ(いずれも研究段階)
| 方法 | しくみ/到達点 |
|---|---|
| Dual-AAV (2分割) |
PCDH15の設計図を2つに分けて別々のAAVで運び、細胞内でつなぐ。マウスで聴力と平衡感覚の回復、ヒトiPS由来の網膜オルガノイドや霊長類の網膜でも正しい場所へのタンパク質発現が報告[8] |
| スプリット・ インテイン +塩基編集 |
タンパク質を自動でつなぐ「インテイン」を利用。アシュケナージ系ユダヤ人集団に多いPCDH15のR245X変異を塩基編集(ABE)で修復し、マウスで聴力回復を報告[9] |
| CRE-lox (DNAで再構築) |
タンパク質ではなくDNAの段階で正しくつなぐ新手法。最大16kbまで再構築でき、不完全な断片が残りにくい。CDH23(3分割)・PCDH15(2分割)で全長タンパク質の産生を実証[10] |
※これらはいずれも動物・細胞レベルの研究段階であり、ヒトで確立した治療ではありません。ゲノム編集(CRISPR-Cas9など)の応用も含め、今後の臨床試験が注目されます。
興味深いのは、CDH23とPCDH15が「大きい」からこそ生まれた工夫が、他の巨大な遺伝子による病気にも応用できる点です。二遺伝子遺伝という“遺伝の形式”をめぐる議論とは別に、治療開発の面では、この2つの遺伝子は最先端の舞台になっています。
9. まとめ
「アッシャー症候群1D/F二遺伝子遺伝型」という言葉は、CDH23(1D)とPCDH15(1F)という耳と目でペアを組む2つの遺伝子に注目した、魅力的な仮説から生まれました。実際、両者は内耳のティップリンクで“握手”してペアで働き、マウスでは二遺伝子遺伝が成立します[2][4]。
しかし、ヒトの大規模なデータでは、二遺伝子遺伝がアッシャー症候群に有意に寄与するという証拠は得られていません。過去に二遺伝子遺伝とされた例の多くは、見逃されていた第2の変異による「単一遺伝子の病気」だったと考えられています[5][6]。したがって、診断ではWGSなどで真の原因をとことん探し、遺伝カウンセリングでは常染色体潜性(単一遺伝子)として再発リスクを考える――これが現在の標準的な向き合い方です。そして治療研究では、巨大な遺伝子を届ける技術が着実に前進しています。不安な点は、ぜひ臨床遺伝専門医にご相談ください。
よくある誤解
❌「1D/F二遺伝子遺伝型は独立した病型だ」
⭕ これは確立した病型名ではなく、仮説(説)の名前です。臨床では原則として単一遺伝子の常染色体潜性遺伝として評価します[5]。
❌「CDH23とPCDH15に1個ずつ変化=二遺伝子遺伝」
⭕ まずどちらかの遺伝子に隠れた2つ目の変異がないかを探すのが先です。片方は良性の個人差のことも多くあります[5]。
❌「遺伝子治療がもう受けられる」
⭕ 動物や細胞での有望な結果は出ていますが、ヒトで確立した治療ではありません。難聴に対しては人工内耳が現実的な選択肢です[11]。
よくある質問(FAQ)
Q. 「1D」「1F」は症状の重さの順番ですか?
いいえ。1D・1Fは原因遺伝子による分類の記号で、1D型はCDH23遺伝子、1F型はPCDH15遺伝子が原因です。番号が症状の重さを表すわけではありません。どちらもアッシャー症候群1型に含まれ、難聴・平衡障害・網膜色素変性症を特徴とします[1]。
Q. うちの子はCDH23とPCDH15の両方に変化があると言われました。二遺伝子遺伝ですか?
Q. 次の子にも遺伝する確率はどのくらいですか?
常染色体潜性(劣性)遺伝として考えるのが基本です。ご両親がそれぞれ同じ遺伝子の変化を1個もつ保因者の場合、次のお子さんが発症する確率は1/4(25%)です。正確な評価には、まず原因となっている遺伝子と変化を確定することが出発点になります[5]。
Q. 目の症状がなく、難聴だけということはありますか?
あります。CDH23やPCDH15の変化のはたらきが一部残る場合、目の症状を伴わない「難聴だけ」(CDH23=DFNB12、PCDH15=DFNB23)になることがあります。将来目の症状が出るかどうかは、変化の種類によって異なるため、眼科での経過観察と遺伝学的な評価が役立ちます。
「遺伝」の不安を、臨床遺伝専門医と整理しませんか
ミネルバクリニックは、日本初の臨床遺伝専門医による遺伝カウンセリング専門クリニックです。アッシャー症候群をはじめとする遺伝性疾患について、原因の確定・再発リスクの評価・出生前診断の選択肢まで、ご家族の想いに寄り添って一緒に考えます。オンラインでも全国から相談いただけます。
関連記事
参考文献
- [1] Usher Syndrome Type I. GeneReviews® [Internet]. NCBI Bookshelf. NBK1265
- [2] Cadherin 23 and protocadherin 15 interact to form tip-link filaments in sensory hair cells. Nature. 2007;449(7158):87-91. PMID: 17805295
- [3] Structure of a force-conveying cadherin bond essential for inner-ear mechanotransduction. Nature. 2012;492(7427):128-132. PMID: 23135401
- [4] Digenic inheritance of deafness caused by mutations in genes encoding cadherin 23 and protocadherin 15 in mice and humans. Hum Mol Genet. 2005;14(1):103-111. PMID: 15537665
- [5] Comprehensive sequence analysis of nine Usher syndrome genes in the UK National Collaborative Usher Study. J Med Genet. 2012;49(1):27-36. PMID: 22135276
- [6] Genetics of Usher Syndrome: New Insights From a Meta-analysis. Otol Neurotol. 2019;40(1):121-129. PMID: 30531642
- [7] PDZD7 is a modifier of retinal disease and a contributor to digenic Usher syndrome. J Clin Invest. 2010;120:1812-1823. PMID: 20440071
- [8] PCDH15 dual-AAV gene therapy for deafness and blindness in Usher syndrome type 1F models. J Clin Invest. 2024;134(23):e177700. PMID: 39441757
- [9] Rescue of hearing by adenine base editing in a humanized mouse model of Usher syndrome type 1F. Mol Ther. 2023. PMID: 37312453
- [10] Delivering large genes using adeno-associated virus and the CRE-lox DNA recombination system. Hum Mol Genet. 2024;33(24):2094-2110. doi:10.1093/hmg/ddae144
- [11] Cochlear implantation in individuals with Usher type 1 syndrome. Int J Pediatr Otorhinolaryngol. 2008;72:841-847. PMID: 18395802






