

目次

「軽度腎機能障害を伴う感音性難聴(OMIM #602522)」は、BSND遺伝子の変化によって起こる、生まれつきの重い難聴を主な症状とする遺伝性の病気です。同じ遺伝子の変化は、新生児期から命に関わる重い腎臓の症状を起こす「バーター症候群4a型」も引き起こしますが、この病気ではふしぎなことに「耳の症状(難聴)は重いのに、腎臓の症状は軽い」という特徴を示します。なぜ同じ遺伝子の変化で、臓器ごとにこれほど重さが違うのか——この記事では、原因となるタンパク質「バーチン」の働きから、耳と腎臓をつなぐ「耳・腎連関」というしくみ、診断・遺伝のしかた(常染色体潜性)、そして人工内耳や研究段階の遺伝子治療まで、遺伝専門医の視点でやさしく解説します。
Q. 軽度腎機能障害を伴う感音性難聴とは、まず結論だけ知りたいです
A. BSND遺伝子の変化で起こる、生まれつきの重い感音難聴を主症状とする常染色体潜性(劣性)遺伝の病気です。この遺伝子がつくるタンパク質「バーチン」は、腎臓と内耳の両方でクロライドチャネル(塩化物イオンの通り道)を働かせる部品です。変化のしかたによっては、腎臓は予備能が大きいため障害が軽くとどまる一方、電気バランスにとても敏感な内耳は重い難聴になります。重い古典型(新生児発症)はバーター症候群4a型と呼ばれ、同じ#602522に含まれます[3]。
- ➤原因 → BSND遺伝子(1番染色体1p32)の両アレルの変化。産物バーチンはClC-Ka/ClC-Kbチャネルの必須βサブユニット[1][2]
- ➤主症状 → 生まれつきの重い両側性の感音難聴。腎臓の症状(塩分喪失・低カリウム血症)は変異により軽度〜重度と幅がある
- ➤なぜ難聴だけ重いか → 腎臓は大きな予備能で代償できるが、内耳の「蝸牛内電位」はわずかな破綻に脆弱なため[5][6]
- ➤遺伝形式 → 常染色体潜性(劣性)。ご両親が保因者の場合、お子さんに受け継ぐ確率は1回の妊娠あたり25%
- ➤治療 → 難聴には人工内耳が有効[12]。腎症状には電解質補充など。研究段階で内耳への遺伝子治療も進む[13]
🧬 基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めたり、診断・治療を目的とするものではありません。
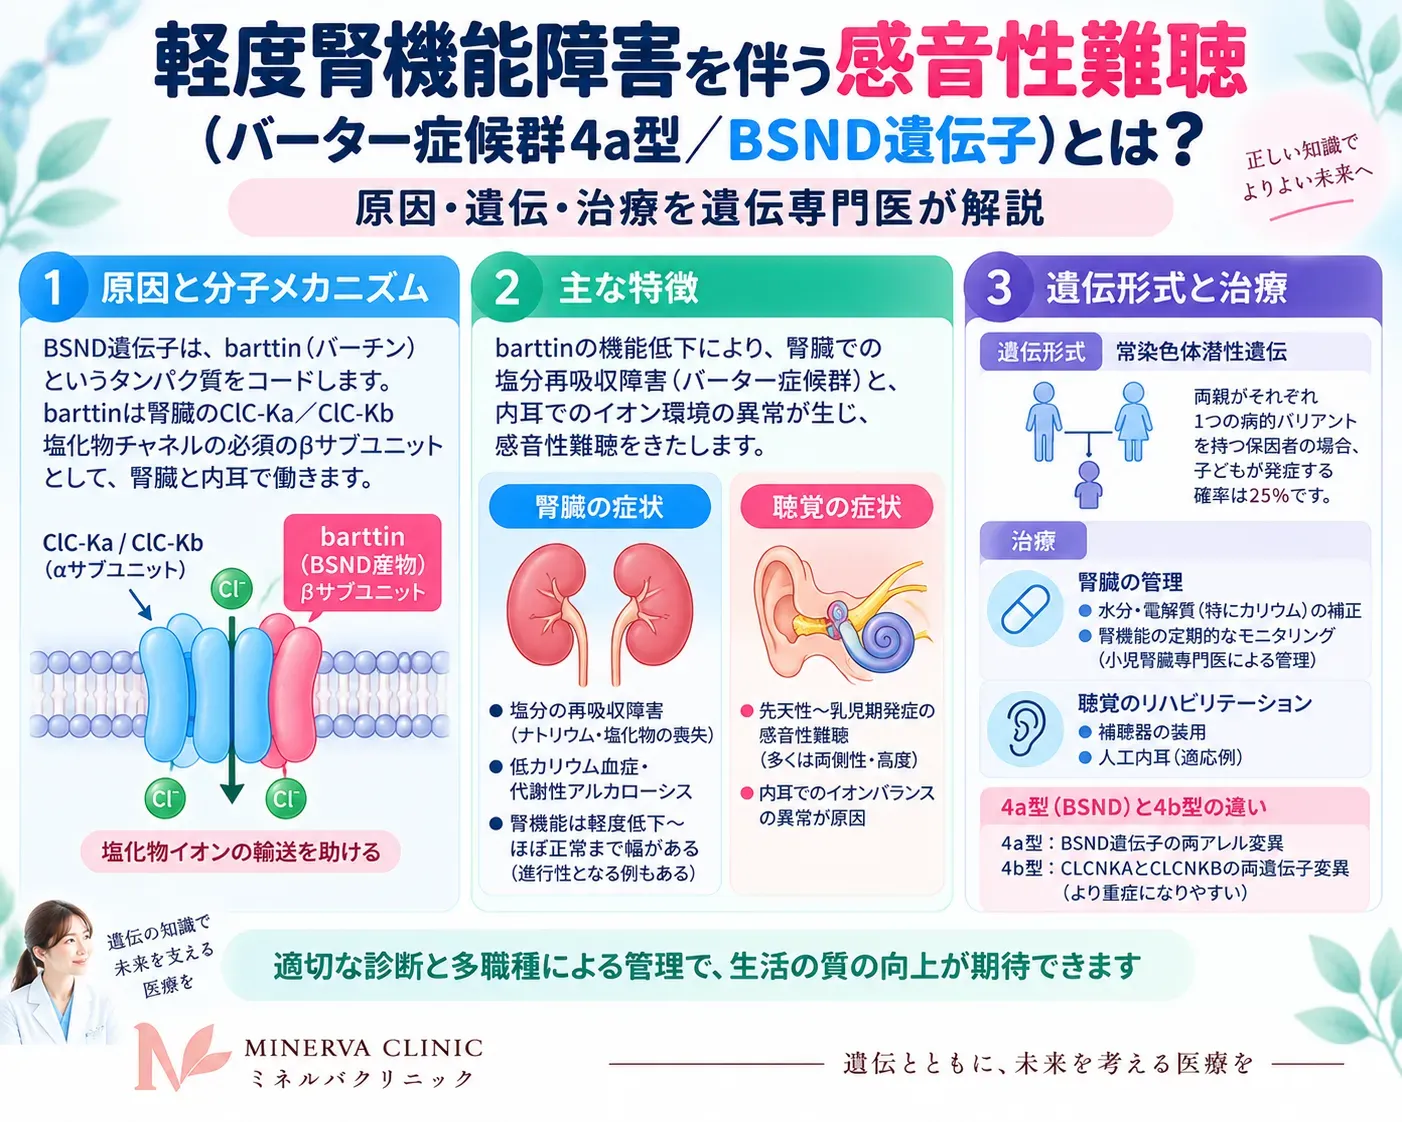
BSND遺伝子がつくるバーチンは、腎臓と内耳でClC-Ka/ClC-Kbチャネルを支える必須サブユニットです。BSNDの両アレル性病的変異により、先天性感音難聴と腎塩喪失の程度がさまざまに組み合わさる表現型が生じます。
1. 軽度腎機能障害を伴う感音性難聴とは
この病気は、腎臓の尿細管でのイオン輸送の異常と、内耳でのイオン環境の破綻という、発生のなりたちがまったく異なる2つの臓器にまたがって症状が出るのが最大の特徴です。おおもとは「バーター症候群」と呼ばれる、腎臓が塩分をうまく再吸収できずに失ってしまう遺伝性の病気のグループで、そのうち難聴を合併するタイプが、原因遺伝子BSNDにちなんでバーター症候群4a型(BARTS4A)と分類されています[1]。
典型的なバーター症候群4a型は、胎児期からの重い羊水過多、早産、生後の著しい多尿・塩分喪失、低カリウム血症性のアルカローシス、そして最重度の難聴を示す、命に関わりうる重い病気です。ところが、BSNDの変化の種類(特にミスセンス変異)によっては、腎臓の症状がごく軽くとどまり、小児期どころか成人になるまで腎臓の問題が表に出てこないことがあります[8][9]。この「難聴主体で腎障害が軽い」非定型のかたちこそが、OMIMで「軽度腎機能障害を伴う感音性難聴(Sensorineural Deafness With Mild Renal Dysfunction)」として独立に記載されている表現型です[3]。
💡 用語解説:感音難聴とは
音は、空気の振動が内耳の「蝸牛(かぎゅう)」で電気信号に変換され、神経を通って脳に伝わります。この内耳や神経の側に原因がある難聴を「感音難聴」といいます。鼓膜や耳小骨など音を伝える部分の問題(伝音難聴)と違い、音を大きくするだけの補聴器では十分に補えないことが多いのが特徴です。この病気の難聴は、内耳の発電所である「血管条」の異常による感音難聴です。
2. 原因遺伝子BSNDと「バーチン」というタンパク質
この病気の唯一の原因遺伝子であるBSND遺伝子は、1番染色体の短腕(1p32)にあり、320個のアミノ酸からなる「バーチン(barttin)」というタンパク質の設計図です[1]。バーチンは単独で何かを運ぶわけではなく、ClC-Ka/ClC-Kbという2種類のクロライドチャネル(塩化物イオンの通り道)の必須の相棒(βサブユニット)として働きます[2]。バーチンが結びつくことで、これらのチャネルは細胞の中で正しく折りたたまれ、小胞体関連分解(ERAD)による廃棄を免れて、細胞の表面(細胞膜)まで運ばれます。
重要なのは、このバーチンとClC-Kチャネルの組み合わせが、腎臓と内耳の両方で使われているという点です[2]。だからこそ、BSNDの1つの遺伝子の変化が、腎臓(塩分の再吸収)と内耳(カリウムの再循環)という2つの離れた臓器に同時に影響します。この「耳と腎臓が同じ分子でつながっている」という関係を、耳・腎連関(oto-renal axis)と呼びます。
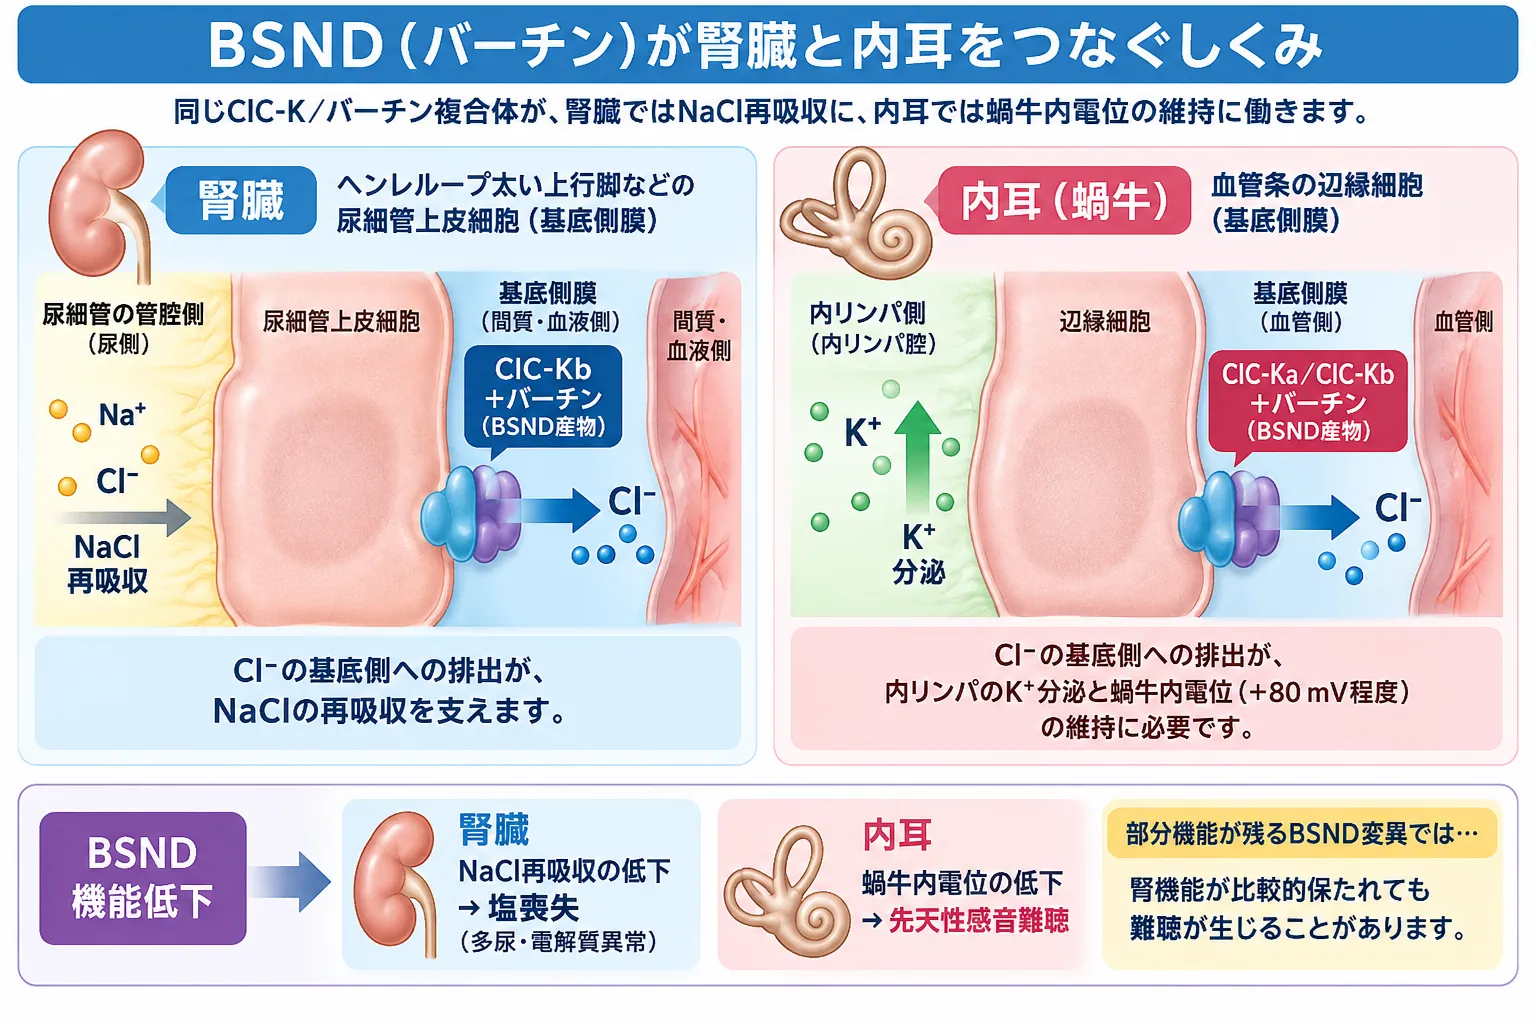
BSND遺伝子がつくるバーチンは、ClC-Ka/ClC-Kbクロライドチャネルの必須サブユニットとして腎臓と内耳の両方で働きます。腎臓ではクロライドの基底側への輸送を介してNaCl再吸収を支え、内耳では血管条におけるイオン輸送と蝸牛内電位の維持に関与します。BSNDの機能が低下すると腎臓では塩喪失、内耳では先天性感音難聴が生じ、部分的な機能が残る変異では腎症状が比較的軽くても難聴が強く現れることがあります。
💡 用語解説:ミスセンス変異
ミスセンス変異とは、DNAの1文字が変わることで、タンパク質を組み立てるアミノ酸が1つだけ別の種類に置き換わる変化です。この病気では、置き換わりの場所によってバーチンの働きが「完全にゼロ」になるか「わずかに残る」かが変わり、それが症状の重さ(腎障害の軽い・重い)を左右します。他に、途中で設計図が途切れるナンセンス変異やフレームシフト変異も報告されています。
さらに近年、バーチンが正しく働くには「パルミトイル化」という脂質による装飾(翻訳後修飾)が欠かせないことがわかってきました。DHHC7という酵素がこの装飾を担っており、これが不十分だとチャネルが十分に活性化されず、動物モデルでは低塩分食の負荷でバーター症候群4型に似た症状が出ることが示されています[7]。バーチンは、イオンチャネルの病気(チャネロパチー)を理解するうえでも重要なタンパク質です。
3. なぜ「難聴は重いのに腎障害は軽い」のか
この病気を理解するいちばんの鍵は、同じ遺伝子の変化なのに、臓器によって症状の重さが違うという点です。その背景には、タンパク質の「残った働き(残存機能)」と、臓器ごとの「がまんできる限界(耐容閾値)」という考え方があります[5]。
腎臓では、変異したバーチンに一定の残存機能があり、ClC-K/バーチン複合体によるクロライド輸送がある程度保たれていれば、明らかな塩分喪失を起こさないことがあります。軽い腎表現型を示す変異では、チャネル機能や膜発現が部分的に保たれることが示されています[5]。結果として腎症状が学童期や成人期まで表に出ず、原因不明の「難聴だけ」の病気と考えられたまま長く経過することがあります[8]。
一方で内耳は、ほんのわずかな電解質輸送の破綻にもきわめて弱い、繊細な器官です。次の章で見るように、内耳の「発電所」である血管条が生み出す高い電位(蝸牛内電位)は、ClC-Kチャネルがきちんと働かないと維持できません。この電位が失われると、音を感じる仕組みそのものが止まってしまうため、腎臓が代償できるレベルの残存機能では、聴力を守るには足りないのです[6]。この「臓器ごとの限界の差」を理解することが、非症候性難聴と誤診されやすいこの病気を正しく捉える出発点になります。
4. 腎臓で起きていること
腎臓では、糸球体でこし出された尿のうち食塩の約30%が、「ヘンレループ太い上行脚(TAL)」という場所で再吸収されます[3]。ここで細胞に取り込まれたクロライドイオンは、血液側にあるClC-Kbチャネル(バーチンが相棒)を通って血中へ運び出されます。BSNDの変化でバーチンが十分に働かないと、基底側のクロライド輸送が障害され、塩分再吸収が低下します[2]。
その結果、体は「脱水している」と勘違いし、レニン・アンジオテンシン・アルドステロン系(RAAS)を強く働かせます。アルドステロンは塩分を取り戻そうとしますが、その代わりにカリウムと水素イオンを尿に捨ててしまうため、この病気に特徴的な低カリウム血症と代謝性アルカローシス(血液がアルカリ性に傾く)が生じます。血圧は正常か低めにとどまるのも診断の手がかりです。
💡 長期的に注意したい合併症:二次性FSGS
バーター症候群全体では、慢性的な塩分喪失への適応に伴って二次性の巣状分節性糸球体硬化症(FSGS)を合併し、末期腎不全へ進行した症例が報告されています。ただし、引用した腎移植例はBSNDではなくCLCNKB遺伝子による3型です。したがってFSGSをBSNDに特異的な合併症とみなすことはできません[11]。
5. 内耳で起きていること
内耳の蝸牛の外側の壁にある血管条(けっかんじょう/stria vascularis)は、音を感じるための特別なイオン環境をつくる「発電所」です。ここは、内リンパ液に高い濃度のカリウム(約150mM)を分泌し、同時に+80mVほどの高い電位(蝸牛内電位/EP)を生み出します[6]。このEPが、音の振動を感じ取った有毛細胞へカリウムを流入させる電気的な原動力になります。
血管条の細胞でも、腎臓と同じようにバーチンとClC-Kチャネルが働き、細胞内にたまるクロライドを絶えず外へ出すことで電気バランスを保っています。BSNDの変化でこの排出が止まると、内耳特異的にバーチンを欠損させたマウスの研究では、蝸牛内電位がほぼ0mVまで劇的に低下することが示されました[6]。電位が失われると有毛細胞へカリウムを送り込む力がなくなり、音の信号変換ができなくなって、生まれつきの重い難聴が起こります。さらに電位の喪失が続くと、数か月の経過で外有毛細胞が変性・脱落し、内耳の傷みが元に戻らなくなっていきます[6]。
6. 遺伝子型と症状の関係(軽症・非定型例)
「軽度腎機能障害を伴う感音性難聴」という非定型の表現型は、特定のミスセンス変異と強く結びついています。
I12T変異 ── 非症候性難聴(DFNB73)として見つかる
血族結婚の多いパキスタンの難聴家系の研究で、I12T変異は見かけ上は「難聴だけ」の常染色体潜性難聴(DFNB73)の主要原因として複数同定されました[9]。患者さんは生まれつきの中等度〜重度の難聴を示しますが、腎機能障害の兆候は小児期にはとても乏しく、耳鼻科で純粋な遺伝性難聴として管理されることが多いのです。p.I12TではClC-Kチャネル機能そのものは保たれ、主としてバーチンの細胞内輸送機能が障害されることが示されています。同じ家系内でも、p.I12Tと別の重いBSND変異を複合ヘテロ接合で持つ患者では、難聴に加えてレニン上昇や腎石灰化などの腎所見がみられました[9]。この病気がOMIMで「軽度腎機能障害を伴う感音性難聴」として記載されているのも、この家系の報告が土台になっています[3]。
G47R変異 ── 成人まで診断されなかった例も
日本の症例では、生まれつきの難聴はあったものの、新生児期の羊水過多や重い塩分喪失といった典型症状を欠き、28歳になるまでバーター症候群と診断されなかった男性が報告されています[8]。一方で、同じG47R変異でも、3人兄弟が軽度から末期腎不全まで幅広い腎障害を示した報告もあり[10]、同じ変異でも経過に大きな幅があることがわかります。こうした違いは、G47Rがバーチンの働きを完全には失わせず、長期間にわたって腎機能が代償されていたことを示唆しています。バーチンの残存機能の程度が、腎症状の重さを決める重要な要素なのです[5]。
💡 用語解説:複合ヘテロ接合と創始者効果
父由来と母由来で異なる2種類の変異を1つずつ受け継いだ状態を複合ヘテロ接合といいます。この病気でも、軽い変異と重い変異の組み合わせで経過が変わることがあります。また、特定の地域集団に同じ変異が多くみられる現象を創始者効果と呼び、パキスタンのI12Tなどがその例です。
7. バーター症候群の分類と鑑別
バーター症候群は、原因遺伝子によっていくつかの型に分けられます。難聴を合併するのは、腎臓と内耳の両方で働くクロライド輸送が断たれる4型(4a・4b)だけです。
🧬 バーター症候群のおもな型
| 型 | 原因遺伝子 | タンパク質 | 難聴 |
|---|---|---|---|
| 1型 | SLC12A1 | NKCC2(共輸送体) | なし |
| 2型 | KCNJ1 | ROMK(Kチャネル) | なし |
| 3型 | CLCNKB | ClC-Kb | なし |
| 4a型 | BSND | バーチン | あり |
| 4b型 | CLCNKA+CLCNKB (二遺伝子性) |
ClC-Ka+ClC-Kb | あり |
| 5型 | MAGED2(#300971) | MAGE-D2 | なし |
※現在はMAGED2によるX連鎖性の一過性胎児期バーター症候群(#300971)を5型とする分類が広く用いられます。CASR活性化変異による常染色体顕性低カルシウム血症(#601198)は、以前「5型」と呼ばれたことがありますが、現在は別のBartter様病態として区別されることがあります。4b型はCLCNKAとCLCNKBの両遺伝子が関与する二遺伝子性です[4]。
難聴と腎・尿細管の症状が重なる病気は他にもあり、鑑別が重要です。当院サイトの関連ページとしては、難聴+甲状腺腫を特徴とするペンドレッド症候群(原因遺伝子SLC26A4)、耳・腎・鰓由来組織の形成異常を示す鰓耳腎症候群(BOR)、そして同じ「耳・腎連関」の兄弟疾患である遺伝性腎尿細管性アシドーシスと難聴などがあります。また、難聴でもっとも頻度が高い原因遺伝子GJB2の変化なども、遺伝学的検査で同時に確認していきます。
8. 診断
症状の出かたに幅があるため診断が遅れやすく、耳鼻科・腎臓内科・小児科・臨床遺伝専門医の連携が鍵になります。診断は、聴力の評価、血液・尿の生化学検査、そして遺伝学的検査を組み合わせて進めます。
確定診断には、次世代シーケンサー(NGS)を用いた遺伝子パネル検査や全エクソーム解析が有用です。難聴の原因は非常に多くの遺伝子にまたがるため、GJB2やSLC26A4などの頻度の高い遺伝子も含めて網羅的に調べ、BSNDの変化を確認して他を除外していきます。当院では、バーター症候群NGS遺伝子パネル検査や、難聴遺伝子パネル検査(181遺伝子)、腎症状を伴う症候性の難聴を対象とした症候性難聴NGSパネル、難聴だけが目立つ場合の非症候群性難聴NGSパネルなど、目的に応じた検査を用意しています。
9. 治療 ── 現在の管理と将来の展望
現在、BSNDの変化そのものを治す方法はまだ臨床にはなく、生涯にわたる支持療法が中心です。
腎症状への対応
生後早期からの塩化ナトリウムとカリウムの補充が基本で、感染やストレス時には電解質が急に崩れるため迅速な対応が必要です。過剰に産生されるプロスタグランジンを抑えるために、非ステロイド性抗炎症薬(インドメタシンや選択的COX-2阻害薬など)が使われることもあります。二次性FSGSが進行して末期腎不全に至った場合、腎移植が尿細管異常に対する根本的な治療となり、移植後はバーター症候群の中核症状が消失し、FSGSも再発しないことが報告されています[11]。
難聴へのリハビリテーション:人工内耳
この病気の難聴は、蝸牛内電位の喪失という構造的な問題によるため、音を大きくする補聴器の効果は限定的です。重度〜最重度の両側性感音難聴で補聴器による十分な効果が得られない場合には、有毛細胞を介さず聴神経を電気刺激する人工内耳(CI)が重要な選択肢になります。バーター症候群の小児6例を対象とした後ろ向き研究では、5例の人工内耳装用後に聴覚・発話面の改善が報告されています[12]。ただし、患者さんは電解質異常や発育の問題を抱えていることが多く、手術前後の全身管理には多職種チームの連携が欠かせません。
研究段階の先端治療
基礎研究では、根本原因に迫る治療の開発が進んでいます。折りたたみ異常を起こした変異タンパク質を安定化させる薬理学的シャペロン(4-フェニル酪酸など)の試みや、内耳に正常な遺伝子を届けるAAVベクターによる遺伝子治療が期待されています。実際、別の遺伝性難聴であるOTOF遺伝子の変異による難聴(DFNB9)では、AAVを用いた遺伝子治療で小児の聴力が大きく回復したことが臨床試験で報告され[13]、内耳遺伝子治療が現実味を帯びてきています。ただし、これはOTOFを対象とした臨床試験の成果であり、BSNDを対象とした遺伝子治療が臨床で有効と示されたわけではありません。BSNDへの応用は今後の研究課題です。
💡 治療についてのご注意
薬剤や先端治療の効果・安全性・適応は国や時期によって異なり、今後も更新されます。ここでは病態を理解するための情報として紹介しています。治療に関する判断は、必ず主治医とご相談ください。なお、当院は診断・遺伝カウンセリングを行う施設で、この病気そのものの治療(処方・手術)は行っていません。
10. 遺伝形式と遺伝カウンセリング
この病気は常染色体潜性(劣性)遺伝という受け継がれ方をします。ご両親がそれぞれ変化した遺伝子を1つずつ持つ「保因者」(ふだんは症状が出ません)の場合、お子さんが両方から変化を受け継いで発症する確率は、1回の妊娠あたり25%です。詳しい仕組みは潜性(劣性)遺伝と保因者の解説をご覧ください。血族結婚のある家系では、同じ変異を共有しやすいため発症リスクが高まります。
お子さんに難聴があり原因を詳しく知りたい場合や、ご家族に同じ病気の方がいて次のお子さんのことが心配な場合には、遺伝カウンセリングが役立ちます。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどんな意味を持つのか、そしてどんな選択肢があるのかを、中立の立場で整理してお伝えします。当院では、遺伝性難聴のお子さんがいるご夫婦のNIPT遺伝カウンセリングのご相談も承っています。ご希望に応じてNIPT(新型出生前診断)や羊水・絨毛検査など、出生前診断の選択肢についてもご説明します。
🩺 院長コラム【「難聴だけ」の陰に隠れた病気を見逃さない】
この病気がむずかしいのは、腎臓の症状がとても軽く、「原因不明の難聴」として長く扱われてしまう点にあります。実際、28歳になるまで診断されなかった方の報告もあります。だからこそ、生まれつきの重い感音難聴があるとき、その背景に全身の病気が隠れていないかという視点が大切です。
遺伝子の働きは、腎臓では代償できても、内耳では代償できない——臓器ごとに「がまんできる限界」が違うという事実は、遺伝子検査の結果を読むときにも通じる大切な考え方です。ある変化が「軽そうに見える」かどうかは、どの臓器で見るかによって変わります。私たちは、その一段深いところまで一緒に考える役割を担っています。
🏥 遺伝性の難聴・腎疾患のご相談
生まれつきの難聴の原因や、遺伝のしかた、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. 「軽度腎機能障害を伴う感音性難聴」とバーター症候群4a型は違う病気ですか?
どちらも同じBSND遺伝子の変化で起こり、OMIM #602522に含まれる同じスペクトラムの中にあります。新生児期から重い腎症状を示す古典的なかたちが「バーター症候群4a型」、難聴が主体で腎障害が軽くとどまる非定型のかたちが「軽度腎機能障害を伴う感音性難聴」です。変異の種類によって、この幅のどこに位置するかが変わります。
Q2. なぜ難聴は重いのに、腎臓の症状は軽いのですか?
腎臓は表面積が広く、下流の尿細管による代償の仕組みも強力なため、バーチンの働きがわずかに残っていれば致命的な破綻を避けられます。一方、内耳の「蝸牛内電位」はほんのわずかな破綻にも弱く、残った働きだけでは聴力を守れません。臓器ごとの「がまんできる限界」の差が、症状の重さの違いを生みます。
Q3. 遺伝子検査でどのように診断しますか?
次世代シーケンサーを用いた遺伝子パネル検査や全エクソーム解析で、BSNDの変化を確認します。難聴の原因は多くの遺伝子にまたがるため、GJB2やSLC26A4など頻度の高い遺伝子も含めて網羅的に調べ、他の原因を除外していくのが標準的な進め方です。
Q4. どのように遺伝しますか?次の子どもも同じ病気になりますか?
常染色体潜性(劣性)遺伝です。ご両親がともに保因者の場合、お子さんが発症する確率は1回の妊娠あたり25%、保因者になる確率が50%、いずれの変化も受け継がない確率が25%です。ご家族の状況に応じたリスクや選択肢は、遺伝カウンセリングで個別にご説明します。
Q5. 難聴に治療法はありますか?
重度〜最重度の難聴で補聴器による十分な効果が得られない場合、聴神経を直接刺激する人工内耳が重要な選択肢になります。将来的には、内耳に正常な遺伝子を届けるAAV遺伝子治療などの研究も進んでいます。治療の判断は必ず主治医とご相談ください。
参考文献
- [1] Mutation of BSND causes Bartter syndrome with sensorineural deafness and kidney failure. Nat Genet. 2001. [PubMed 11687798]
- [2] Barttin is a Cl- channel β-subunit crucial for renal Cl- reabsorption and inner ear K+ secretion. Nature. 2001. [PubMed 11734858]
- [3] Bartter syndrome, type 4A, neonatal, with sensorineural deafness; BARTS4A(Sensorineural Deafness With Mild Renal Dysfunction を含む). OMIM. [OMIM #602522]
- [4] Molecular analysis of digenic inheritance in Bartter syndrome with sensorineural deafness. J Med Genet. 2008. [PubMed 18310267]
- [5] Disease-causing dysfunctions of barttin in Bartter syndrome type IV. J Am Soc Nephrol. 2009. [PubMed 18776122]
- [6] Endocochlear potential depends on Cl- channels: mechanism underlying deafness in Bartter syndrome IV. EMBO J. 2008. [PubMed 18833191]
- [7] DHHC7-mediated palmitoylation of the accessory protein barttin critically regulates the functions of ClC-K chloride channels. J Biol Chem. 2020. [PubMed 32184353]
- [8] Atypical Bartter syndrome with sensorineural deafness with G47R mutation of the β-subunit for ClC-Ka and ClC-Kb chloride channels, barttin. J Clin Endocrinol Metab. 2003. [PubMed 12574213]
- [9] Molecular basis of DFNB73: mutations of BSND can cause nonsyndromic deafness or Bartter syndrome. Am J Hum Genet. 2009. [PubMed 19646679]
- [10] Renal dysfunction and barttin expression in Bartter syndrome Type IV associated with a G47R mutation in BSND in a family. Clin Exp Nephrol. 2011. [PubMed 21269598]
- [11] Renal transplantation in a patient with Bartter syndrome and glomerulosclerosis. Korean J Pediatr. 2011. [PubMed 21359059]
- [12] Treating hearing loss in patients with infantile Bartter syndrome. Laryngoscope. 2012. [Laryngoscope]
- [13] AAV1-hOTOF gene therapy for autosomal recessive deafness 9: a single-arm trial. Lancet. 2024. [The Lancet]






