

目次

原発性線毛機能不全症1型(CILD1)は、DNAI1(ディーエヌエーアイワン)遺伝子の両方のコピーが働かなくなることで、気道の線毛(せんもう)が動かなくなる病気です。痰を外へ運び出せないため、乳児期から湿った咳・鼻づまり・中耳炎が続き、成人になるまでに気管支拡張症へ進むことがあります。内臓の左右が逆になる「内臓逆位(ないぞうぎゃくい)」を伴うものは、カルタゲナー症候群と呼ばれます。日本では「線毛機能不全症候群(カルタゲナー症候群を含む。)」として指定難病340に指定されています。この記事では、線毛機能不全症候群(PCD)のなかで1型がどういう位置にあるのか、なぜ線毛が止まり内臓の向きまで変わるのか、遺伝のしかた、診断と遺伝子検査の考え方を、臨床遺伝専門医の立場から解説します。
⏱️ 30秒でわかる要約
🧬 Q. 原発性線毛機能不全症1型とはどんな病気ですか?
DNAI1遺伝子の変化で、線毛の「ダイニン外腕」というモーター部品がなくなり、線毛が動かなくなる病気です。線毛機能不全症候群(PCD)の原因遺伝子は50以上あり、1型はそのうちDNAI1が原因のタイプです。
🧬 Q. カルタゲナー症候群と同じ病気ですか?
同じではありません。カルタゲナー症候群は、PCDに内臓逆位が加わった状態の呼び名です。1型の人でも内臓逆位がない人がいて、カルタゲナー症候群の人の原因が1型とは限りません。
🧬 Q. 子どもに遺伝しますか?
常染色体潜性(劣性)遺伝です。両親がともに保因者のとき、子どもが発症する確率は1回の妊娠ごとに4分の1(25%)です。保因者の人には症状はありません。
🧬 Q. どうやって1型と確かめるのですか?
症状・鼻腔一酸化窒素(NO)・線毛の電子顕微鏡などで線毛機能不全症候群を疑い、DNAI1の両方のコピーに病的バリアントを見つけることで1型と決まります。遺伝子検査でも原因がわからない人が2〜3割いる点も知っておく必要があります。
- ➤1型の位置づけ → 線毛機能不全症候群(PCD)のうち、DNAI1遺伝子が原因のタイプ
- ➤しくみ → ダイニン外腕が欠けて線毛が止まり、痰が運べず、内臓の向きも偶然で決まる
- ➤遺伝 → 常染色体潜性(劣性)遺伝。両親が保因者なら子どもは4分の1で発症
- ➤検査 → 1つの検査では決まらない。遺伝子検査は型の特定と家族の検査につながる
- ➤制度と研究 → 指定難病340。DNAI1を補う吸入mRNA療法は臨床試験の段階
1. 原発性線毛機能不全症1型(CILD1)とは
原発性線毛機能不全症1型(CILD1)は、DNAI1遺伝子の両方のコピーに病的な変化があることで起こる、線毛機能不全症候群のひとつのタイプです。英語では primary ciliary dyskinesia 1 と呼ばれ、遺伝性疾患のデータベースOMIMでは244400という番号が付いています。原因のDNAI1遺伝子は9番染色体の短腕(9p13.3)にあり、遺伝子としてのOMIM番号は604366です[1][2]。病名と遺伝子で番号が違うため、古い資料では2つが混ざって書かれていることがあり、注意が必要です。
線毛機能不全症候群(PCD)のなかでの「1型」の位置づけ
線毛機能不全症候群(PCD)は、原因遺伝子が50以上知られている病気の集まりで、1型はそのうち最初に原因遺伝子が見つかったタイプです。1999年、Pennarunらが、線毛が動かずダイニン外腕がない患者さんで、DNAI1の両方のコピーが働かなくなる変化を報告しました。これがヒトのPCDで初めて特定された原因遺伝子です。同じ報告で、ほかの5家系ではDNAI1が原因ではないことも示され、PCDには複数の原因遺伝子があることがこの時点でわかっていました[3]。
PCDの患者さんのうちDNAI1が原因の人の割合は、米国の遺伝性疾患の解説書GeneReviews(2025年改訂)で約6%とされています[1]。179家系を調べた2006年の研究では16家系(9%)にDNAI1の変化が見つかり、著者らはPCDの患者さんの約10%がDNAI1の変化をもつと推定しました[4]。どちらも欧米の研究を中心にした値で、日本人にそのまま当てはまるわけではありません(日本人の原因遺伝子の内訳は第5章で説明します)。
PCD全体の症状や制度の話は、このページでは1型の理解に必要な範囲にとどめます。PCDの原因遺伝子をまとめて調べる検査については、線毛機能不全症候群(カルタゲナー症候群)の遺伝子検査で詳しく説明しています。
カルタゲナー症候群との関係
カルタゲナー症候群は、慢性副鼻腔炎・気管支拡張症・内臓逆位の3つがそろった状態の呼び名で、原因遺伝子の名前ではありません。PCDの人のうち完全内臓逆位がみられるのは40〜50%で、残りの人は内臓の向きが正常です[1]。つまり、同じ1型でも、内臓逆位があればカルタゲナー症候群、なければ内臓逆位を伴わないPCDと呼ばれます。OMIMの1型の名前に「with or without situs inversus(内臓逆位の有無を問わない)」と付いているのはこのためです[1]。
反対に、カルタゲナー症候群と診断された人の原因が1型とは限りません。内臓逆位を伴うPCDは、DNAI1以外にもDNAH5などダイニン外腕にかかわる遺伝子の変化で起こります。日本の指定難病の名前が「線毛機能不全症候群(カルタゲナー症候群を含む。)」となっているのは、カルタゲナー症候群をPCDの一部として扱っているからです[5]。
📘 原発性線毛機能不全症1型の名前と番号の整理
| 項目 | 内容 |
|---|---|
| 病名 | 原発性線毛機能不全症1型(Primary ciliary dyskinesia 1, CILD1) |
| OMIM番号(病名) | 244400 |
| 原因遺伝子 | DNAI1(dynein axonemal intermediate chain 1)、9p13.3、遺伝子のOMIM番号604366 |
| 遺伝形式 | 常染色体潜性(劣性)遺伝 |
| 線毛の構造の変化 | ダイニン外腕(ODA)の欠損 |
| 日本の制度 | 指定難病340「線毛機能不全症候群(カルタゲナー症候群を含む。)」の一部 |
※番号と遺伝子の情報はGeneReviews[1]・HGNC[2]、制度は難病情報センター[5]による(2026年10月時点)。
2. 原因:DNAI1遺伝子とダイニン外腕
DNAI1は、線毛を動かすモーター「ダイニン外腕」を組み立てる部品(中間鎖)の設計図です。この部品がつくられないと、ダイニン外腕そのものが線毛に取り付けられず、線毛が動かなくなります[3]。ここでは、線毛の構造から順に、なぜDNAI1の変化で症状が出るのかを説明します。
線毛の「9+2構造」とダイニン外腕のはたらき
気道の表面の細胞には細い毛(線毛)がたくさん生えていて、同じ方向へそろって打つように動き、粘液を喉の方へ運んでいます。この動く線毛の中には、微小管が2本1組になったものが9組、輪のように並び、その中心に2本の微小管がある「9+2構造」が通っています。この芯の部分を軸糸(じくし)といいます。
輪になった9組の微小管には、それぞれ外側と内側に小さな腕が付いています。これがダイニンというモータータンパク質の腕で、外側のものをダイニン外腕(ODA)、内側のものをダイニン内腕(IDA)と呼びます。ダイニンはATPを分解してエネルギーを取り出し、となりの微小管を押してずらします。根元がつながっているためずれは曲がる動きに変わり、これが線毛の打つ動きになります。
💡 用語解説:動く線毛と一次繊毛
線毛(繊毛)には、気道や卵管にある「動く線毛」と、ほとんどの細胞に1本ずつ生えている「一次繊毛」があります。一次繊毛は動かず、外からの信号を受け取るアンテナとして働きます。原発性線毛機能不全症は動く線毛の病気で、一次繊毛の異常で起こる腎臓や網膜の病気(シリオパチー)とは区別されます。一次繊毛については一次繊毛で解説しています。
DNAI1が働かないと何が起こるか
DNAI1の両方のコピーが働かないと、ダイニン外腕が組み立てられず、電子顕微鏡で見ると線毛の断面からダイニン外腕がなくなっています。DNAI1が最初に見つかった1999年の報告でも、患者さんの気道の線毛は動かず、ダイニン外腕がありませんでした[3]。2006年の研究では、DNAI1の変化はダイニン外腕の欠損がはっきりしている患者さんだけに見つかり、欠損のない患者さんからは見つかりませんでした[4]。
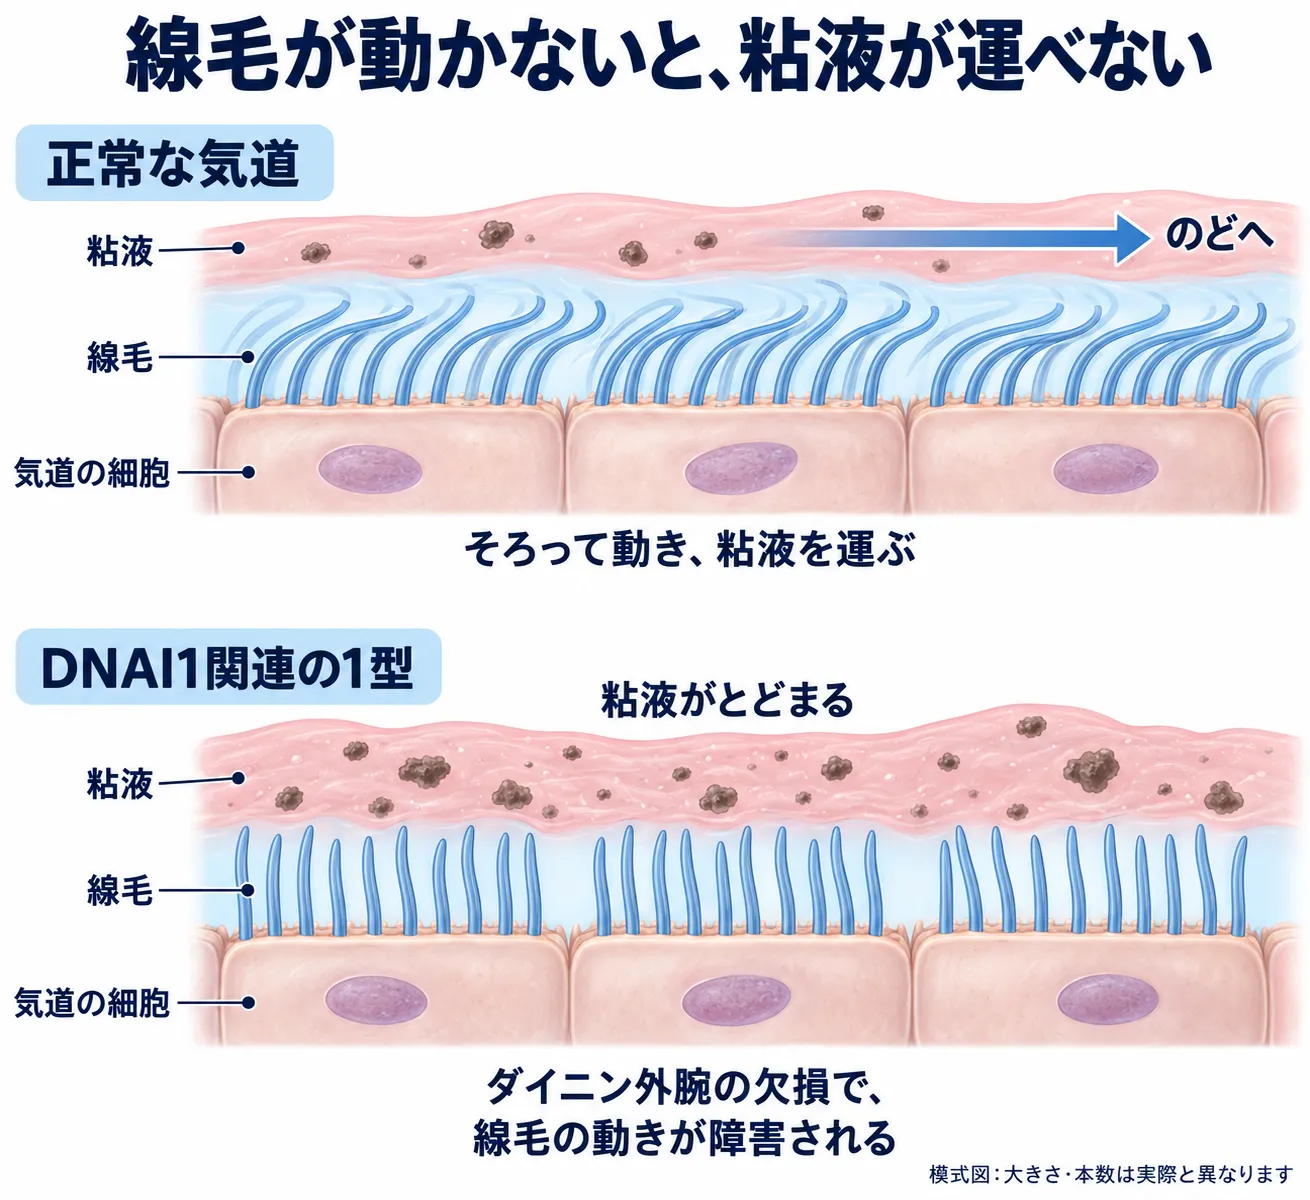
気道の線毛は、協調して動くことで粘液とともに異物をのどへ運びます。DNAI1関連の原発性線毛機能不全症1型では、ダイニン外腕の欠損によって線毛の運動が障害され、粘液を排出しにくくなります。線毛自体がなくなるわけではありません。
DNAI1という名前は、単細胞の緑藻クラミドモナスの鞭毛にあるダイニン中間鎖(IC78)とよく似た遺伝子であることから付けられています。1999年の報告では、DNAI1は気管と精巣で強く働いていることも示されました[3]。気管の線毛と精子の尾(鞭毛)は同じ9+2構造をもつため、1型では呼吸の症状と男性の不妊が同じ原因から起こります。
ここで大事なのは、「片方のコピーだけ」に変化がある人は発症しないという点です。もう片方のコピーから十分な部品がつくられるからです。この遺伝のしかたは第4章で説明します。遺伝子が働かなくなるタイプの変化については、機能喪失型変異で解説しています。
よく見つかる変化(創始者変異 IVS1+2_3insT)
DNAI1の病的な変化には、多くの家系で共通して見つかるものがあり、代表がイントロン1の IVS1+2_3insT です。2006年の研究では、見つかった変化をもつアレル(遺伝子のコピー)の57%がこの変化で、共通の祖先から広がった「創始者変異」と考えられています。変化はエクソン13・16・17に集まる傾向もありました[4]。
集団によって内訳は変わります。ポーランドを中心とするスラブ系157家系を調べた2010年の研究では、DNAI1の変化は12家系(約8%)に見つかり、変化をもつ22本のアレルのうち IVS1+2_3insT が11本(50%)、A538T というアミノ酸が1つ変わる変化が8本(約36%)を占めました[6]。同じDNAI1でも、集団によって多い変化が違うことがわかります。
臨床遺伝の立場からみると、この「集団ごとの違い」は検査の選び方に直結します。特定の変化だけを調べる検査では、その集団に多い変化しか拾えません。欧米で多い変化が日本人にも多いとは限らないため、遺伝子全体を読む検査を選ぶ理由になると考えています。読み取った変化が病気の原因かどうかの判定(5段階分類)は、病的バリアントとはで解説しています。
3. 症状:気道・耳・内臓の向き・妊よう性
1型の症状は、動く線毛がある場所(気道・副鼻腔・中耳・胎児期の結節・精子と卵管)に沿って現れます。ここで紹介する症状と頻度は、DNAI1だけでなくPCD全体の患者さんを対象にしたデータです。DNAI1に限った大規模な頻度データは少ないため、型ごとの違いは断定できません。
生まれてすぐからの呼吸の症状
PCDでは、満期で生まれた赤ちゃんの75%以上に、生まれてすぐの呼吸障害(新生児呼吸窮迫)がみられます。数日から数週間、酸素が必要になることが多いのですが、この時期に診断がつく人は多くありません[1]。
乳児期からは、1年中続く湿った咳と痰、ゼロゼロという呼吸の音が多くの子どもにみられます[1]。痰が気道にとどまると細菌が増えやすく、肺炎や気管支炎を繰り返します。炎症が続くと気管支の壁が壊れて広がったままになる気管支拡張症に進み、成人ではCTでほぼ全員に気管支拡張症がみられます。一部の人は成人期の半ばに重い肺の病気へ進み、肺移植が行われることもあります[1]。
副鼻腔炎・中耳炎・難聴
鼻と副鼻腔、中耳の内側も動く線毛で掃除されています。PCDの多くの子どもでは、年中続く鼻づまりと鼻汁、中耳炎の繰り返しがみられ、鼓膜にチューブを入れる処置が何度も必要になることがあります。一時的な難聴を起こす子どもも多く、中耳炎を放置すると元に戻らない難聴になることがあります[1]。言葉を覚える時期の聞こえは発語に影響するため、耳鼻科で聞こえの状態を確かめておくことが大切だと考えています。
なぜ約半数で内臓逆位になるのか
胎児期の体の左右は、「結節(ノード)」という場所にある動く線毛がつくる水流で決まります。1型ではこの線毛も動かないため、左右の向きが偶然で決まり、PCD全体では約半数(40〜50%)が完全内臓逆位になります。[1]
胎児の結節にある線毛は液体の流れをつくり、この流れが体の左右を決める合図になると考えられています。合図がないと、心臓や胃、肝臓をどちらに置くかを決める手がかりがなくなります。その結果、たまたま正常な向きになる人と、鏡に映したように左右が逆になる人が、ほぼ半々に分かれます。同じ遺伝子の変化をもつきょうだいでも、内臓の向きが違うことがあるのはこのためです。
左右の決まり方がさらに乱れると、臓器の一部だけが逆になる「内臓錯位(ないぞうさくい)」になります。PCDの約9〜12%に内臓錯位がみられ、この場合は心臓の形の異常(先天性心疾患)を伴うことが多く、命にかかわることもあります[1]。内臓逆位と内臓錯位の違いは、内臓錯位症・完全内臓逆位で詳しく解説しています。
🩺 院長コラム【「内臓逆位がないからPCDではない」は誤り】
内臓逆位はカルタゲナー症候群の目立つ特徴なので、「内臓の向きが正常だからこの病気ではない」と考えられてしまうことがあります。しかし上で説明したように、1型では内臓の向きは偶然で決まり、約半数は正常な向きです。内臓の向きは診断の手がかりのひとつにすぎず、除外の根拠にはならないと考えています。
反対に、内臓逆位がある方で、乳児期から湿った咳や中耳炎が続いている場合は、線毛の病気を一度は考える価値があります。湿った咳・新生児期の呼吸障害・内臓の向きの異常・年中続く鼻づまりのうち2つ以上がそろうときに、PCDの可能性が高いとされています[1]。症状の組み合わせで考えることが大切だと考えています。
男性・女性の妊よう性
精子の尾も気道の線毛と同じ構造なので、1型の男性では精子の動きが悪く、妊よう性(子どもをもつ力)が下がることが多くあります。精液検査の結果で相談の内容が変わり、顕微授精(ICSI)や提供精子による方法が選択肢になります[1]。
女性では、卵管の線毛が卵子を子宮の方へ運ぶ手助けをしています。PCDの女性の妊よう性は正常な人もいれば下がる人もいて、卵管の線毛の働きが落ちることで子宮外妊娠のリスクが問題になります[1]。妊娠がわかったら、子宮の中に妊娠しているかを早めに確かめてもらうことが大切だと考えています。不妊治療は生殖医療の専門施設で行うものですが、治療を始める前に原因遺伝子がわかっていると、パートナーの保因者検査など次の相談に進めます。男性不妊の遺伝的な原因をまとめて調べる検査は、男性不妊症の遺伝子検査で紹介しています。
4. 遺伝のしかたと家族への影響
1型は常染色体潜性(劣性)遺伝で、DNAI1の両方のコピーに病的な変化があるときに発症します。PCDのほとんどは常染色体潜性遺伝ですが、FOXJ1など一部の遺伝子では常染色体顕性(優性)遺伝やX連鎖遺伝のものもあります[1]。1型と特定できれば、家族の誰にどのくらいの確率で関係するかを具体的に説明できるようになります。
両親が保因者のとき:子どもが発症する確率
片方のコピーにだけ病的な変化をもつ人を保因者といい、症状はありません。両親がともに保因者の場合、子どもは父と母から1本ずつコピーを受け取るので、1回の妊娠ごとに次の確率になります。
👪 両親がともに保因者のときの子どもの確率(1回の妊娠ごと)
| 子どもの状態 | 確率 | 説明 |
|---|---|---|
| 発症する | 4分の1(25%) | 両親それぞれから変化のあるコピーを受け取る |
| 保因者になる | 4分の2(50%) | 片方からだけ変化のあるコピーを受け取る。症状はない |
| 変化をもたない | 4分の1(25%) | 両親から変化のないコピーを受け取る |
※この確率は妊娠ごとに同じで、前の子どもが発症したかどうかで変わりません。
父と母から受け取った変化が同じ種類とは限りません。2つのコピーに別々の変化がある状態を複合ヘテロ接合といい、DNAI1が見つかった最初の報告の患者さんもこの状態でした[3]。遺伝子検査で変化が2つ見つかったときは、それが別々のコピーにあるのか(両親から1つずつ受け取ったのか)を、両親の検査で確かめることがあります。同じコピーの上に2つ並んでいるだけなら、もう片方のコピーは正常なので、発症の説明にはならないからです。遺伝のしくみ全体は常染色体潜性遺伝で解説しています。
患者さん本人の子ども・きょうだいへの影響
1型の患者さん本人が子どもをもつ場合、子どもは必ず変化のあるコピーを1本受け取るので、少なくとも保因者になります。パートナーが保因者でなければ、子どもが発症することはありません。パートナーが同じDNAI1の保因者かどうかは、保因者検査で調べられます。DNAI1は、当院の拡大版保因者スクリーニング(女性版787遺伝子・女性版1009遺伝子・男性版714遺伝子・男性版911遺伝子)の対象遺伝子に入っています。患者さんのパートナーやきょうだいのパートナーが受けると、次の子どもが発症する可能性があるかを妊娠前に確かめられます。
患者さんのきょうだいは、発症していなくても3分の2の確率で保因者です(発症していないことがわかっているきょうだいでの確率)。また、症状が軽くてまだ診断されていないきょうだいがいることもあります。GeneReviewsでも、患者さんの兄・姉・弟・妹を評価し、家族の変化がわかっていれば遺伝子検査で状態を確かめられるとしています[1]。
出生前の検査と、生まれたあとの検査
家族の病的な変化が2つともわかっている場合に限り、妊娠中に赤ちゃんの遺伝子を調べることができます。出生前に調べる方法は、妊娠11〜13週ごろの絨毛検査か、妊娠15週以降の羊水検査で赤ちゃんの細胞を採り、両親の変化があるかを確かめるものです。2つの検査の違いは絨毛検査と羊水検査の違いで、出生前の検査全体は出生前診断とはで解説しています。家族の変化がわかっていない段階では、出生前に1型かどうかを調べることはできません。
生まれたあとの検査は、症状のある子どもや大人が受けるもので、血液や唾液から遺伝子を調べます。出生前の検査が「すでにわかっている家族の変化を確かめる」ものなのに対し、生まれたあとの検査は「原因の遺伝子を探す」ものです。目的が違うので、どちらを受けるかは、いま誰について何を知りたいのかで決まります。
5. 診断:どんな検査で確かめるか
線毛機能不全症候群には、1つで診断を決められる「決定版の検査」がありません。欧州呼吸器学会(ERS)の2017年の診断ガイドラインもこの点を明記し、症状・鼻腔一酸化窒素・線毛の動きの観察・電子顕微鏡・遺伝子検査などを組み合わせて診断する手順を示しています[7]。米国胸部学会(ATS)も2018年に診断のガイドラインを出しています[8]。
疑うきっかけになる4つの症状
子どもでPCDを疑うときの手がかりは、①乳児期から1年中続く湿った咳、②原因のわからない新生児期の呼吸障害、③内臓の向きの異常、④乳児期から1年中続く鼻づまり、の4つです。このうち2つ以上がそろうとPCDの可能性が高いとされ、症状を点数にするPICADARという方法も使われています[1]。
鼻腔一酸化窒素・線毛の動き・電子顕微鏡
鼻の中の一酸化窒素(鼻腔NO)は、PCDでは非常に低くなるため、ふるい分けの検査として使われます。口の奥を閉じる動作ができる5歳を超える子どもでは、77 nL/分未満を基準にすると、感度約98%・特異度約99%とされています。ただし嚢胞性線維症や原発性免疫不全症でも低くなることがあり、これらを除いたうえで、体調のよいときに測ることが条件です[1]。
鼻の粘膜を少し採って、線毛の動きを高速ビデオ顕微鏡で観察する方法(HSVA)は、欧州やカナダの一部の施設で補助的な検査として使われています。米国胸部学会のガイドラインでは、現時点で推奨されていません[1]。透過型電子顕微鏡(TEM)では線毛の断面を見て、ダイニン外腕が欠けているかなどを確かめます。1型ではダイニン外腕の欠損がみられます。一方で、症状が強く疑われ鼻腔NOも低いのに、電子顕微鏡では構造が正常に見える人が約30%います[1]。電子顕微鏡で正常でも、PCDを否定することはできません。
🔬 線毛機能不全症候群の主な検査と、1型でわかること
| 検査 | わかること | 限界 |
|---|---|---|
| 鼻腔一酸化窒素(NO) | PCDのふるい分け。1型では低い | 小さな子どもでは測りにくい。ほかの病気でも低くなる |
| 高速ビデオ顕微鏡(HSVA) | 線毛の打つ速さと動き方 | 実施施設が限られる |
| 透過型電子顕微鏡(TEM) | 線毛の構造。1型ではダイニン外腕の欠損 | 約30%のPCDは構造が正常に見える |
| 遺伝子検査 | 原因遺伝子の特定(1型ならDNAI1の両方のコピーの変化) | 2〜3割は既知の遺伝子に原因が見つからない |
遺伝子検査でわかること・わからないこと
PCDの原因遺伝子は50以上あるため、DNAI1だけを調べるのではなく、多くの原因遺伝子をまとめて調べる遺伝子パネル検査(欠失・重複の解析を含むもの)か、エクソーム・全ゲノム解析が勧められています。症状などから十分に診断されたPCDでも、20〜30%の人では既知の遺伝子に原因が見つかりません[1]。遺伝子検査で原因が見つからなくても、PCDではないとはいえないということです。
遺伝子検査で1型と確かめることには、3つの意味があります。1つ目は、電子顕微鏡などで決めきれない人で診断がはっきりすることです。2つ目は、家族の誰が保因者かを調べられるようになり、きょうだいの評価や将来の妊娠の相談に進めることです。3つ目は、第6章で触れるように、DNAI1を対象にした治療の研究が始まっていて、原因遺伝子がわかっていることが試験に参加する条件になっていることです。
日本人の患者さんでは、原因遺伝子の内訳が欧米と違うことにも注意が必要です。国内12施設の研究では、日本人のPCDの約半数がDRC1という遺伝子の大きな欠失(エクソン1〜4を含む)をもつと報告されています[9]。大きな欠失は、遺伝子の文字を1つずつ読む方法だけでは見落とすことがあるため、欠失・重複の解析を含む検査を選ぶことが日本では特に大切だと考えます。欧米でDNAI1は約6〜10%とされていますが、この割合を日本人にそのまま当てはめることはできません。遺伝子検査全般の種類と結果の見方は遺伝子検査(遺伝学的検査)とはで解説しています。
6. 治療と日常の管理、指定難病
2026年10月時点で、止まった線毛を動くようにする治療はありません。治療の目的は、痰を外へ出し、感染を早く抑えて、肺の働きを守ることです[1][5]。
いまできる治療と管理
中心になるのは、毎日の排痰(呼吸理学療法など)、細菌感染への早めの抗菌薬、予防接種です。GeneReviewsでは、1年に3回以上悪化する人にマクロライド系抗菌薬を長く使うこと、咳止めは使わないことが挙げられています[1]。咳は痰を出すための大事な手段なので、止めると痰がたまり悪化しやすくなるからです。肺の働きは年2〜4回のスパイロメトリーで確かめることが勧められています[1]。
副鼻腔の手術、鼓膜チューブ、補聴器や言語訓練も、必要に応じて行われます。肺の一部を切り取る手術は意見が分かれていて、重い呼吸不全に進んだ人には肺移植が行われています[1]。難病情報センターも、根本的な治療はなく、肺の働きを保つことと感染の予防・治療が中心で、たばこの煙を避けるなど環境を整えることが大切だとしています[5]。
指定難病340・小児慢性特定疾病
線毛機能不全症候群(カルタゲナー症候群を含む。)は指定難病340で、2024年4月1日から難病の申請の受付が始まりました。[10]1型もこの病気に含まれます。難病情報センターによると、欧米の研究では出生2万人に1人程度、日本の患者さんは推定5,000人ほどですが、診断されていない人が多いと考えられています[5]。子どもについては、小児慢性特定疾病情報センターにも「線毛機能不全症候群(カルタゲナー症候群を含む。)」の項目があり、慢性呼吸器疾患のひとつとして扱われています[11]。医療費の助成は、申請して認定を受けることで利用できます。
研究段階の治療:DNAI1を補う吸入mRNA療法
1型に限った新しい治療として、DNAI1の正しい設計図(mRNA)を吸入で気道に届ける治療の臨床試験が行われています。米国の企業が開発するRCT1100という薬で、DNAI1の病的バリアントをもつ18〜75歳の成人を対象にした第1相試験(14人)が、米国・デンマーク・ドイツで2024年10月から行われ、2025年6月に主な観察期間を終えています。試験登録サイトでは「完了」となっています(2026年4月更新)[12]。
この試験の結果は、2026年10月時点で効果を判断できる形では確認できておらず、日本でも海外でも承認された薬ではありません。それでも、この試験に参加する条件が「DNAI1に病的バリアントがあること」だったように、遺伝子ごとに対象を決める治療研究が進んでいます。原因遺伝子を知っておくことの意味は、診断だけでなく、こうした研究の情報にたどり着けるかどうかにも関わってきます。
🩺 院長コラム【「PCD」で止めず、「何型か」まで知る意味】
線毛機能不全症候群は、症状や電子顕微鏡の所見だけで診断され、原因遺伝子までは調べられていないことが少なくありません。日常の治療は型によらず共通なので、型を知らなくても困らないと思われがちです。しかし臨床遺伝の立場からは、型がわかって初めて家族の検査と将来の妊娠の相談が具体的になると考えています。
1型はPCDのなかで最初に原因がわかった型で、遺伝子に合わせた治療の研究も始まっています。研究段階の治療に過度な期待をすることは勧めませんが、自分の原因遺伝子を知っていることが、新しい情報を受け取る準備になると考えています。遺伝子検査は、受ける前に何がわかり何がわからないかを整理してから受けることが大切です。
7. ミネルバクリニックでできること
当院では、DNAI1を対象に含む遺伝子検査を、症状のある方の原因を調べる検査から、ご家族の保因者を調べる検査まで扱っています。いずれも臨床遺伝専門医が検査の前後に遺伝カウンセリングを行います。当院は自費診療のクリニックで、検査と遺伝カウンセリングの料金はすべて自費です。
🏥 当院で受けられる関連の遺伝子検査(2026年10月時点)
| 検査 | 調べる範囲 | 向いている方 |
|---|---|---|
| 線毛機能不全症候群(カルタゲナー症候群)の遺伝子検査 | DNAI1を含む49遺伝子(配列と欠失・重複の解析) | 症状や検査からPCDが疑われ、原因の型を確かめたい方 |
| 気管支拡張症の遺伝子検査 | DNAI1を含む18遺伝子(線毛機能不全症候群・嚢胞性線維症など) | 気管支拡張症の原因として、遺伝性のものを幅広く確かめたい方 |
| 肺疾患の遺伝子検査 | DNAI1を含む69遺伝子(肺線維症・気胸・線毛機能不全など) | 肺の病気の原因を、線毛以外の病気も含めてまとめて調べたい方 |
| 先天性心疾患の遺伝子検査 | DNAI1を含む115遺伝子 | 内臓錯位に心臓の形の異常を伴う方 |
| 男性不妊症の遺伝子検査 | DNAI1を含む181遺伝子 | 精子の動きが悪い原因を調べたい男性 |
| 拡大版保因者スクリーニング | DNAI1を含む女性版787・1009遺伝子、男性版714・911遺伝子 | 家族に患者さんがいて、自分やパートナーが保因者か知りたい方 |
※線毛機能不全症候群・気管支拡張症・先天性心疾患の遺伝子検査は検査料330,000円(税込)、保因者スクリーニング女性版1009遺伝子は275,000円(税込)です。遺伝カウンセリングは30分22,000円(税込)が別にかかります。線毛機能不全症候群の遺伝子検査の結果は2〜3週間が目安です(特急オプションあり)。大きな欠失を見つけるため、検体は血液をお勧めしています。詳しくは各検査ページをご覧ください。
どこで検査を受ける場合でも、次の点を確かめておくと、結果を受け取ったあとに迷いにくくなります。①DNAI1だけでなくPCDの原因遺伝子を幅広く調べるか、②大きな欠失・重複まで調べるか(日本人ではDRC1の大きな欠失が多いため)、③意義がはっきりしない変化(VUS)が出たときにどう説明されるか、④検査の前と後に臨床遺伝専門医の遺伝カウンセリングがあるか、⑤家族の検査に進めるか、の5つです。
当院では臨床遺伝専門医が常駐し、結果の説明のあと、ご家族の検査や将来の妊娠についても同じ院内で相談を続けられます。絨毛検査・羊水検査も院内で行っています。ご家族の変化を調べる方法は変化の種類によって変わるため、個別にご相談ください。日々の呼吸の治療は、これまで診てもらっている医療機関で続けていただけます。検査で何がわかるかを先に知りたい方は、遺伝カウンセリングとはと臨床遺伝専門医とはもあわせてご覧ください。
よくある質問(FAQ)
Q1. 原発性線毛機能不全症1型とカルタゲナー症候群は同じ病気ですか?
同じではありません。1型はDNAI1遺伝子が原因の線毛機能不全症候群のタイプの名前で、カルタゲナー症候群は線毛機能不全症候群に内臓逆位が加わった状態の呼び名です。1型の人でも約半数は内臓の向きが正常で、カルタゲナー症候群の原因はDNAI1以外の遺伝子のこともあります。
Q2. なぜ内臓が逆になるのですか?
胎児期の体の左右は、結節という場所にある動く線毛がつくる水流で決まります。1型ではこの線毛も動かないため、左右の向きが偶然で決まり、線毛機能不全症候群全体では40〜50%の人が完全内臓逆位になります。
Q3. 子どもに遺伝する確率はどのくらいですか?
常染色体潜性(劣性)遺伝なので、両親がともに保因者の場合、子どもが発症する確率は1回の妊娠ごとに4分の1(25%)です。患者さん本人の子どもは少なくとも保因者になりますが、パートナーが保因者でなければ発症しません。
Q4. 男性も女性も不妊になりますか?
男性は精子の尾が動きにくく、妊よう性が下がることが多くあります。女性は妊よう性が正常な人もいれば下がる人もいて、卵管の線毛の働きが落ちるため子宮外妊娠に注意が必要です。
Q5. 指定難病の対象ですか?
はい。線毛機能不全症候群(カルタゲナー症候群を含む。)は指定難病340で、2024年4月1日から申請の受付が始まりました。1型もこの病気に含まれます。医療費の助成は、申請して認定を受けることで利用できます。
Q6. 遺伝子検査で原因がわからないことはありますか?
あります。症状などから十分に診断された線毛機能不全症候群でも、20〜30%の人では既知の遺伝子に原因が見つかりません。原因が見つからなくても病気でないとはいえないため、症状や他の検査の結果とあわせて判断します。
まとめ
原発性線毛機能不全症1型(CILD1)は、DNAI1遺伝子の両方のコピーが働かないことで線毛のダイニン外腕が欠け、線毛が止まる病気です。乳児期からの湿った咳・鼻づまり・中耳炎が続き、成人までに気管支拡張症へ進むことがあり、約半数では内臓の向きが偶然逆になってカルタゲナー症候群と呼ばれる状態になります[1][3]。
遺伝は常染色体潜性(劣性)で、診断は1つの検査では決まらず、症状・鼻腔NO・電子顕微鏡・遺伝子検査を組み合わせて行います[7]。日本人では原因遺伝子の内訳が欧米と違うため、欠失・重複まで調べられる検査を選ぶことが大切です[9]。線毛機能不全症候群は指定難病340の対象で、DNAI1を補う治療は臨床試験の段階です[10][12]。
🏥 線毛機能不全症候群の原因を確かめたい方へ
ミネルバクリニックでは、DNAI1を含む49遺伝子を調べる線毛機能不全症候群の遺伝子検査と、臨床遺伝専門医による検査前後の遺伝カウンセリングを行っています。結果をもとに、ご家族の検査や将来の妊娠について、臨床遺伝専門医と相談を続けられます。
検査を受けるかどうかまだ決めていない方は、検査で何がわかり、結果をどう受け止めればよいかを先に遺伝カウンセリングとはや線毛機能不全症候群の遺伝子検査でご覧ください。
参考文献
- [1] Zariwala MA, Despotes KA, Davis SD. Primary Ciliary Dyskinesia. In: Adam MP, et al., editors. GeneReviews®. Seattle (WA): University of Washington, Seattle; last update 2025 May 22. [NCBI Bookshelf NBK1122]
- [2] DNAI1 (HGNC:2954). HUGO Gene Nomenclature Committee. [HGNC]
- [3] Pennarun G, et al. Loss-of-function mutations in a human gene related to Chlamydomonas reinhardtii dynein IC78 result in primary ciliary dyskinesia. Am J Hum Genet. 1999;65(6):1508-1519. [PubMed 10577904]
- [4] Zariwala MA, Leigh MW, Ceppa F, et al. Mutations of DNAI1 in primary ciliary dyskinesia: evidence of founder effect in a common mutation. Am J Respir Crit Care Med. 2006;174(8):858-866. [DOI 10.1164/rccm.200603-370OC]
- [5] 難病情報センター. 線毛機能不全症候群(カルタゲナー症候群を含む。)(指定難病340). [難病情報センター]
- [6] Ziętkiewicz E, Nitka B, Voelkel K, et al. Population specificity of the DNAI1 gene mutation spectrum in primary ciliary dyskinesia (PCD). Respir Res. 2010;11:174. [PMC3014902]
- [7] Lucas JS, Barbato A, Collins SA, et al. European Respiratory Society guidelines for the diagnosis of primary ciliary dyskinesia. Eur Respir J. 2017;49(1):1601090. [DOI 10.1183/13993003.01090-2016]
- [8] Shapiro AJ, Davis SD, Polineni D, et al. Diagnosis of Primary Ciliary Dyskinesia. An Official American Thoracic Society Clinical Practice Guideline. Am J Respir Crit Care Med. 2018;197(12):e24-e39. [DOI 10.1164/rccm.201805-0819ST]
- [9] Ito M, Nakano A, Arimoto Y, et al. Clinical characteristics and severity of primary ciliary dyskinesia caused by large homozygous deletion including exons 1–4 of DRC1: A multicenter retrospective cohort study. Respir Investig. 2026;64(2):101376. [DOI 10.1016/j.resinv.2026.101376]
- [10] 日本呼吸器学会. 線毛機能不全症候群が新たな指定難病に指定されました. [日本呼吸器学会]
- [11] 小児慢性特定疾病情報センター. 線毛機能不全症候群(カルタゲナー(Kartagener)症候群を含む。). [小児慢性特定疾病情報センター]
- [12] A Phase 1b, open-label study of RCT1100 in adults with primary ciliary dyskinesia (PCD) caused by DNAI1 gene mutations. ClinicalTrials.gov NCT06633757. [ClinicalTrials.gov]






