

目次
- 1 1. フリードライヒ運動失調症とはどんな病気か
- 2 2. 原因:FXN遺伝子のGAAリピート伸長
- 3 3. なぜ遺伝子が働かなくなるのか ─ 伸びたリピートが遺伝子を眠らせる
- 4 4. フラタキシンの働き ─ ミトコンドリアの鉄硫黄クラスター工場
- 5 5. 症状と経過 ─ 神経・心臓・糖代謝・骨格
- 6 6. 病型と遺伝子型 ─ 遅発型・反射保持型・複合ヘテロ接合
- 7 7. 診断と遺伝学的検査 ─ 見落とさないための注意点
- 8 8. 鑑別すべき病気 ─ 治療できる「そっくりさん」を見逃さない
- 9 9. 治療 ─ 承認薬と開発中の治療
- 10 10. 遺伝のしくみとご家族への影響
- 11 11. よくある誤解
- 12 まとめ
- 13 よくある質問(FAQ)
- 14 参考文献
- 15 関連記事

📍 クイックナビゲーション
フリードライヒ運動失調症(Friedreich ataxia:FRDA、エフアールディーエー)は、FXN(エフエックスエヌ)遺伝子の中にある「GAA」という3文字の繰り返しが異常に長くなることで起こる、常染色体潜性(劣性)遺伝の神経の病気です。多くは10代前半までに歩くときのふらつきで始まり、ゆっくり進行します。神経だけでなく、心臓(肥大型心筋症)、血糖(糖尿病)、背骨(側弯)にも影響が出るのが特徴です。欧州系の人々では最も多い遺伝性運動失調症のひとつですが、日本人ではきわめてまれと考えられています。2023年には米国で初めての治療薬が承認され、タンパク質を補う治療や遺伝子治療の開発も進んでいます。この記事では、原因となる分子のしくみから、症状、検査の注意点、治療の最新状況、ご家族への遺伝までを、臨床遺伝専門医の立場から順を追って解説します。
Q. フリードライヒ運動失調症とはどんな病気ですか?まず結論を教えてください
A. FXN遺伝子のイントロン(タンパク質の設計図にならない部分)にあるGAAの繰り返しが両方の遺伝子で長く伸びることで、フラタキシンというミトコンドリアのタンパク質が足りなくなり、神経や心臓の細胞が少しずつ傷んでいく病気です。歩行のふらつき、手足の協調運動の障害、ろれつの回りにくさ、深部感覚の低下が中心で、約3分の2に肥大型心筋症を伴います。両親がともに保因者の場合、きょうだいが発症する確率は受精のたびに25%です。治療薬オマベロキソロンは米国と欧州で16歳以上に承認されています。
- ➤原因 → FXN遺伝子イントロン1のGAAリピート伸長(患者さんの約96%は両アレルとも伸長)
- ➤しくみ → 伸びたリピートが遺伝子を「眠らせ」、フラタキシンが減って鉄硫黄クラスターづくりが滞る
- ➤症状 → 進行性の運動失調、構音障害、心筋症、糖尿病、側弯、視神経萎縮や難聴
- ➤検査の注意 → エクソーム解析や通常の遺伝子パネルではGAA伸長を検出できない
- ➤治療 → Nrf2活性化薬オマベロキソロンが承認済み。タンパク質補充療法や遺伝子治療が開発中
🧬 フリードライヒ運動失調症の基本情報
| 項目 | 内容 |
|---|---|
| 疾患名 | フリードライヒ運動失調症(フリードライヒ失調症)/Friedreich ataxia/略称FRDA・FA |
| 原因遺伝子 | FXN遺伝子(フラタキシンをコードする。9番染色体の長腕に位置) |
| 遺伝形式 | 常染色体潜性(劣性)遺伝 |
| OMIM表現型番号 | #229300 |
| 頻度 | 欧州系集団で多く、保因者は60〜100人に1人。日本・中国・東南アジアではきわめてまれと考えられている |
| 主な症状 | 進行性の歩行・四肢の運動失調、構音障害、下肢の深部感覚低下、腱反射消失、肥大型心筋症、糖尿病、側弯、凹足 |
| 診断の決め手 | FXN遺伝子の両アレルにGAAリピート伸長(約96%)、または伸長+点変異・欠失の組み合わせ(約4%)を確認 |
| 鑑別すべき疾患 | ビタミンE欠乏性運動失調症(AVED)、無βリポタンパク血症、眼球運動失行を伴う運動失調症、ARSACS、毛細血管拡張性運動失調症など |
| 再発率・保因者 | 両親が保因者の場合、きょうだいの発症確率は25%、保因者となる確率は50%。保因者は発症しない |
| 検査上の注意 | エクソーム解析や通常のNGSパネルではGAA伸長を検出できない。リピート長を測る専用の解析が必要 |
※各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。
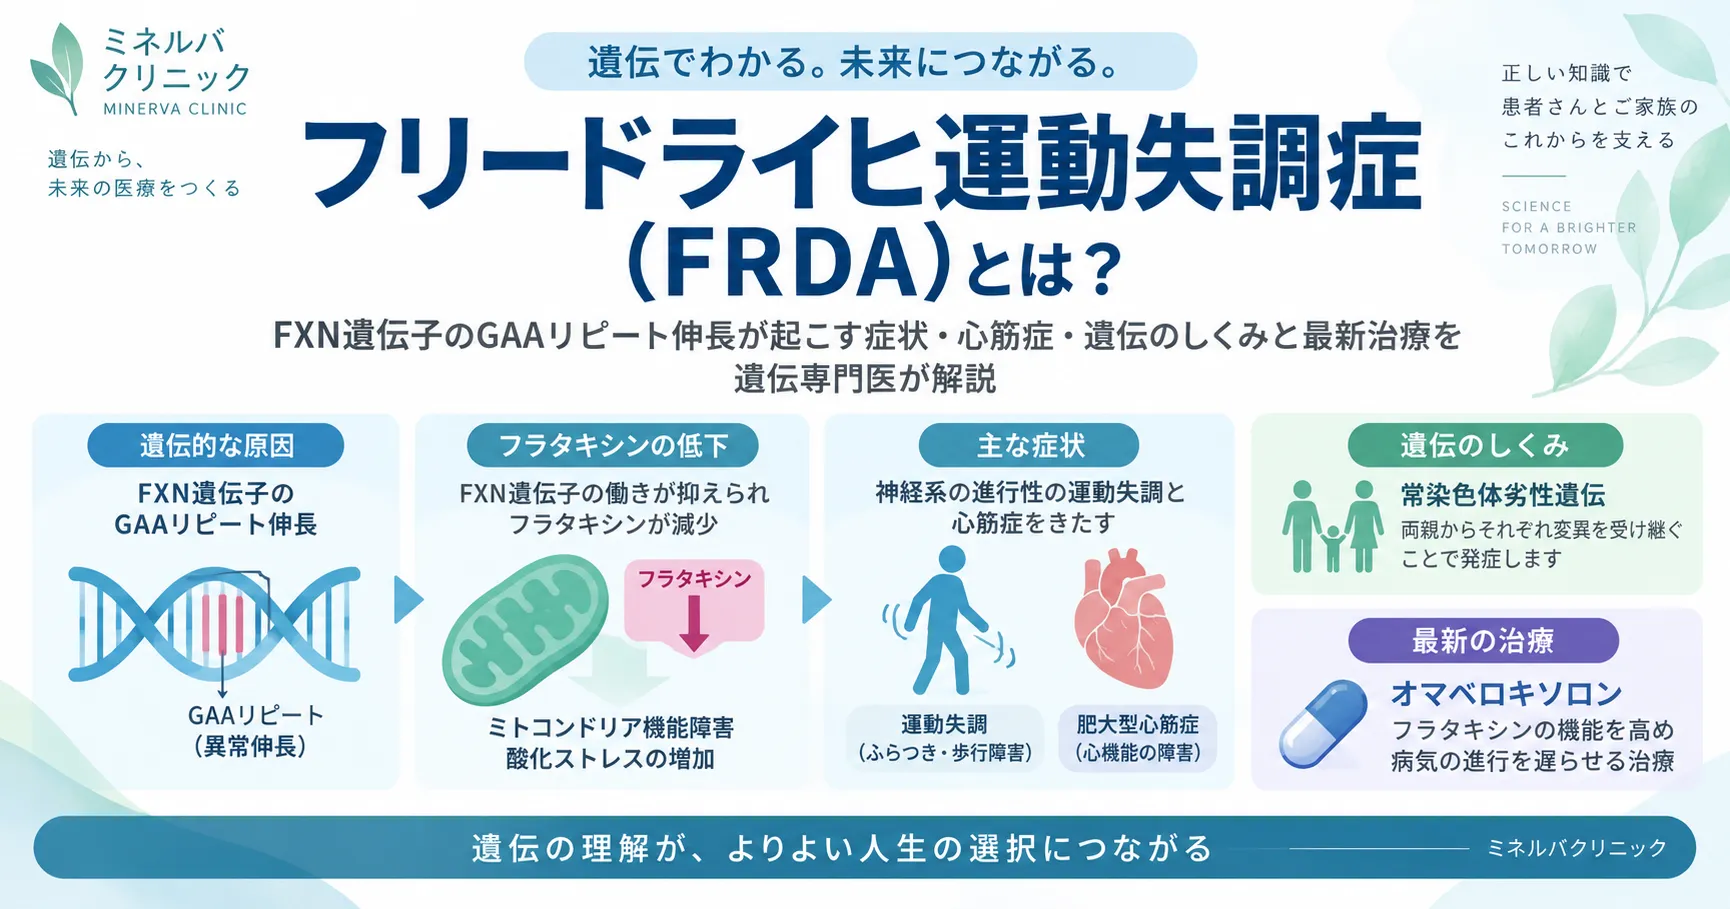
フリードライヒ運動失調症(FRDA)は、FXN遺伝子のGAAリピート伸長によってフラタキシンが不足し、運動失調や心筋症などを生じる常染色体潜性遺伝の疾患です。図は原因から主な症状、遺伝までの全体像を示しています。
1. フリードライヒ運動失調症とはどんな病気か
フリードライヒ運動失調症は、脊髄(せきずい)、末梢神経、小脳といった「体の動きと感覚を調整する神経の通り道」が少しずつ傷んでいく、進行性の遺伝性疾患です。運動失調(うんどうしっちょう)とは、筋力そのものは保たれていても、動きの向きや強さ、タイミングがうまく合わなくなる状態を指します。この病気では、まず歩くときにふらつくようになり、その後、手の細かい動作やろれつにも影響が広がっていきます。典型的な発症年齢の平均は10〜15歳ですが、2歳から80歳代まで幅があることが知られています[1]。
原因となる遺伝子が見つかったのは1996年です。9番染色体の長腕にある遺伝子(当時はX25と呼ばれ、現在のFXN遺伝子)が210個のアミノ酸からなるタンパク質フラタキシンをつくっていること、そして患者さんの大多数は、この遺伝子の最初のイントロンにあるGAAの3塩基の繰り返しが、両方のアレルで不安定に伸びていることが報告されました[2]。フラタキシンには酵母などにも相同タンパク質が存在し、進化的に保存されたタンパク質です。
💡 用語解説:イントロンとアレル
遺伝子のDNAには、タンパク質の設計図として読まれる部分(エクソン)と、読み取りの途中で切り取られる部分(イントロン)があります。フリードライヒ運動失調症の原因となるGAAの繰り返しはイントロンの中にあるため、タンパク質のアミノ酸の並び自体は変わりません。変わるのは「どれだけの量がつくられるか」です。また、私たちは同じ遺伝子を父由来と母由来の2本ずつ持っており、それぞれをアレルと呼びます。この病気は2本のアレルがどちらも働きにくくなったときに発症します。
どのくらいの頻度で起こるのか
欧州系の人々が多い国々での有病率は、臨床診断と遺伝学的診断を合わせた集計で10万人あたり0.50人、臨床診断のみの集計で10万人あたり1.79人と報告されています[1]。保因者(片方のアレルにだけ伸長を持ち、症状の出ない人)の頻度は60〜100人に1人とされ、欧州、中東、南アジア(インド亜大陸)、北アフリカでは早期に発症する遺伝性運動失調症のなかで最も多い病気です[1]。
一方で、この病気の分布には大きな民族差があります。GAA伸長は主として欧州・北アフリカ・中東・インド亜大陸系の集団で認められ、伸長したアレルは共通の祖先に由来すると考えられています。そのため、サハラ以南のアフリカ、アメリカ先住民、中国・日本・東南アジアの集団ではきわめてまれで、報告が非常に限られるという見解が示されています[3]。GeneReviewsでも、東南アジア系、サハラ以南のアフリカ系、アメリカ先住民では報告がないと記載されています[1]。こうした「祖先を同じくする変異が特定の集団に集中する」現象は創始者効果と呼ばれます。
日本でフリードライヒ運動失調症に似た症状の方がいた場合、この民族分布の知識は検査の組み立てに直結します。日本人のご家族であれば、FRDAそのものよりも、症状が似ている別の潜性遺伝性運動失調症(第8章)を並行して考えることが現実的です。ただし、国際結婚や祖先の背景によっては欧州系・中東系・インド系の由来が含まれることもあるため、家系の背景を丁寧に伺うことが出発点になります。
2. 原因:FXN遺伝子のGAAリピート伸長
フリードライヒ運動失調症の患者さんの約96%は、FXN遺伝子イントロン1のGAAリピートが両方のアレルで病的に伸びています。残りの約4%は、片方のアレルにGAA伸長、もう片方に遺伝子内の点変異や大きな欠失を持つ組み合わせです[1]。このように同じ遺伝子の2本のアレルに別々の変化を持つ状態を複合ヘテロ接合と呼びます。
GAAリピートの長さは、臨床的に4つの区分に分けて考えます。区分の境目は検査結果を読むうえでとても大切なので、表にまとめます。
📏 FXN遺伝子GAAリピート長の区分
| 区分 | GAAリピート数 | 意味 |
|---|---|---|
| 正常 | 5〜33回 | 80〜85%以上のアレルは12回未満。27回を超える正常アレルはまれ |
| 中間(伸長しうる正常) | 34〜65回 | 本人は発症しないが、次世代で伸長する可能性がある。うち44〜65回はborderline(境界域) |
| 病的(完全浸透) | 66〜約1,300回 | 報告される伸長アレルの多くは600〜1,200回 |
※GeneReviews(2025年改訂)の区分に基づきます[1]。病的範囲の下限は明確に確定しておらず、境界域のアレルでは浸透率(発症する確率)が下がる可能性があります。
短いほうのアレルが症状を決める
2本の伸長アレルのうち、短いほうをGAA1、長いほうをGAA2と呼びます。臨床的な重さを左右するのは主にGAA1です。GAA1が長いほど発症が早く、症状が重く、心筋症や側弯も目立つ傾向があります。具体的には、GAA1が700回未満の人の平均発症年齢は18歳、700回を超える人では9.7歳と報告されています[1]。また、GAA1が780回を超えると独歩ができなくなるまでの期間は約8年、520回未満では約14年という差があります[1]。ただし、GAA1の予測力は約600回で頭打ちになり、それより長い範囲では相関がはっきりしなくなります。
この「長さと重さの相関」は、なぜ長いリピートほど遺伝子の働きが強く抑えられるのか、という次章の分子のしくみと直結しています。1998年の研究では、患者さんから取り出したGAAリピートそのものが、長さに比例して試験管内の転写(DNAからRNAをつくる反応)を妨げること、そしてGAAリピートが通常とは異なるDNA構造をとることが示されました[4]。
世代をこえて長さが変わる、体の中でも伸びる
GAAリピートは、親から子へ受け渡されるときに長さが変わることがあります。病的な伸長アレルは、父親から受け継がれる場合は短くなる傾向があり、母親から受け継がれる場合は短くなることと長くなることが同じくらいの頻度で起こります。ただしその変化量は多くの場合小さく、臨床像への影響は限られます[1]。ハンチントン病などのCAGリピート病で知られる表現促進現象(世代を追うごとに発症が早く重くなる現象)は、フリードライヒ運動失調症では見られません。潜性遺伝の病気で、通常は1つの世代にしか発症者が出ないためです[1]。
一方、生まれた後の体の中でも、リピートは細胞ごとに少しずつ長さを変えていきます(体細胞モザイクの一種)。この体細胞での伸長には、DNAの誤りを直すミスマッチ修復のタンパク質が関わっています。細胞やマウスのモデルでは、MSH2、MSH3、MSH6がGAAリピートの伸長を促進し、PMS2は逆に伸長を抑える方向に働くことが示されています[5]。「修復の仕組みが壊れているから伸びる」のではなく、「修復の仕組みが働くことで伸びる」という点は直感に反しますが、リピート伸長病に共通する重要な考え方です。
💡 用語解説:GAAリピート(GAA三塩基反復)
DNAはA・T・G・Cの4種類の塩基が並んでできています。FXN遺伝子のイントロン1には「GAA」という3塩基の組が、ふつうは数回から30回程度、連続して並んでいる場所があります。これが数百〜千回以上に増えた状態がGAAリピート伸長です。繰り返し配列はDNAの複製や修復の際に「ずれ」が生じやすく、長さが変わりやすい性質を持っています。この性質を持つ変異は動的突然変異と呼ばれます。
3. なぜ遺伝子が働かなくなるのか ─ 伸びたリピートが遺伝子を眠らせる
GAAリピートはイントロンにあるので、タンパク質の設計図を書き換えるわけではありません。問題は、伸びたリピートがFXN遺伝子の発現(遺伝子からRNA、タンパク質がつくられる過程)そのものを止めてしまうことです。その結果、患者さんの細胞ではフラタキシンの量が大きく減ります。ここでは、そのしくみを大きく2つに分けて説明します。
① 異常なDNA構造が転写を妨げる
1つめは、GAAリピートそのものが通常の二重らせん(B型DNA)とは違う形をとることです。長いGAA・TTC配列は、3本鎖のDNA構造(三重鎖)をつくりやすく、また転写中にできたRNAが鋳型のDNAにくっついて離れないRループ(DNA・RNAの混成構造)も生じます。これらの構造は、遺伝子を読み進めるRNAポリメラーゼの進行を物理的に妨げると考えられています[6]。前章で触れたように、リピートが長いほど転写が強く妨げられることは試験管内の実験でも確かめられています[4]。
② エピジェネティックな「封印」がかかる
2つめは、リピートの周りのDNAとヒストンに、遺伝子をオフにする目印が集まることです。GAAリピートのすぐ上流にある特定のCpG部位(シトシンの後にグアニンが続く場所)は、健康な人ではDNAメチル化がほとんど見られないのに、患者さんの細胞では高度にメチル化されています。このメチル化の程度はGAAリピートの長さと相関し、発症年齢とは逆相関することも報告されています[6]。
あわせて、ヒストン(DNAを巻きつけている糸巻きタンパク質)のアセチル化が減り、遺伝子を抑える方向のメチル化が増えます。こうした目印を読み取るHP1というタンパク質も集まり、遺伝子の周辺は固く折りたたまれたヘテロクロマチンに近い状態になります[6]。脳・小脳・心臓といった病気の主な舞台となる組織でも、同様の変化が確認されています。
大切なのは、このエピジェネティックな変化は、DNAの配列そのものが壊れたわけではなく、「目印」の付け方の問題だという点です。目印は原理的には外すことができるため、ヒストンのアセチル化を回復させる薬(HDAC阻害薬)で遺伝子を再び目覚めさせる、という治療の発想が生まれました(第9章)。
4. フラタキシンの働き ─ ミトコンドリアの鉄硫黄クラスター工場
フラタキシンは、核の遺伝子からつくられ、細胞のエネルギー工場であるミトコンドリアで働くタンパク質です。細胞質で210アミノ酸の前駆体(約23kDa)として合成された後、ミトコンドリアの中に運び込まれ、2段階の切断を受けて中間体(約19kDa)を経て、81番目から210番目のアミノ酸からなる成熟型(約14.2kDa)になります。機能を持つのはこの成熟型です[7]。
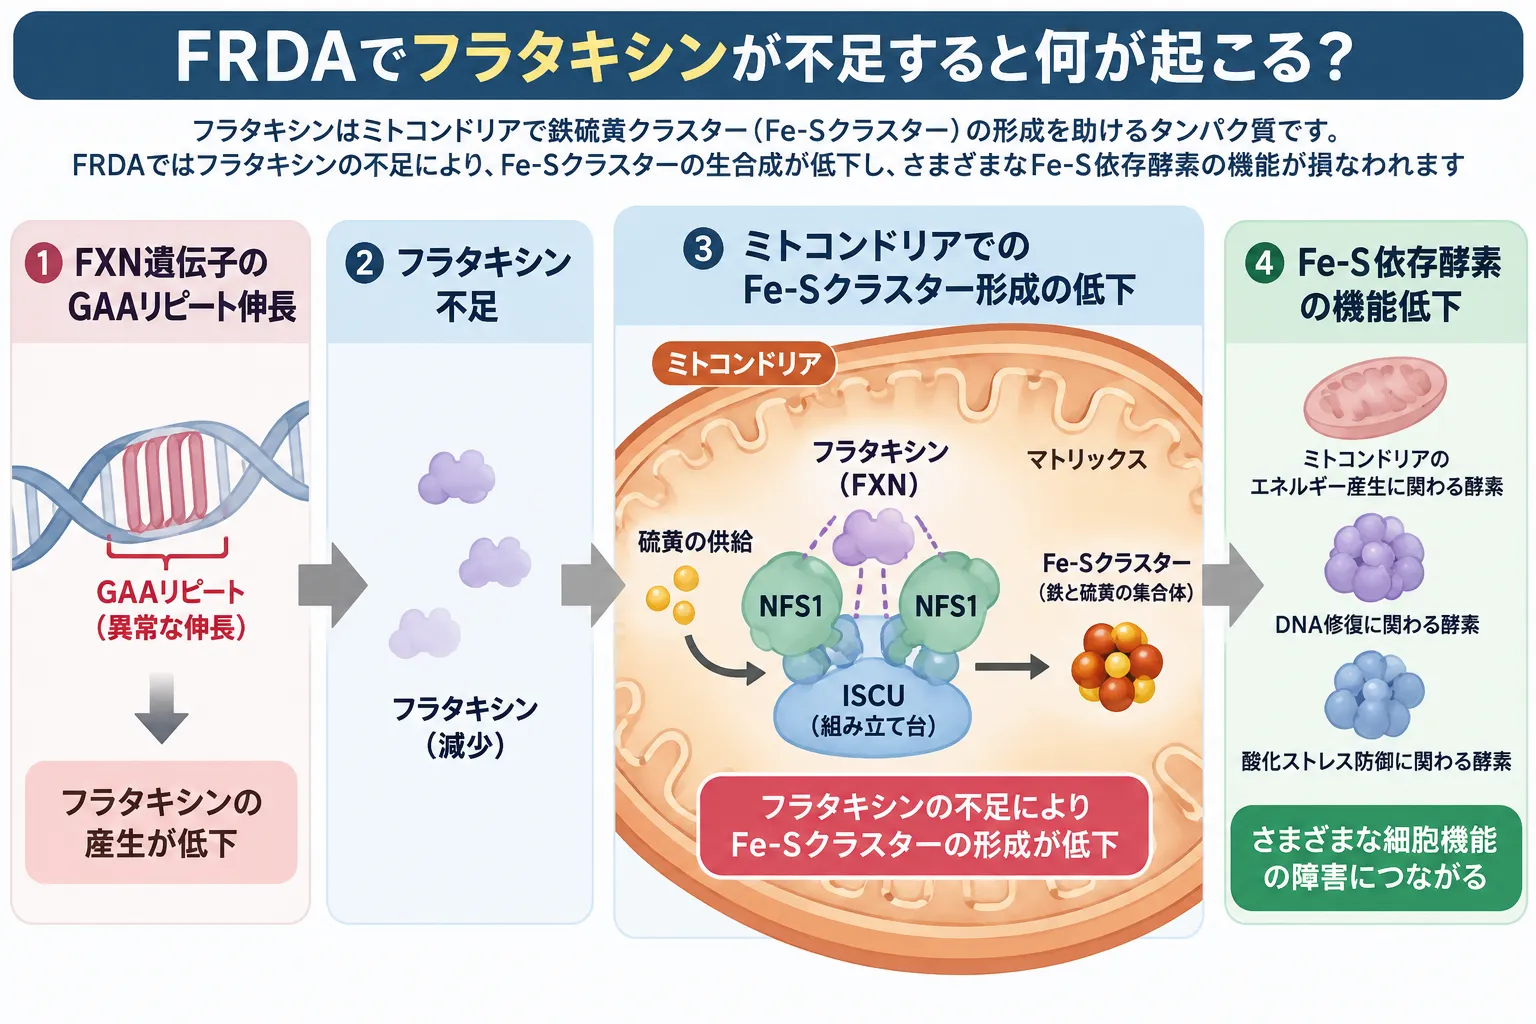
フリードライヒ運動失調症(FRDA)では、FXN遺伝子のGAAリピート伸長によってフラタキシンの産生が低下します。フラタキシンはミトコンドリアでNFS1・ISCUなどからなる鉄硫黄クラスター生合成系を促進するため、不足するとFe-Sクラスター形成が低下し、Fe-Sクラスターを必要とするさまざまなタンパク質の機能障害につながります。
鉄硫黄クラスターをつくる複合体のスイッチ役
フラタキシンの主な仕事は、鉄硫黄クラスター(Fe-Sクラスター)の生合成を助けることです。鉄硫黄クラスターは、鉄と硫黄の原子が組み合わさった小さな部品で、エネルギーをつくる呼吸鎖の酵素や、クエン酸回路のアコニターゼなど、多くの重要な酵素に組み込まれて電子の受け渡しを担います。
ミトコンドリアの中で鉄硫黄クラスターを組み立てる中心装置は、システインから硫黄を取り出す酵素NFS1、足場タンパク質ISCU、補助タンパク質ISD11、アシルキャリアタンパク質ACPからなる複合体で、フラタキシンがこれを活性化します。2019年にクライオ電子顕微鏡で解かれた構造では、この5つのタンパク質の組が2セット集まった形をとり、フラタキシンは2つのNFS1と1つのISCUの境目に結合していました[8]。フラタキシンが結合すると、フラタキシンがない状態でNFS1の働きを抑えている亜鉛イオンの周りの環境が変わり、複合体の重要なループ構造が安定して、鉄硫黄クラスターの産生が進むと考えられています[8]。
💡 用語解説:鉄硫黄クラスター(Fe-Sクラスター)
鉄硫黄クラスターは、鉄(Fe)と硫黄(S)の原子が数個ずつ組み合わさった、タンパク質に組み込まれる金属の部品です。電子を受け取ったり渡したりしやすい性質があり、ミトコンドリアでエネルギー(ATP)をつくる呼吸鎖の複合体I・II・IIIや、クエン酸回路の酵素アコニターゼなどに欠かせません。フラタキシンが不足すると、この部品の供給が滞り、それを必要とする酵素が働けなくなります。
フラタキシン不足で細胞に何が起こるのか
1997年、2人の患者さんの心筋生検で、鉄硫黄クラスターを含む呼吸鎖複合体I・II・IIIとアコニターゼの活性がそろって低下していることが報告されました。酵母でフラタキシンに相当する遺伝子を壊しても、同じように鉄硫黄クラスター依存性の酵素が複数低下したことから、この病気はミトコンドリアの病気としてとらえるべきだと提唱されました[9]。実際、フリードライヒ運動失調症は核遺伝子の変化で起こるミトコンドリア病の一つとして位置づけられています。
鉄硫黄クラスターの不足、ミトコンドリア内の鉄の蓄積、そして酸化ストレス(活性酸素による細胞の傷み)は、互いに悪化させ合う「悪循環」を形づくると考えられています。ただし、このうちどれが最初の引き金なのかについては研究者の間で長く議論が続いており、現在も決着していません[10]。臨床的に重要なのは、エネルギーを大量に使い、分裂しない細胞――大きな感覚神経、心筋細胞、膵臓のβ細胞――がとりわけ影響を受けやすいという点です。これが、神経・心臓・糖代謝という一見ばらばらの症状が同じ病気で現れる理由になっています。
🩺 院長コラム【「量が足りない病気」と「質が壊れた病気」】
遺伝性疾患を考えるうえでは、「タンパク質の質が壊れているのか、量が足りないのか」を最初に切り分けることが大切だと考えています。フリードライヒ運動失調症は、大多数の方でフラタキシンの設計図そのものは正常で、つくられる量が減っている病気です。この違いは、治療の方向性を大きく左右します。量の問題であれば、遺伝子を目覚めさせる、タンパク質を外から補う、正常な遺伝子を届ける、といった複数の道筋が理論上ひらけるからです。
この「質か量か」という見方は、遺伝子の変化を読み解き、病態と治療戦略を整理するうえで重要な考え方です。病名だけでなく、その背後にある分子の状態を知ることが、検査結果や新しい治療の情報を正しく受け止める助けになります。
5. 症状と経過 ─ 神経・心臓・糖代謝・骨格
典型的なフリードライヒ運動失調症では、歩行時のふらつき(歩行失調)がすべての患者さんに見られ、ほとんどの方で最初の症状になります[1]。暗い場所や目を閉じたときに特にふらつきが強くなるのは、足の位置を感じ取る深部感覚(固有感覚)が障害されるためで、ロンベルク徴候と呼ばれます。発症から5年以内には、多くの方で「区切れがちな」話し方(断綴性構音障害)、下肢の筋力低下、手足の先の位置覚・振動覚の低下が現れます。膝やアキレス腱の反射は消失し、足の裏をこするとつま先が上を向くバビンスキー徴候が見られるのが一般的です[1]。
こうした神経症状は、背骨の外にある後根神経節(こうこんしんけいせつ:感覚神経の細胞体が集まる場所)、脊髄の後索と脊髄小脳路、運動の指令を伝える皮質脊髄路、そして小脳が進行性に変性することで起こります[1]。小脳の出口にあたる歯状核(しじょうかく)と上小脳脚の萎縮は、MRIで早期から見られる所見とされます。一方、発症早期の脳MRIは正常であることも多く、進行すると頸髄や小脳の萎縮が目立ってきます。
🩺 主な症状と頻度(GeneReviewsより)
| 領域 | 症状 | 頻度・特徴 |
|---|---|---|
| 神経 | 歩行失調 | 全例。多くで最初の症状 |
| 神経 | 構音障害/嚥下障害 | 95%/92% |
| 眼 | 眼球運動の異常/視神経萎縮 | 91%/約25%(多くは自覚症状なし) |
| 心臓 | 肥大型心筋症 | 約3分の2。心電図異常は大多数 |
| 代謝 | 糖尿病/耐糖能異常 | 最大30%/さらに最大49% |
| 骨格 | 側弯/凹足 | 臨床的に約3分の2(X線では全例)/55% |
| 聴覚 | 感音難聴・聴神経障害 | 感音難聴13%。雑音下での聞き取りにくさ |
※頻度はGeneReviews(2025年改訂)に基づきます[1]。報告によって数値には幅があります。
心臓:最も重要な合併症
心臓の壁(心室中隔)が厚くなる肥大型心筋症は、患者さんの約3分の2に見られます。心エコーでは、左室の肥大は均一な(同心性の)ものより偏った(非対称性の)もののほうが多いとされます。まれに、運動失調より先に心筋症が見つかることもあります[1]。病気が進むと、心筋症は壁が薄くなって拡張する型に移行し、収縮力が低下していくことがあります。
後期に多い不整脈(特に心房細動)と心不全は、この病気の最も多い死因です。61人の患者さんを調べた研究では平均死亡年齢は36.5歳で、心臓が原因の死亡が38人を占めました(約60%)[1]。一方、2010〜2022年に追跡した新しい研究では平均死亡年齢は39歳、心血管が原因の死亡は29.5%で、糖尿病、障害の進行度、不整脈の既往が生存の独立した予測因子でした。これらの予測因子がない人の10年生存率は96.4%で、欧州の一般人口に近い値だったのに対し、3〜4つが重なると42.4%まで下がっています[1]。神経症状の重さからは心臓の経過を予測できないため、神経症状が軽い方でも定期的な心臓の評価が欠かせません。
糖代謝・骨格・感覚器
糖尿病は最大30%の患者さんに起こり、そのうち65%がインスリンを使用しています。さらに最大49%の方に耐糖能異常(糖尿病の手前の状態)が見られます[1]。フラタキシン不足で膵臓のβ細胞がインスリンを十分につくれなくなることが背景にあると考えられています。前述のとおり糖尿病は生命予後に関わるため、毎年の空腹時血糖とHbA1cの測定が推奨されています。
背骨の側弯(そくわん)は臨床的に約3分の2に見られ、X線検査では全例で確認されます。足の甲が高くなる凹足(おうそく)は55%に見られますが、生活上の問題になることは多くありません[1]。側弯は心臓や呼吸への影響を避けるため、装具や手術を含めて早めに対応します。視神経萎縮は約25%に見られるものの自覚症状を伴わないことが多く、聴覚では通常の聴力検査が正常でも、雑音の中で言葉を聞き分けにくい聴神経障害が起こることがあります[1]。
進行の速さと知的な面
発症から車いすが必要になるまでの期間は平均10年とされ、発症が早い人ほど進行が速い傾向があります[1]。知的能力は一般に保たれますが、反応の速さや運動の計画、注意や作業記憶が低下することが報告されています。そのほか、膀胱の過活動による頻尿(41%)や睡眠時無呼吸(21%)も見られます。これらは一つひとつは地味でも、生活の質に大きく関わるため、神経内科・循環器・内分泌・整形外科・リハビリテーションなど複数の診療科が連携して診ていくことが推奨されています[1]。
6. 病型と遺伝子型 ─ 遅発型・反射保持型・複合ヘテロ接合
両アレルに完全浸透のGAA伸長を持つ人のうち、約75%は前章のような典型的な経過をたどり、約25%は非典型的フリードライヒ運動失調症に分類されます[1]。非典型例の多くは、GAA1が比較的短いことで説明できます。
🧭 非典型的なフリードライヒ運動失調症の病型
| 病型 | 定義・特徴 | GAA1の目安 |
|---|---|---|
| 遅発型(LOFA) | 26〜39歳で発症。症状が軽く、側弯などの骨格の合併症も少ない | 500回未満 |
| 超遅発型(VLOFA) | 40歳以降に発症。最高齢の報告は80歳。多系統萎縮症(小脳型)と紛らわしいことがある | 300回未満 |
| 反射保持型(FARR) | 腱反射が10年以上保たれる。約12%。発症が遅く、心筋症や骨格の合併症が少ない | ─ |
※25歳より後に発症する方は全体の約15%です[1]。遅発型の診断には平均5年かかると報告されています。
遅発型では、典型例より構音障害、腱反射消失、筋力低下、側弯、心筋症などがいずれも軽い傾向があり、立位の安定性の低下もゆっくり進みます[1]。「フリードライヒ運動失調症は子どもの病気」というイメージが強いと、成人発症の方で診断が遅れる原因になります。まれに、運動失調のない痙性対麻痺として始まる例や、心筋症だけが先に目立つ例も報告されています。
複合ヘテロ接合:もう片方の変化の「性質」で重さが変わる
約4%の患者さんは、片方がGAA伸長、もう片方が点変異や欠失という組み合わせです。このとき症状の重さは、GAA伸長の長さに加えて、もう片方の変化がどれだけ機能を損なうかで決まります。フラタキシンがまったくつくられなくなるnull変異(欠失、フレームシフト、ナンセンス変異、構造を大きく壊すミスセンス変異など)と、600回を超える典型的なGAA伸長を組み合わせて持つ方は、両アレルGAA伸長の方よりも発症が早く、進行も速い傾向があります[1]。
反対に、機能を一部だけ損なうミスセンス変異などとの組み合わせでは、症状は比較的軽くなります。たとえばp.Gly130Val(130番目のグリシンがバリンに置き換わる変化)は、複数の家系で見つかっており、上肢への影響が少なく、歩行が長く保たれ、心病変や構音障害も少ない軽症型をとります[1]。なお、GAA伸長をまったく持たず、点変異をホモ接合で持つ患者さんは、近親婚の1家系が報告されているだけです。
💡 用語解説:浸透率と境界域アレル
浸透率とは、病気の原因となる遺伝子の変化を持つ人のうち、実際に発症する人の割合のことです。フリードライヒ運動失調症では、完全浸透の範囲(66回以上)の伸長を両アレルに持てば発症します。一方、44〜65回の境界域アレルや100回未満の短い伸長では、浸透率が下がる可能性があり、境界域アレルと完全浸透アレルの組み合わせでは、遅発型や軽症型になることがあります[1]。
7. 診断と遺伝学的検査 ─ 見落とさないための注意点
フリードライヒ運動失調症の診断は、疑わしい症状があり、FXN遺伝子の両アレルに病的な変化が確認されたときに確定します。現時点で国際的に合意された臨床診断基準はありません[1]。25歳より前に始まる進行性の運動失調、構音障害、下肢の位置覚・振動覚の低下、錐体路徴候、側弯・凹足、肥大型心筋症、耐糖能異常・糖尿病、視神経萎縮や難聴といった組み合わせが、この病気を疑うきっかけになります。
検査の順番:まずGAAリピートを測る
患者さんの約96%は両アレルのGAA伸長で診断できるため、最初に行うのはGAAリピートの長さを測る専用の解析です[1]。この解析で片方のアレルにだけ伸長(または中間域の長さ)が見つかった場合は、もう片方に点変異や欠失がないかを調べるため、FXN遺伝子の配列解析と、エクソン単位の欠失・重複を調べる解析を追加します。
⚠️ エクソーム解析や通常の遺伝子パネルでは見つからない
FXN遺伝子のGAA伸長はイントロンの中にある長い繰り返し配列のため、エクソーム解析では検出できません。一般的なNGS(次世代シーケンサー)の遺伝子パネルも、FXN遺伝子の配列の変化やコピー数の変化は調べられても、GAA伸長は対象外であることがほとんどです[1]。全ゲノム解析のデータからリピート伸長を検出する解析法やロングリードシーケンスも開発されていますが、多くの臨床検査室ではまだ標準になっていません。運動失調の原因検索で「パネル検査が陰性だった」場合でも、それだけでフリードライヒ運動失調症を否定することはできません。
ミネルバクリニックで扱う早期発症運動失調症遺伝子検査パネルや運動失調症遺伝子検査パネルにもFXN遺伝子は含まれていますが、いずれも配列の変化とコピー数の変化を調べる検査で、GAA伸長は対象外です。フリードライヒ運動失調症が臨床的に疑われる場合は、FXN遺伝子のリピート伸長検査を別途行います。つまり、「リピート伸長検査」と「配列を調べるパネル検査」は役割が異なり、臨床像に応じて組み合わせることで初めて見落としを減らせます。
💡 用語解説:エクソーム解析とロングリードシーケンス
エクソーム解析は、遺伝子のうちタンパク質の設計図となるエクソンだけを集中的に読む検査です。短い断片(100〜数百塩基)を大量に読んでつなぎ合わせる方式のため、イントロンにある数千塩基規模の繰り返し配列は、対象範囲から外れるうえに、読み取ること自体が困難です。これに対しロングリードシーケンスは、1回に数千〜数万塩基を連続して読めるため、長いリピートの全長を直接測れる可能性があります。
診断後に行う評価
診断がついたら、病気の広がりを把握するための評価を行います。神経学的な評価に加え、心エコーと心電図による心筋症のベースライン評価、糖尿病の有無、側弯や足の変形、眼科(眼球運動・視神経)、聴覚、睡眠時無呼吸、膀胱の症状、心理面の評価が推奨されています[1]。その後は、神経症状を評価スケールで少なくとも年1回、心臓の評価を最初に異常がなければ年1回、血糖とHbA1cを年1回、聴力を2〜3年ごとに確認していくのが目安です。神経障害を悪化させうる薬剤を避け、飲酒は控えめにすることも勧められています[1]。
8. 鑑別すべき病気 ─ 治療できる「そっくりさん」を見逃さない
フリードライヒ運動失調症に似た症状を示す病気はいくつもあります。なかには治療で進行を防げるものがあり、日本人ではFRDAそのものより頻度が高いと考えられる病気も含まれるため、鑑別はとても大切です[1]。
🔎 主な鑑別疾患
| 疾患(原因遺伝子) | 遺伝形式 | 見分けるポイント |
|---|---|---|
| ビタミンE欠乏性運動失調症(TTPA) | 潜性 | FRDAの診断基準を満たすことが多い。血中ビタミンEが低い。高用量ビタミンEで予防・改善が期待できる |
| 無βリポタンパク血症(MTTP) | 潜性 | 脂肪の吸収障害。低脂肪食と脂溶性ビタミンの補充で多くの合併症を防げる |
| 眼球運動失行を伴う運動失調症1型・2型(APTX・SETX) | 潜性 | 眼球運動失行、小脳萎縮、2型ではAFP上昇。専用の遺伝子検査パネルあり |
| シャルルヴォア・サグネ型痙性運動失調症(SACS) | 潜性 | 早期発症の失調、腱反射消失、バビンスキー徴候、凹足でFRDAに似る |
| 毛細血管拡張性運動失調症(ATM) | 潜性 | 幼児期発症、眼球結膜の毛細血管拡張、免疫不全、腫瘍の起こりやすさ |
| シャルコー・マリー・トゥース病 | 顕性・潜性・X連鎖 | 構音障害やバビンスキー徴候が出る前の小児FRDAとは臨床だけでは区別しにくい |
| 遺伝性痙性対麻痺 | 多様 | 痙性で始まるまれなFRDAとの鑑別。HSP遺伝子検査パネルあり |
※GeneReviews(2025年改訂)の鑑別表をもとに主なものを抜粋しています[1]。
ビタミンE欠乏性運動失調症(AVED)と無βリポタンパク血症は、治療で合併症の多くを防げる可能性があるため、遺伝学的検査に進む前に血中のビタミンEや脂質を測ることが意味を持ちます[1]。
また、同じ「イントロン1のGAAリピート伸長」でも、FGF14遺伝子のGAAリピート伸長で起こる脊髄小脳失調症27B型(SCA27B)は、常染色体顕性遺伝で中年以降に発症する別の病気です。リピートの種類が同じでも、遺伝子が違えば遺伝形式も臨床像もまったく異なります。脆弱X関連のFXTASのように、成人期にリピート伸長で失調が起こる病気も知られています。超遅発型のFRDAは多系統萎縮症の小脳型と紛らわしいことがある点も、成人例では意識しておく必要があります[1]。
9. 治療 ─ 承認薬と開発中の治療
長いあいだ、治療はリハビリテーション、心不全・不整脈・糖尿病の治療、側弯の手術といった合併症ごとの対症療法に限られてきました。これらは現在も治療の土台で、そのうえで病気の成り立ちに働きかける治療がここ数年で大きく動いています。
オマベロキソロン:初めて承認された治療薬
オマベロキソロン(製品名スカイクラリス)は、Nrf2という転写因子を活性化する飲み薬です。Nrf2は酸化ストレスから細胞を守る遺伝子群のスイッチで、病気のモデルではミトコンドリアの機能を改善し、酸化と還元のバランスを整え、炎症を抑えることが示されていました[11]。
承認の根拠となった国際共同試験(MOXIe試験)では、16〜40歳の遺伝学的に診断された患者さん103人を、1日150mgのオマベロキソロン群とプラセボ群に分け、48週後の神経症状の評価スケール(mFARS)の変化を比べました。オマベロキソロン群は−1.55点、プラセボ群は+0.85点で、群間差は−2.40点(p=0.014)でした[11]。mFARSは点数が低いほど障害が軽いことを示すため、プラセボ群では1年で悪化したのに対し、薬を飲んだ群では悪化が抑えられたことになります。副作用として、肝臓の酵素(トランスアミナーゼ)の一過性の上昇が見られましたが、ビリルビンの上昇など肝障害の兆候は伴わず、頭痛、吐き気、疲労感もプラセボ群より多く見られました[11]。脂質の上昇が見られることもあり、定期的な確認が必要です[1]。
オマベロキソロンは2023年2月に米国FDAが16歳以上の患者さんに承認し、フリードライヒ運動失調症に初めて承認された治療薬となりました[12]。欧州でも2024年2月に欧州委員会が同じく16歳以上に承認しています[13]。現在は40か国以上で販売されており、2025年6月には2歳以上16歳未満の小児を対象とした国際第3相試験(BRAVE試験)で投与が開始されています[14]。日本での承認については、現時点で確認できる公表情報はありません。
💡 用語解説:mFARS(修正フリードライヒ運動失調症評価スケール)
mFARSは、フリードライヒ運動失調症の神経症状を点数化する評価スケールです。飲み込みや話し方などの球症状、上肢の協調運動、下肢の協調運動、立位や歩行の安定性といった項目を医師が診察して採点し、合計点が高いほど障害が重いことを示します。進行がゆっくりな病気では、1年あたりの悪化はわずか数点です。そのため、薬の効果は「良くなったか」よりも「悪化をどれだけ抑えられたか」で評価されます。
フラタキシンを増やす・補う治療
この病気は「フラタキシンの量が足りない病気」なので、フラタキシンそのものを増やす治療が根本的な戦略として研究されています。1つめの方向は、眠らされた遺伝子を目覚めさせるエピジェネティクス治療です。HDAC阻害薬RG2833は、患者さんのiPS細胞からつくった神経細胞でFXNのmRNAとフラタキシンタンパク質を増やし、ヒストンH3の9番目のリジンのアセチル化を回復させました。1日30〜240mgを投与した第1相試験では、血液の単核球でFXN mRNAとアセチル化の増加が確認され、安全性上の問題は見られませんでした[15]。ただし、これは効果の「目印」を確かめた初期段階の結果で、症状の改善を示したものではなく、その後の後期臨床試験の情報は確認できていません。
2つめは、フラタキシンのタンパク質を外から補う方法です。ノムラボフスプは、フラタキシンを細胞内とミトコンドリアに届けるよう設計されたタンパク質補充療法で、毎日の皮下注射で投与します。2026年2月に米国FDAから画期的治療薬(ブレイクスルーセラピー)指定を受けました[16]。長期の非盲検試験では、1年時点で評価できた9人全員の皮膚のフラタキシン量が、健康な人の平均の50%を超える水準(症状のない保因者と同程度)に達して維持されました[17]。開発企業は、皮膚のフラタキシン量を代替評価項目とした迅速承認を目指し、2026年6月に承認申請(BLA)の最初の部分を提出しています[17]。承認されたわけではなく、有効性の最終的な評価は今後の審査と第3相試験を待つ必要があります。なお、2026年6月時点の長期非盲検試験では43人中10人にアナフィラキシーが報告されており、安全性の評価も重要です[17]。
3つめは遺伝子治療です。LX2006は、AAVベクター(病原性のないウイルスの殻)を使って正常なFXN遺伝子を心臓に届ける治療で、フリードライヒ運動失調症の心筋症を主な対象としています。第1/2相試験では、左室の重さの指標(LVMI)が治療前に異常だった参加者で低下が報告されています[18]。2026年6月には、LVMIを主要評価項目とするピボタル試験(SUNRISE-FA 2)が開始され、最初の患者が登録されました。開発企業は、2028年前半の迅速承認に向けたBLA提出を目標としています[19]。
💡 用語解説:代替評価項目(サロゲートエンドポイント)
進行のゆっくりな希少疾患では、症状の変化で効果を示すまでに長い期間と多くの患者さんが必要になります。そこで、治療で動く検査値(フラタキシンの量や左室の重さなど)のうち、将来の臨床的な効果を合理的に予測できるものを評価項目として使い、先に承認する仕組みがあります。これが米国の迅速承認です。ただし、承認後に本当に症状の改善につながるかを確認する試験が求められます。
承認に至らなかった薬
すべての開発が順調だったわけではありません。15-リポキシゲナーゼという酵素を阻害する飲み薬バチキノンは、小児と成人を対象に承認申請されましたが、2025年8月、米国FDAは「有効性の実質的な証拠が示されていない」として審査完了報告通知(承認しない判断)を出し、再申請には追加の適切な対照試験が必要としました[20]。新しい治療の情報に触れるときは、「どの段階の結果なのか」「症状の改善を示したのか、検査値の変化なのか」を区別して読むことが大切です。
💊 主な治療・開発中の治療(2026年9月時点)
| 治療 | しくみ | 開発段階 |
|---|---|---|
| オマベロキソロン | Nrf2を活性化し酸化ストレスから細胞を守る | 米国(2023年)・欧州(2024年)で16歳以上に承認。小児の第3相試験中 |
| ノムラボフスプ | フラタキシンタンパク質を補充 | 画期的治療薬指定。迅速承認を目指し申請手続き中 |
| LX2006 | AAVベクターでFXN遺伝子を心臓へ届ける | ピボタル試験(SUNRISE-FA 2)開始 |
| RG2833 | HDAC阻害でFXN遺伝子を再活性化 | 第1相試験で分子の変化を確認(後期試験の情報なし) |
| バチキノン | 15-リポキシゲナーゼ阻害 | 2025年に米国FDAが承認せず |
※開発状況は変わりやすい情報です。最新の情報は各規制当局や開発企業の発表をご確認ください。
🩺 院長コラム【新しい治療のニュースをどう読むか】
希少疾患の治療開発では、企業の発表、学会発表、査読を経た論文が、時間差をおいて出てきます。「承認申請した」「画期的治療薬に指定された」という知らせは大きな前進ですが、それは承認そのものではありません。反対に、バチキノンのように期待されながら承認に至らない薬もあります。数字を見るときには「比較対照があるか」「症状の改善なのか検査値の変化なのか」「何人のデータか」の3点を確かめることが大切だと考えています。
フリードライヒ運動失調症では、遺伝子を目覚めさせる、タンパク質を補う、遺伝子を届ける、酸化ストレスを抑える、と複数の方向から治療が試みられています。どの治療が適するかは、病型や年齢、心臓の状態によって変わりうるため、まず正確な遺伝学的診断を得ておくことが、将来の治療や臨床試験の選択肢を考える前提になると考えています。
10. 遺伝のしくみとご家族への影響
フリードライヒ運動失調症は常染色体潜性(劣性)遺伝の病気です。患者さんの両親は、通常それぞれ1本ずつ病的なアレルを持つ保因者で、症状はありません。両親がともに保因者の場合、子どもが受精の時点で受け継ぐ組み合わせは次の3通りです[1]。
👪 両親がともに保因者の場合(子ども1人ごとの確率)
| 受け継ぐ組み合わせ | 確率 | 状態 |
|---|---|---|
| 両方のアレルに病的変化 | 25% | 発症する |
| 片方のアレルに病的変化 | 50% | 保因者(発症しない) |
| どちらにも病的変化なし | 25% | 発症せず、保因者でもない |
※片方の親が中間域(伸長しうる正常)アレルの保因者の場合、子どもが発症する確率は25%より低くなります[1]。
患者さんご本人の子どもは、全員が病的なアレルを1本受け継ぎます。子どもが発症するかどうかはパートナーの状態によって決まり、パートナーが保因者でなければ子どもは保因者になりますが発症せず、パートナーが病的アレルの保因者であれば、子どもが発症する確率は50%です[1]。欧州系の集団では保因者が60〜100人に1人いるため、パートナーの背景も確率の見積もりに関わります。
きょうだいの検査と心臓の確認
同じきょうだいでも、発症年齢には大きな差が出ることがあります。そのため、成人して症状がないきょうだいであっても、遺伝学的検査で否定されるまでは発症の可能性が残ると考えます[1]。FXN遺伝子の家系内の変化が確定していれば、症状のないきょうだいの発症前(予測的)検査が可能です。遺伝学的検査を受けていないきょうだいには、治療可能な心臓の変化を早く見つけるために、心エコーでの確認が推奨されています[1]。予測的検査は、結果が本人の将来や家族関係、就学・就労に影響しうるため、検査前後の遺伝カウンセリングを経て、本人の意思に基づいて行います。
出生前・着床前の検査
家系内の病的な変化がすでに特定されていれば、保因者検査のほか、妊娠中の出生前診断や、体外受精で得た胚を調べる着床前遺伝学的検査(PGT-M)が技術的に可能になります[1]。出生前診断では羊水検査や絨毛検査で胎児のDNAを得て、家系で確認されたGAA伸長や点変異を調べます。これらはいずれも、家系の変化が先に確定していることが前提です。どの検査を選ぶか、あるいは選ばないかは、ご夫婦の価値観によって異なり、医学的な正解が一つに決まるものではありません。
フリードライヒ運動失調症の女性の妊娠については、31人の女性の65回の妊娠を調べた研究で、流産、妊娠高血圧腎症、早産、帝王切開の増加は見られませんでした。妊娠中に症状が悪化した、改善した、変わらなかったという報告はほぼ同じ頻度でした[1]。妊娠中は心臓のこまめな確認と糖尿病の検査が推奨され、帝王切開が必要な場合は可能であれば全身麻酔より硬膜外・脊髄くも膜下麻酔が勧められています。
こうした検査の選択肢と限界、結果が家族にもたらす意味を整理するのが遺伝カウンセリングです。ミネルバクリニックでは、臨床遺伝専門医が検査の前後で遺伝カウンセリングを行い、中立の立場で判断材料を整理します。
11. よくある誤解
誤解①「子どもの病気なので大人には関係ない」
典型例は10〜15歳で発症しますが、約15%は25歳より後に発症し、40歳以降の超遅発型もあります。成人の運動失調でも鑑別に入る病気です。
誤解②「遺伝子パネルが陰性なら否定できる」
原因の約96%を占めるGAA伸長は、エクソーム解析や通常のNGSパネルでは検出できません。リピート長を測る専用の解析が必要です。
誤解③「神経が軽ければ心臓も軽い」
神経症状の重さから心筋症の経過は予測できません。心臓は神経とは別に定期的に評価する必要があります。
誤解④「保因者も少し症状が出る」
片方のアレルにだけ病的変化を持つ保因者は、症状がなく、この病気を発症しません。子どもへの影響はパートナーの状態で決まります。
まとめ
フリードライヒ運動失調症は、FXN遺伝子イントロン1のGAAリピート伸長が遺伝子を眠らせ、ミトコンドリアで鉄硫黄クラスターづくりを支えるフラタキシンが不足することで起こる、常染色体潜性遺伝の病気です[1]。神経症状に加え、心筋症・糖尿病・側弯といった全身の合併症を伴い、とくに心臓の管理が生命予後を左右します。欧州系の集団では多い一方、日本人ではきわめてまれと考えられ、似た症状の方では治療できる鑑別疾患を含めて幅広く考える必要があります[3]。
診断には、エクソーム解析や通常の遺伝子パネルでは見つからないGAA伸長を、専用の解析で確かめることが欠かせません。治療では、オマベロキソロンが米国と欧州で承認され、タンパク質補充療法や遺伝子治療も承認を目指す段階に進んでいます。正確な遺伝学的診断は、合併症の管理、ご家族の検査、将来の治療の選択肢を考えるための出発点になります。
よくある質問(FAQ)
Q1. フリードライヒ運動失調症とはどんな病気ですか?
FXN遺伝子のイントロン1にあるGAAの繰り返しが両方のアレルで長く伸びることで、ミトコンドリアのタンパク質フラタキシンが不足し、神経や心臓の細胞が少しずつ傷んでいく常染色体潜性(劣性)遺伝の病気です。多くは10代前半までに歩行のふらつきで始まり、構音障害、深部感覚の低下、肥大型心筋症、糖尿病、側弯などを伴います。
Q2. 日本人でも起こりますか?
原因となるGAA伸長は主として欧州・北アフリカ・中東・インド亜大陸系の集団で見られ、日本・中国・東南アジアの集団ではきわめてまれで、報告が非常に限られています。日本人では似た症状の別の病気(ビタミンE欠乏性運動失調症や眼球運動失行を伴う運動失調症など)も含めて考えることが現実的です。祖先の背景によってはこの病気も鑑別に入ります。
Q3. 遺伝子パネル検査やエクソーム解析で診断できますか?
原因の約96%を占めるGAAリピート伸長は、イントロンにある長い繰り返し配列のため、エクソーム解析や通常のNGS遺伝子パネルでは検出できません。まずGAAリピートの長さを測る専用の解析を行い、片方のアレルにだけ伸長が見つかった場合に、配列解析や欠失の解析を追加します。
Q4. 治療薬はありますか?
Nrf2を活性化する飲み薬オマベロキソロン(スカイクラリス)が、2023年に米国、2024年に欧州で16歳以上の患者さんに承認されています。臨床試験では48週後の神経症状の悪化がプラセボより抑えられました。日本での承認については、現時点で確認できる公表情報はありません。フラタキシンを補うタンパク質補充療法や、心筋症を対象とした遺伝子治療も開発が進んでいます。
Q5. 子どもやきょうだいに遺伝しますか?
両親がともに保因者の場合、子ども1人ごとに発症する確率は25%、保因者になる確率は50%です。患者さんご本人の子どもは全員が病的なアレルを1本受け継ぎますが、パートナーが保因者でなければ発症しません。症状のないきょうだいでも発症の可能性があるため、遺伝学的検査を受けていない場合は心エコーによる確認が推奨されています。
Q6. 保因者にも症状は出ますか?
片方のアレルにだけ病的な変化を持つ保因者は、症状がなく、この病気を発症しません。家系内の病的な変化が特定されていれば、血縁者の保因者検査、出生前診断、着床前遺伝学的検査(PGT-M)が技術的に可能になります。
🏥 フリードライヒ運動失調症の遺伝学的検査・遺伝カウンセリング
運動失調の原因を遺伝学的に確かめたい方、ご家族に診断を受けた方がいて
ご自身や将来のお子さんへの影響を知りたい方へ。
臨床遺伝専門医が、正確な診断に基づいて検査の選択肢と結果の意味を整理します。
参考文献
- [1] Friedreich Ataxia. GeneReviews®. 2025. [NCBI Bookshelf NBK1281]
- [2] Friedreich’s ataxia: autosomal recessive disease caused by an intronic GAA triplet repeat expansion. Science. 1996. [MEDLINE 8596916]
- [3] Unique origin and specific ethnic distribution of the Friedreich ataxia GAA expansion. Neurology. 2000. [Neurology 10.1212/WNL.54.12.2322]
- [4] The GAA triplet-repeat expansion in Friedreich ataxia interferes with transcription and may be associated with an unusual DNA structure. Am J Hum Genet. 1998. [PMC1376805]
- [5] MutLα Heterodimers Modify the Molecular Phenotype of Friedreich Ataxia. PLoS One. 2014. [PMC4074104]
- [6] Epigenetic-based therapies for Friedreich ataxia. Front Genet. 2014. [PMC4042889]
- [7] Perturbation of cellular proteostasis networks identifies pathways that modulate precursor and intermediate but not mature levels of frataxin. Sci Rep. 2015. [PMC4680912]
- [8] Structure of the human frataxin-bound iron-sulfur cluster assembly complex provides insight into its activation mechanism. Nat Commun. 2019. [PMC6525205]
- [9] Aconitase and mitochondrial iron–sulphur protein deficiency in Friedreich ataxia. Nat Genet. 1997. [Nature Genetics ng1097-215]
- [10] Friedreich’s ataxia: the vicious circle hypothesis revisited. BMC Medicine. 2011. [BMC Medicine 9:112]
- [11] Safety and Efficacy of Omaveloxolone in Friedreich Ataxia (MOXIe Study). Annals of Neurology. 2021. [DOI 10.1002/ana.25934]
- [12] Reata Pharmaceuticals Announces FDA Approval of SKYCLARYS™ (Omaveloxolone), the First and Only Drug Indicated for Patients with Friedreich’s Ataxia. U.S. Food and Drug Administration. 2023. [FDA]
- [13] Biogen Received European Commission Approval for SKYCLARYS® (omaveloxolone), the First Therapy to Treat Friedreich’s Ataxia. European Medicines Agency. 2024. [EMA]
- [14] Biogen Initiates Phase 3 Pediatric Study of Omaveloxolone for the Treatment of Friedreich Ataxia. Biogen. 2025. [Biogen]
- [15] Epigenetic Therapy for Friedreich Ataxia. Ann Neurol. 2014. [PMC4361037]
- [16] Larimar Therapeutics Announces FDA Breakthrough Therapy Designation for Nomlabofusp in FA and Reiterates Planned BLA Submission in June 2026. Larimar Therapeutics. 2026. [Larimar Therapeutics]
- [17] Larimar Therapeutics Reports Positive Open Label Data and Submission of First Module of Rolling BLA for Accelerated Approval of Nomlabofusp for Friedreich’s Ataxia. SEC Form 8-K Exhibit 99.1. 2026. [SEC.gov]
- [18] Lexeo Therapeutics Announces Progress in FDA Discussions for Accelerated Approval Pathway and Positive Interim Clinical Data for LX2006 in Friedreich Ataxia Cardiomyopathy. Lexeo Therapeutics. 2025. [Lexeo Therapeutics]
- [19] Lexeo Therapeutics Announces Regulatory Update and Registrational Trial Design for LX2006 Gene Therapy in Friedreich Ataxia. Lexeo Therapeutics. 2026. [Lexeo Therapeutics]
- [20] PTC Therapeutics Receives Complete Response Letter for Vatiquinone NDA. SEC Form 8-K Exhibit 99.1. 2025. [SEC.gov]






