

目次

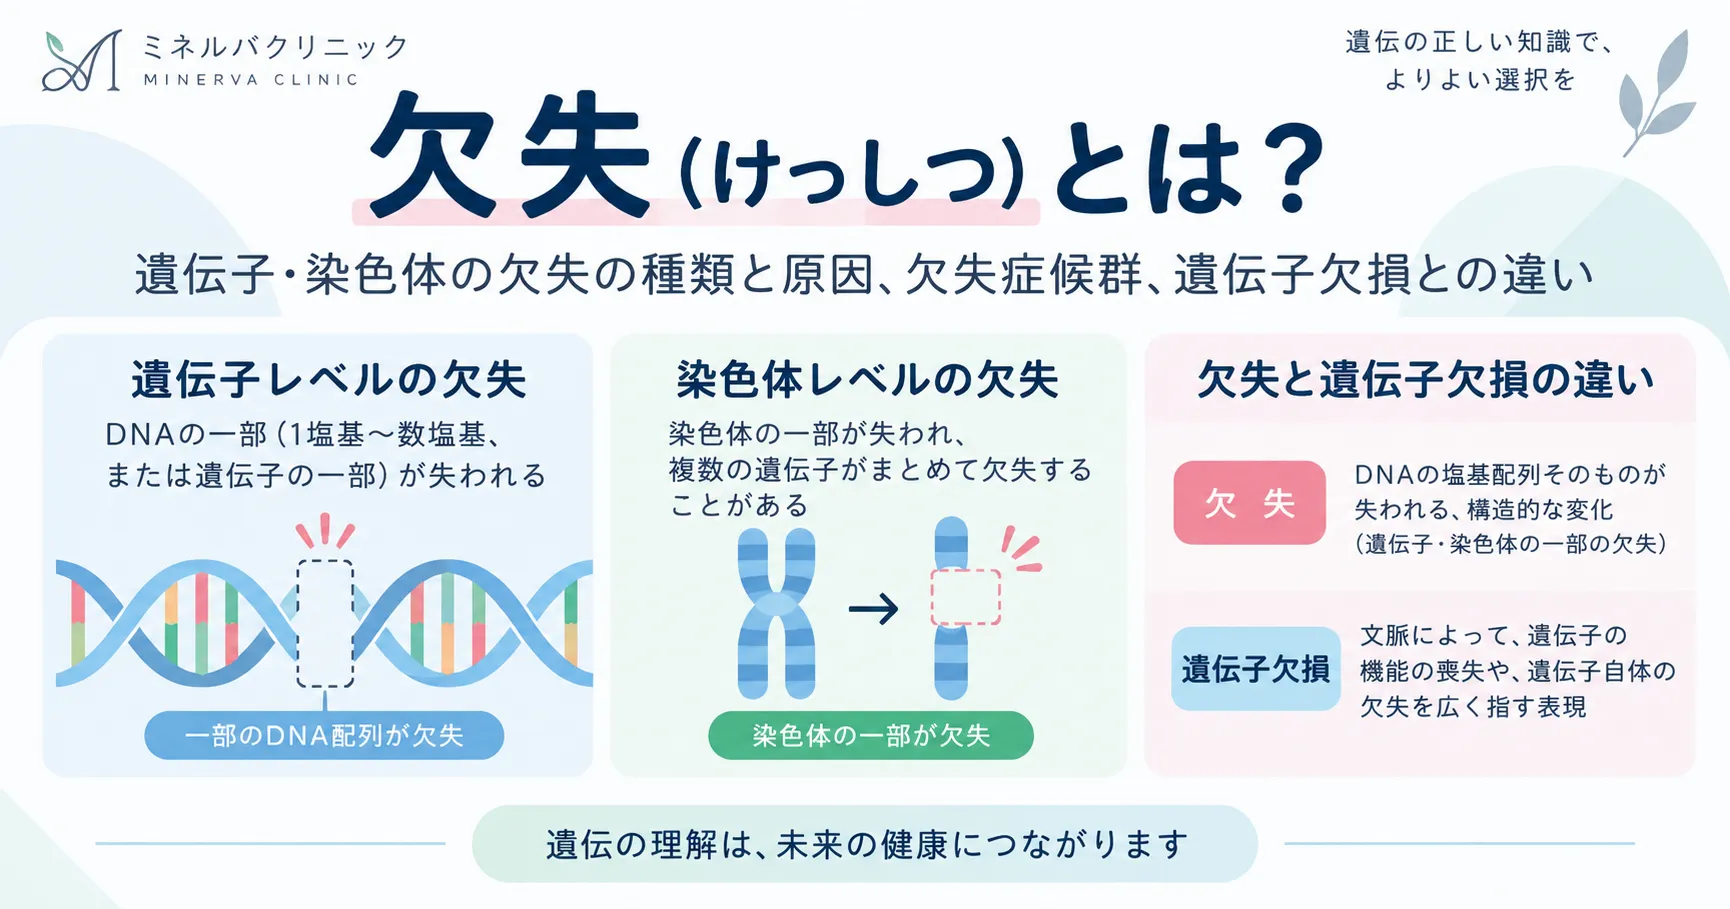
欠失(けっしつ、deletion)とは、DNAの塩基配列や染色体の一部が失われる変化のことです。失われる範囲は1塩基から、顕微鏡で見える染色体の大きな区間までさまざまです。その大きさと場所によって、体にほとんど影響しないものから、22q11.2欠失症候群のような欠失症候群の原因になるものまであります。この記事では、欠失の意味と「欠損」との違い、種類、起こる仕組み、病気につながる理由、調べる検査、遺伝するかどうかを、臨床遺伝専門医の視点で文献とともに整理します。
Q. 欠失とは何ですか?まず結論だけ知りたいです
A. 欠失とは、DNAの塩基配列や染色体の一部が失われる変化です。数塩基の小さな欠失はタンパク質の設計図の読み方を狂わせることがあり、遺伝子や染色体の大きな区間が失われる欠失は、そこに含まれる遺伝子の量が半分になることで欠失症候群の原因になります。一方で、健康な人のゲノムにも病気と関係しない欠失は多く存在するため、「欠失がある=病気がある」ではありません。
- ➤読み方・英語 → けっしつ/deletion。染色体の表記ではdel
- ➤欠損との違い → 欠失は「配列がなくなること」、欠損は多くの場合「働きがなくなった状態」で、原因は欠失に限らない
- ➤種類 → 数塩基の欠失、遺伝子・エキソン単位の欠失、微細欠失、染色体レベルの欠失
- ➤起こる理由 → 多くは偶発的。よく似た反復配列にはさまれた領域では同じ欠失が繰り返し起こる
- ➤検査 → 大きさによって見える検査が違う(Gバンド法・FISH法・マイクロアレイ・MLPA法など)
- ➤遺伝 → 多くは新たに生じたもの。一部は親から受け継がれる
🧬 欠失(deletion)の基本情報
※本記事は用語の解説です。個別の検査結果の解釈は、担当の医師にご確認ください。
1. 欠失とは|遺伝子や染色体の一部が失われる変化
欠失とは、DNAの塩基配列または染色体の一部が失われる変化で、遺伝子変異(バリアント)の基本的な型の一つです。遺伝子の中の数塩基が抜ける小さな欠失も、染色体の一部が数百万塩基にわたって失われる大きな欠失も、同じ「欠失」という言葉で呼びます。大きさが桁違いであるにもかかわらず同じ用語が使われるため、検査報告書や説明の中で「欠失」という言葉が出てきたときは、どの大きさの、どの場所の欠失なのかを確認することが理解の出発点になります。
欠失の意味・読み方・英語表記・言い換え
欠失は「けっしつ」と読み、英語ではdeletionといいます。DNA配列の変化を記載する国際的な命名法(HGVS)では、DNAの文字が1つ以上失われた変化を「del」で表すと定められています[3]。
日常の日本語では、欠失を「欠損」「欠如」「欠落」と言い換えることがあります。ただし遺伝医学では、とくに「欠損」は欠失とは別の意味で使われることが多いため、言い換えるときには注意が必要です。この違いを次に整理します。
「欠失」と「欠損」の違い|遺伝子欠損の3つの意味
欠失は「DNAの配列そのものがなくなること」、欠損は多くの場合「遺伝子やタンパク質の働きがなくなった状態」を指します。欠損の原因は欠失に限りません。「遺伝子欠損」という言葉は、文脈によって次の3つの意味で使われています。
②の例として、CDKL5欠損症は、CDKL5遺伝子の働きが失われることで早期発症のてんかんや発達の遅れが生じる病気です。報告されている原因変異は、ミスセンス変異、フレームシフト変異、ナンセンス変異、スプライシング異常、欠失と多様で、欠失はその一部にすぎません[4][5]。つまり「〜欠損症」という病名であっても、原因が遺伝子の欠失であるとは限りません。
この区別は、検査の選び方に直結します。1塩基の置き換わりのような小さな変化は遺伝子の配列を読む検査で見つけますが、エキソン単位より大きな欠失は、配列を読む検査だけでは見落とされることがあり、コピー数(遺伝子の数)を測る検査が必要になります。働きが失われる変異の総称については機能喪失型変異の解説もご覧ください。
2. 欠失の種類|大きさで分かれる4つのレベル
欠失は、失われる範囲の大きさによって、数塩基の欠失、遺伝子・エキソン単位の欠失、微細欠失、染色体レベルの欠失の4つに分けると整理しやすくなります。大きさが違えば、体への影響の出方も、見つけられる検査も変わります。
数塩基の欠失(フレームシフトとインフレーム、挿入との違い)
遺伝子の情報は、3つの塩基が1組(コドン)になって1つのアミノ酸を指定する形で読まれます。そのため、失われた塩基の数が3の倍数かどうかで結果が大きく変わります。3の倍数でない欠失では、それより後ろの読み取りの区切りがすべてずれるフレームシフト変異になり、途中で読み取りが止まることが多くなります。3の倍数の欠失では読み枠は保たれ(インフレーム)、いくつかのアミノ酸が抜けたタンパク質ができます。
この違いが症状の重さを分ける代表例が、ジストロフィン遺伝子(DMD)の欠失です。読み枠を保つ欠失はおおむね軽症のベッカー型筋ジストロフィー(BMD)に、読み枠を壊す欠失はおおむね重症のデュシェンヌ型筋ジストロフィー(DMD)に対応することが知られており、これを「読み枠ルール(reading frame rule)」と呼びます。ただし例外もあり、特にBMD側では例外の割合が高い可能性が指摘されています[6]。
挿入(insertion)は、塩基が新たに加わる変化で、欠失とは逆向きの変化です。同じ場所で欠失と挿入が同時に起きた変化は、HGVSでは「delins(deletion-insertion)」と表し、分野によって意味が異なる「indel」という語は用いないことになっています[7]。
遺伝子・エキソン単位の欠失
遺伝子の中のタンパク質の設計図にあたる部分(エキソン)が1つ以上まとめて失われる欠失は、いくつかの遺伝性疾患で主な原因になっています。
デュシェンヌ/ベッカー型筋ジストロフィーでは、変異の多くがエキソン単位の欠失・重複です。中国の613例の解析では、69.8%が大きな欠失・重複でした[8]。脊髄性筋萎縮症(SMA)では、患者の95%超でSMN1遺伝子のエキソン7が検出されず、その原因にはホモ接合性欠失とSMN1配列からSMN2配列への遺伝子変換が含まれます[9]。αサラセミアでは、HBA1・HBA2遺伝子の欠失が最も多い原因です[10]。
このタイプの欠失は、遺伝子の配列を読む方法だけでは見落とされることがあるため、MLPA法などコピー数を測る方法が診断に用いられます[11][9]。
微細欠失(微小欠失)|顕微鏡では見えない欠失
微細欠失(microdeletion)とは、通常の染色体検査(Gバンド法)では見えない大きさの欠失のことです。Gバンド法の解像度はおおむね5〜10Mb程度とされ[1]、それより小さな欠失は、マイクロアレイ染色体検査などの分子的な方法で見つけます。
ただし「5Mb未満」は目安であり、厳密な境界ではありません。たとえばプラダー・ウィリー症候群の典型的な欠失は5〜6Mbあります[12]。代表的な疾患には22q11.2欠失症候群やウィリアムズ症候群があり、ウィリアムズ症候群では90〜95%の人で1.55Mbの欠失がみられます[13]。詳しくは微小欠失症候群とはで解説しています。
染色体レベルの欠失(末端欠失・中間部欠失・環状染色体)
顕微鏡で見える大きさの欠失は、失われる場所によって次のように分けられます。
末端欠失は、染色体の端の部分が失われるものです。1p36欠失症候群は、ヒトで最も多い末端欠失とされています[14]。染色体の端のすぐ内側の領域についてはサブテロメアで解説しています。中間部欠失は、染色体が2か所で切れて、その間が抜け落ちるものです。環状染色体は、染色体の両端の近くで切断が起き、切れた端どうしがつながって輪の形になったもので、切断点より先の部分が失われます。失われる量は例ごとに異なります。これらを含む構造の変化の全体像は染色体の構造異常 総論にまとめています。
CNVとしての欠失|病気と関係しない欠失もある
ゲノムの一定の範囲のコピー数が、人によって多かったり少なかったりする違いをコピー数変異(CNV)といい、欠失はその一つです。健康な人々のデータをまとめた研究では、ゲノムの4.8〜9.5%がCNVに関わり、完全に欠失しても明らかな症状を示さない遺伝子が約100個あると推定されています[15]。
このため、検査で欠失が見つかったときに重要なのは、欠失があるかどうかではなく、どの遺伝子を含むか、大きさはどれくらいか、病気との関係が確立した領域か、親にも同じ欠失があるかといった情報です。これらをもとに、その欠失が病気の原因となりうるかを判断します。
欠失の表記(ISCN・HGVS)
染色体検査やマイクロアレイの結果は、国際的な命名法であるISCNで記載され、現在の最新版はISCN 2024です[2]。欠失は「del」の略号で表されます。DNA配列の変化はHGVSで記載し、たとえば「c.4375_4379del」は、c.4375からc.4379までの塩基が失われていることを意味します[3]。エキソン単位の欠失で切れ目(切断点)の正確な位置が分からない場合は、括弧や「?」を使って、位置の不確かさを表す書き方も定められています[16]。
3. 欠失はなぜ起こる?
多くの欠失は、精子や卵子ができる過程や、DNAの複製・修復の過程で偶発的に起こります。とくに、よく似た配列にはさまれた領域では、配列の取り違えによって同じ範囲の欠失が繰り返し起こります。欠失を含むコピー数の変化は、他の種類の変異より高い頻度で生じることが知られています[17]。
主な仕組みは次のとおりです[17]。
① 非アレル間相同組換え(NAHR):ゲノムには、低コピー反復(LCR)と呼ばれる、よく似た配列の繰り返しが点在しています。減数分裂のときにこの配列どうしが誤って対合すると、間の区間が抜け落ちます。22q11.2欠失の多くはこの仕組みで生じる新生の欠失とされ[18]、ウィリアムズ症候群の欠失も、低コピー反復の間のNAHRによって起こります[13]。詳しくは非アレル間相同組換え(NAHR)をご覧ください。
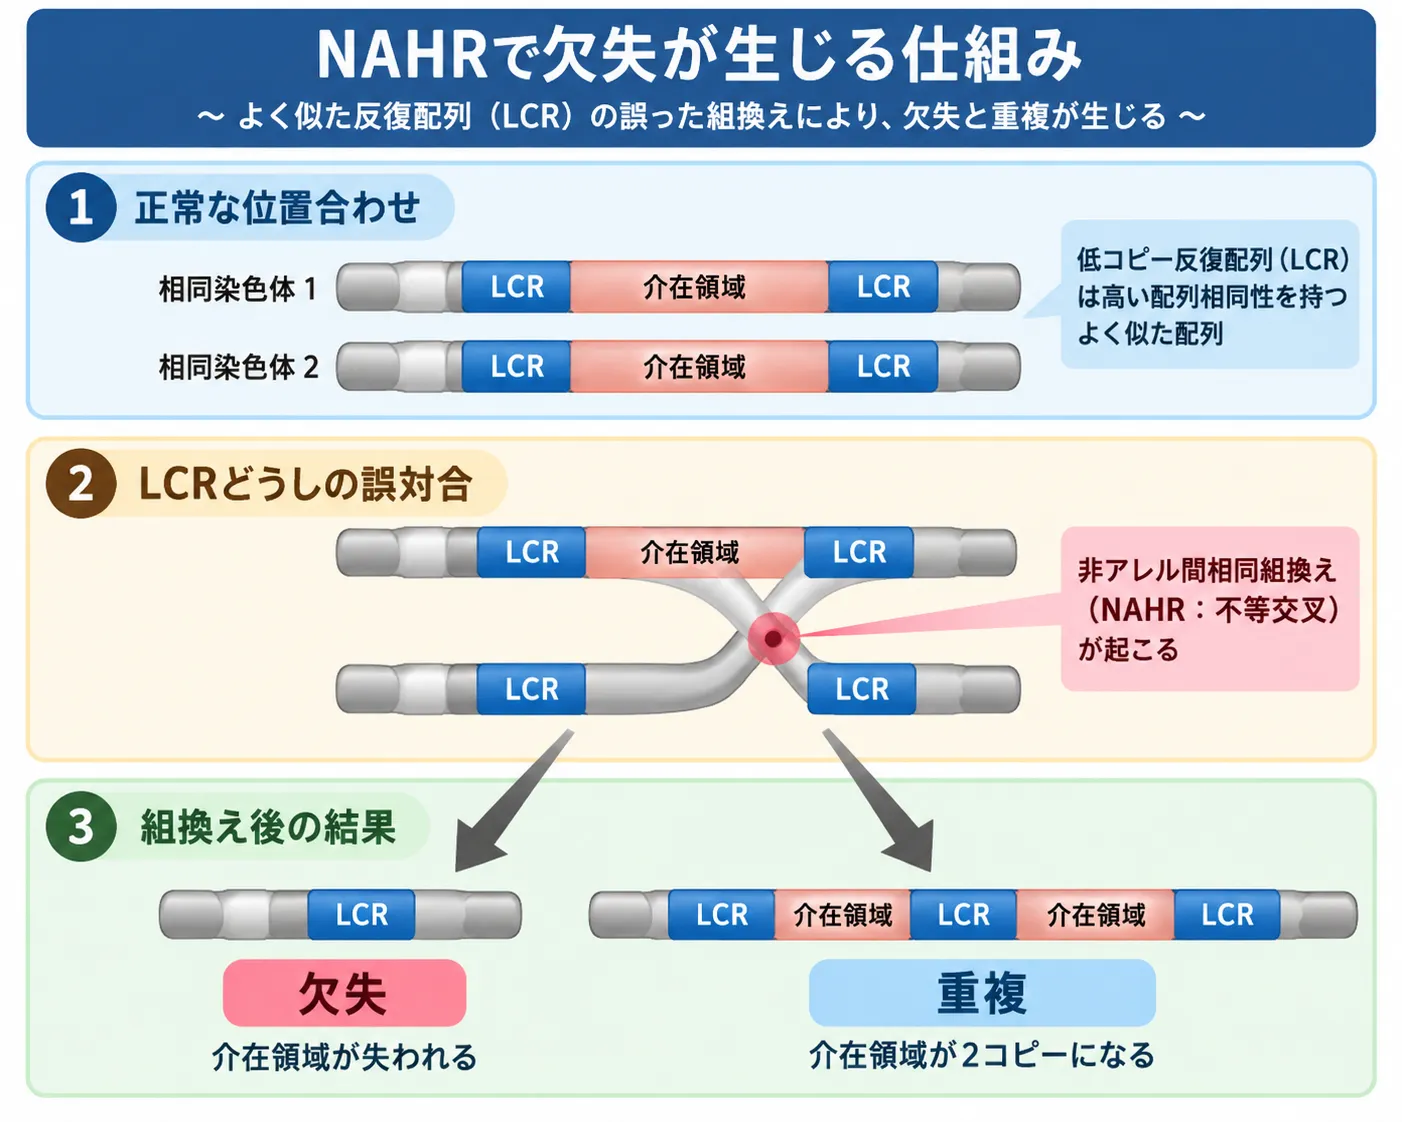
低コピー反復配列(LCR)が本来とは異なる位置で対合し、非アレル間相同組換え(NAHR)が起こると、LCRにはさまれた介在領域が一方では欠失し、もう一方では重複します。22q11.2欠失症候群など、反復配列にはさまれた領域で繰り返し生じる欠失・重複の代表的な発生機序です。
② 非相同末端結合(NHEJ)と複製に伴う誤り:DNAの二本鎖が切れたあと、切れた端どうしをつなぎ直す過程で一部の配列が失われることがあります。また、DNAの複製の途中で鋳型を乗り換える仕組み(FoSTeS/MMBIR)によって、さまざまな大きさの欠失を含む複雑な構造変化が生じうることも示されています[19]。
③ 親の均衡型構造異常に由来するもの:親が均衡型の転座や逆位をもっていても、遺伝物質の過不足がないため本人は多くの場合無症状です。しかし子に不均衡な形で伝わると、一部の領域の欠失が生じます。たとえばウォルフ・ヒルシュホーン症候群(4p欠失)では、40〜45%が別の染色体との不均衡な転座によるものと報告されています[20]。また、ウィリアムズ症候群では、欠失が生じた側の親の約25%が7q11.23領域の逆位多型をもっていました(この逆位は一般集団の約6%にみられ、それ自体は症状を起こしません)[13]。
親の年齢や生活習慣との関係については、すべての欠失に当てはまる結論は出ていません。少なくとも22q11.2欠失では、新生の欠失をもつ子の母親の受胎時の平均年齢は29.5歳で、一般集団と同程度でした[22]。また、生殖補助医療による妊娠の割合も、一般集団と有意な差はみられていません[23]。
4. 欠失が病気を起こす仕組み
欠失は、遺伝子の量が半分になる、読み枠がずれて正常なタンパク質ができなくなる、がんを抑える仕組みが失われる、といった経路で病気につながります。ただし、欠失が必ずしも「機能を失わせる」わけではない点にも注意が必要です。
ハプロ不全|遺伝子の量が半分になる
私たちは多くの遺伝子を父由来・母由来の2コピーもっています。片方が欠失すると、残る1コピーだけでは必要な量のタンパク質が作れず症状が出る場合があり、これをハプロ不全といいます。ウィリアムズ症候群の欠失範囲に含まれるELN遺伝子はハプロ不全を示す遺伝子で、結合組織の症状との関連が知られています[24]。欠失症候群の多くは、隣り合う複数の遺伝子が同時に失われることで症状が組み合わさる「隣接遺伝子欠失症候群」です。22q11.2欠失症候群も、常染色体顕性の隣接遺伝子欠失症候群と位置づけられています[25]。
読み枠のずれと異常なタンパク質
フレームシフトを起こす欠失では、途中に終止の合図(終止コドン)が現れやすくなります。このようなmRNAは、細胞の品質管理の仕組みであるナンセンス変異依存mRNA分解(NMD)によって分解されることが多く、結果としてタンパク質がほとんど作られなくなります。一方、インフレームの欠失では、一部が欠けたタンパク質が一定の機能を保つことがあり、前述のDMDとBMDの違いはこの差として説明されます[6]。
がん抑制遺伝子の欠失とツーヒット仮説
細胞の増殖にブレーキをかけるがん抑制遺伝子では、2つのコピーの両方が働かなくなることが発がんにつながります。網膜芽細胞腫の解析から、2回の変異(ヒット)が必要であるというツーヒット仮説が提唱されました[26]。2つ目のヒットとして、正常な側のコピーを含む領域が欠失し、ヘテロ接合性の消失(LOH)が起こることがあります。
⚠ 欠失=機能喪失とは限らない
肺がんで知られるEGFR遺伝子のエキソン19欠失は、腫瘍細胞に生じる小さなインフレーム欠失で、EGFRの働きを弱めるのではなく、むしろ活性化させます。エキソン19欠失とL858R変異をあわせると、EGFR変異の85〜90%を占め、EGFRチロシンキナーゼ阻害薬が効きやすいことが知られています[27]。欠失の影響は、どの遺伝子のどの部分が失われたかによって決まります。
同じ欠失でも親由来で症状が変わる(ゲノムインプリンティング)
15番染色体の15q11-q13領域には、父由来のコピーだけが働く遺伝子と、母由来のコピーだけが働く遺伝子があります(ゲノムインプリンティング)。このため、同じ範囲の欠失でも、父由来の染色体に起こればプラダー・ウィリー症候群、母由来の染色体に起こればアンジェルマン症候群という別の病気になります。プラダー・ウィリー症候群の60〜70%は父由来の欠失[12]、アンジェルマン症候群の65〜75%は母由来の15q11.2-q13欠失によるとされています[28]。
5. 欠失と重複・挿入・逆位・転座の違い
5つとも染色体やDNAの構造が変わる変化ですが、遺伝物質が「減る」のは欠失だけです。重複と挿入は遺伝物質が増える変化、逆位と均衡型転座は原則として量が変わらない変化です。量の増減がある変化を不均衡型、増減がない変化を均衡型と呼びます。
6. 欠失症候群とは|代表的な疾患一覧
欠失症候群とは、染色体の特定の領域が欠失することで、複数の症状がまとまって現れる病気の総称です。顕微鏡で見える大きな欠失によるものと、微細欠失によるもの(微小欠失症候群)の両方を含みます。症状は、欠失の範囲に含まれる遺伝子によって決まり、同じ症候群の中でも幅があります。
🧬 代表的な欠失症候群
| 疾患 | 欠失領域 | 頻度の目安 | 主な特徴 |
|---|---|---|---|
| 22q11.2欠失症候群 | 22q11.2 | 出生あたりの推計は約1/2,000〜1/6,000と幅がある。胎児では約1/1,000[22][30][18] | 先天性心疾患、口蓋の異常、免疫不全など[25] |
| 1p36欠失症候群 | 1p36(末端) | 1/5,000〜1/10,000[14] | 発達の遅れ、けいれん、心疾患など[31] |
| 5p−症候群(猫鳴き症候群) | 5p | 1/15,000〜1/50,000[32] | 甲高い泣き声、小頭症など |
| ウォルフ・ヒルシュホーン症候群 | 4p16.3 | まれ | 40〜45%が不均衡転座による[20] |
| 18p欠失症候群 | 18p | 約1/50,000[33] | 低身長、軽度〜中等度の知的障害など |
| 3p欠失症候群(3pter-p25) | 3p25〜末端 | まれ | 成長の遅れ、小頭症、眼瞼下垂など。ほぼ症状のない親子例も報告[34][35] |
| ウィリアムズ症候群 | 7q11.23 | 1/7,500〜1/20,000[21] | 大動脈弁上狭窄などの心血管症状など[13] |
| プラダー・ウィリー/アンジェルマン症候群 | 15q11-q13 | — | 欠失が父由来か母由来かで別の病気になる |
| クリーフストラ症候群 | 9q34 | — | 詳細は疾患ページで解説 |
| 遺伝性圧脆弱性ニューロパチー(HNPP) | 17p(PMP22を含む) | — | 約80%がPMP22を含む欠失による。常染色体顕性遺伝[36] |
| Y染色体AZF微小欠失 | Y染色体長腕 | — | 男性不妊との関連で調べられる |
※頻度は調査方法や対象集団によって異なります。染色体の番号・領域ごとの欠失症候群は染色体領域と疾患のリストから探せます。
「欠失症候群になる確率」は、個人ごとに計算できる数字ではありません。参考になる集団のデータとして、出生前検査でマイクロアレイ染色体検査を行った大規模研究があります。通常の染色体検査で異常がなかった妊娠のうち、年齢やスクリーニング陽性を理由に検査した群の1.7%、超音波で形態異常がみられた群の6.0%で、臨床的に意味のある欠失または重複が見つかりました[29]。この数字には重複も含まれ、検査を受けた集団のものである点に注意が必要です。
7. 欠失を調べる検査|大きさで検査が変わる
欠失は大きさによって見つけられる検査が異なり、疑う欠失の大きさと場所に合った検査を選ぶ必要があります。「染色体検査で異常なし」という結果は、Gバンド法で見える範囲に異常がなかったという意味で、微細欠失やエキソン単位の欠失まで否定するものではありません。
🔬 欠失を調べる主な検査
| 検査 | 見つけられる欠失の目安 | 特徴・限界 |
|---|---|---|
| Gバンド法 | おおむね5〜10Mb以上[1] | 全染色体を一度に観察でき、均衡型転座も分かる |
| FISH法 | 狙った領域の欠失 | 疑う疾患が決まっているときに用いる |
| マイクロアレイ染色体検査(CMA) | 微細欠失を含む全ゲノムの欠失・重複 | 均衡型の構造異常や低頻度のモザイクは原則として検出できない[37] |
| MLPA法 | エキソン単位の欠失・重複 | DMDやSMAなど、特定の遺伝子の欠失を調べる[11][9] |
| 次世代シークエンサー(NGS) | 数塩基の小さな欠失など | 大きな欠失の検出能力は解析方法によって異なる |
| NIPT(微小欠失の検査) | 一部の微細欠失 | スクリーニング検査であり、確定診断ではない |
原因の分からない発達の遅れや多発奇形などでは、マイクロアレイ染色体検査が第一段階の検査として推奨されています。その診断率は15〜20%で、Gバンド法の約3%を大きく上回ると報告されています[37]。
妊娠中に微細欠失を調べるNIPTについては、学会ごとに見解が分かれています。米国臨床遺伝・ゲノム学会(ACMG)の2023年のガイドラインは、22q11.2欠失のスクリーニングをすべての妊婦に提示することを条件付きで推奨しています。同ガイドラインが取り上げた前向き研究では、22q11.2欠失12例のうち10例が検出され、陽性的中率は52.6%でした[38]。一方、米国母体胎児医学会(SMFM)の2025年ガイダンス(米国産科婦人科学会〔ACOG〕が支持)は、一般集団に対する微細欠失のルーチン・スクリーニングを推奨していません。22q11.2欠失をcfDNAで調べることを選択する場合は、十分な事前カウンセリングを行うとしています。また、胎児のコピー数変異(CNV)について情報を得たい場合は、微細欠失のcfDNAスクリーニングより診断検査を提示することを推奨しています[39]。日本医学会の出生前検査認証制度では、認証施設のNIPTの対象を21・18・13トリソミーの3疾患に限定しています[40]。
💡 NIPTで「陽性」だった場合
NIPTはスクリーニング検査のため、陽性の結果だけで診断は確定しません。微細欠失の陽性結果は、羊水検査などによる確定検査で確認する必要があります。検査の必要性や精度の考え方はNIPT微小欠失検査は必要?的中率と確率で詳しく解説しています。
8. 欠失は遺伝する?
欠失の多くは親から受け継いだものではなく、精子や卵子ができる過程などで新たに生じた(新生の)ものです。ただし、欠失をもつ本人の子には伝わる可能性があり、親が均衡型の構造異常をもっている場合には、次の妊娠でも欠失が生じうるため、親の検査が選択肢になります。
22q11.2欠失症候群の典型的な欠失は、90%超が新生で、約10%は欠失をもつ親から受け継いだものです[25]。欠失症候群の多くは常染色体顕性の形で伝わるため、欠失をもつ人の子には50%の確率で同じ欠失が伝わります。ウィリアムズ症候群でも、欠失をもつ人の子が欠失を受け継ぐ確率は50%とされています[13]。HNPPのように、親から子へ受け継がれることが前提になる常染色体顕性の疾患もあります[36]。
一方、前述のウォルフ・ヒルシュホーン症候群のように、親の均衡型転座が子で不均衡になって欠失が生じる場合には、親の染色体検査によって次の妊娠での再発の可能性を評価します[20]。新生の欠失の場合も、次の子での再発の可能性は一般に低いと考えられていますが、ゼロとは言い切れません。具体的な可能性は、欠失の種類と両親の検査結果によって異なるため、遺伝カウンセリングで個別に検討します。
🩺 院長コラム【「欠失がある」と「病気がある」は別の話】
検査で「欠失」が見つかったという情報は、それだけでは病気の有無を意味しません。健康な人のゲノムにも病気と関係しない欠失は多く含まれています。欠失の意味を判断するうえで大切なのは、どの遺伝子を含むのか、どれくらいの大きさか、病気との関係が確立した領域か、親にも同じ欠失があるか、という情報を一つずつ確かめることだと考えています。
もう一つ大切だと考えているのは言葉の使い分けです。「欠失」と「欠損」は日常語では似ていますが、遺伝医学では意味が違います。「〜欠損症」という病名が、遺伝子の欠失を意味するとは限りません。言葉の意味を正確に押さえることが、検査の選び方と結果の解釈の土台になります。
まとめ
欠失とは、DNAの塩基配列や染色体の一部が失われる変化で、1塩基から染色体の大きな区間まで幅があります。数塩基の欠失は読み枠をずらしてタンパク質を作れなくすることがあり、エキソン単位の欠失はDMDやSMAの主な原因になります。顕微鏡では見えない微細欠失や、染色体レベルの欠失は、含まれる遺伝子の量が半分になることで欠失症候群を起こします。
一方で、健康な人のゲノムにも病気と関係しない欠失は多く、欠失が必ず機能を失わせるわけでもありません。遺伝医学でいう「欠損」は多くの場合「働きが失われた状態」を指し、原因は欠失に限りません。欠失の多くは新たに生じたものですが、親から受け継がれる場合や、親の均衡型構造異常に由来する場合もあります。欠失の大きさによって見つけられる検査が異なるため、疑う欠失に合った検査を選ぶことが重要です。
よくある質問(FAQ)
Q1. 欠失と欠損は同じ意味ですか?
日常語では近い意味ですが、遺伝医学では区別して使います。欠失はDNAの配列や染色体の一部そのものが失われることを指します。欠損は多くの場合、遺伝子やタンパク質の働きが失われた状態を指し、その原因は欠失に限らず、1塩基の置き換わりなどのこともあります。たとえばCDKL5欠損症の原因変異は多様で、欠失はその一部です。
Q2. 挿入と欠失の違いは何ですか?
欠失は塩基や染色体の一部が失われる変化、挿入は新たな塩基や断片が加わる変化です。どちらも、加わったり失われたりした塩基の数が3の倍数でなければ、遺伝子の読み枠がずれるフレームシフトを起こします。同じ場所で欠失と挿入が同時に起きた変化は、HGVS命名法では「delins」と表記します。
Q3. 欠失はすべて病気の原因になりますか?
なりません。健康な人々のデータから、ゲノムの4.8〜9.5%がコピー数変異に関わり、完全に欠失しても明らかな症状を示さない遺伝子が約100個あると推定されています。欠失が病気の原因となるかどうかは、含まれる遺伝子、大きさ、病気との関係が確立した領域かどうか、親にも同じ欠失があるかどうかなどから判断します。
Q4. 欠失症候群になる確率はどれくらいですか?
個人ごとに計算できる数字はありません。疾患ごとの頻度の目安は、1p36欠失症候群が1/5,000〜1/10,000、5p−症候群が1/15,000〜1/50,000などと報告されています。また、出生前にマイクロアレイ染色体検査を行った大規模研究では、通常の染色体検査で異常がなかった妊娠のうち、年齢やスクリーニング陽性を理由とした群の1.7%、超音波で形態異常がみられた群の6.0%で、臨床的に意味のある欠失または重複が見つかりました。
Q5. 両親に異常がなくても欠失は起こりますか?親のせいですか?
起こります。欠失の多くは、精子や卵子ができる過程などで偶発的に新たに生じるもので、たとえば22q11.2欠失症候群では90%超が新生の欠失です。22q11.2欠失では、親の年齢や生殖補助医療との関連も示されていません。一部には親から受け継がれる場合や、親の均衡型転座に由来する場合があるため、再発の可能性は遺伝カウンセリングで個別に検討します。
Q6. 欠失は治療できますか?
失われたDNAそのものを元に戻す治療は、一般的にはありません。染色体の欠失症候群の多くでは、心疾患や発達の遅れなど、それぞれの症状に応じた治療と管理が中心です。一方、SMN1遺伝子の欠失による脊髄性筋萎縮症(SMA)では、ヌシネルセン、オナセムノゲン アベパルボベク、リスジプラムという病気の進行に作用する治療薬が実用化されており、早く治療を始めるほど効果が大きいと報告されています。
🏥 欠失・微小欠失に関わる検査のご相談
染色体や遺伝子の欠失を調べる検査の選び方、
出生前検査、家族内の欠失について、
臨床遺伝専門医が在籍するミネルバクリニックにご相談いただけます。
参考文献
- [1] Large cryptic genomic rearrangements with apparently normal karyotypes detected by array-CGH. [PMC4247713]
- [2] ISCN 2024 – An International System for Human Cytogenomic Nomenclature (2024). Cytogenet Genome Res. 2024;164(Suppl 1):1-224. [PubMed 39571546]
- [3] HGVS Nomenclature. HGVS simple. [HGVS Nomenclature]
- [4] Clinical manifestation of CDKL5 deficiency disorder and identified mutations in a cohort of Slovak patients. [ScienceDirect]
- [5] CDKL5 deficiency disorder: clinical features, diagnosis, and management. [PMC9788833]
- [6] Dystrophinopathies. GeneReviews®. [NCBI Bookshelf NBK1119]
- [7] HGVS Nomenclature. Deletion-Insertion (delins). [HGVS Nomenclature]
- [8] DMD mutation spectrum analysis in 613 Chinese patients with dystrophinopathy. J Hum Genet. 2015. [J Hum Genet]
- [9] Spinal Muscular Atrophy. GeneReviews®. [NCBI Bookshelf NBK1352]
- [10] MedlinePlus Genetics. Alpha thalassemia. [MedlinePlus Genetics]
- [11] EMQN best practice guidelines for genetic testing in dystrophinopathies. Eur J Hum Genet. 2020. [Eur J Hum Genet]
- [12] Prader-Willi Syndrome. GeneReviews®. [NCBI Bookshelf NBK1330]
- [13] Williams Syndrome. GeneReviews®. [NCBI Bookshelf NBK1249]
- [14] OMIM #607872 Chromosome 1p36 deletion syndrome. [OMIM 607872]
- [15] Zarrei M, et al. A copy number variation map of the human genome. Nat Rev Genet. 2015;16(3):172-83. [PubMed 25645873]
- [16] HGVS Nomenclature. Deletion (DNA recommendations). [HGVS Nomenclature]
- [17] Hastings PJ, et al. Mechanisms of change in gene copy number. Nat Rev Genet. 2009;10(8):551-64. [PubMed 19597530]
- [18] 22q11.2 deletion syndrome. Nat Rev Dis Primers. 2015. [Nature Reviews Disease Primers]
- [19] Zhang F, et al. The DNA replication FoSTeS/MMBIR mechanism can generate genomic, genic and exonic complex rearrangements in humans. Nat Genet. 2009;41(7):849-53. [PubMed 19543269]
- [20] Wolf-Hirschhorn Syndrome(GeneReviews®、アーカイブ版). [PubMed 20301362]
- [21] 7q11.23 Duplication Syndrome. GeneReviews®. [NCBI Bookshelf NBK327268]
- [22] OMIM #188400 DiGeorge syndrome. [OMIM 188400]
- [23] 22q11.2 Deletion Syndrome in Offspring Conceived via Assisted Reproductive Technology Versus Spontaneously. [PMC12840787]
- [24] ClinGen Dosage Sensitivity Curation. 7q11.23 recurrent (Williams-Beuren syndrome) region (proximal) (includes ELN). [ClinGen]
- [25] 22q11.2 Deletion Syndrome. GeneReviews®. [PubMed 20301696]
- [26] Knudson AG Jr. Mutation and cancer: statistical study of retinoblastoma. Proc Natl Acad Sci U S A. 1971;68(4):820-3. [PubMed 5279523]
- [27] Overview on Therapeutic Options in Uncommon EGFR Mutant Non-Small Cell Lung Cancer (NSCLC): New Lights for an Unmet Medical Need. [PMC10218597]
- [28] Angelman Syndrome. GeneReviews®. [NCBI Bookshelf NBK1144]
- [29] Wapner RJ, et al. Chromosomal microarray versus karyotyping for prenatal diagnosis. N Engl J Med. 2012;367(23):2175-84. [PubMed 23215555]
- [30] Influence of Parent-of-Origin on Intellectual Outcomes in the Chromosome 22q11.2 Deletion Syndrome. [PMC9602066]
- [31] 1p36 deletion syndrome: an update. [PubMed 26345236]
- [32] Cerruti Mainardi P. Cri du Chat syndrome. Orphanet J Rare Dis. 2006;1:33. [PMC1574300]
- [33] Turleau C. Monosomy 18p. Orphanet J Rare Dis. 2008;3:4. [PubMed 18284672]
- [34] OMIM #613792 Chromosome 3pter-p25 deletion syndrome. [OMIM 613792]
- [35] Chromosome 3p25 deletion in mother and daughter with minimal phenotypic effect. [PubMed 16770804]
- [36] Hereditary Neuropathy with Liability to Pressure Palsies. GeneReviews®. [PubMed 20301566]
- [37] Miller DT, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010;86(5):749-64. [PubMed 20466091]
- [38] Dungan JS, et al. Noninvasive prenatal screening (NIPS) for fetal chromosome abnormalities in a general-risk population: An evidence-based clinical guideline of the American College of Medical Genetics and Genomics (ACMG). Genet Med. 2023;25(2):100336. [PubMed 36524989]
- [39] Society for Maternal-Fetal Medicine Consult Series #74: Cell-free DNA screening for aneuploidies: Updated guidance. 2025. [SMFM]
- [40] 出生前検査認証制度等運営委員会. 認証施設がNIPTで調べる病気を限定している理由. [出生前検査認証制度等運営委員会]






