

目次

📍 クイックナビゲーション
近位肢節型点状軟骨異形成症(きんいしせつがたてんじょうなんこついけいせいしょう/Rhizomelic Chondrodysplasia Punctata:RCDP)は、細胞の中の小さな器官「ペルオキシソーム」がかかわる脂質づくりの障害で起こる、常染色体潜性(劣性)遺伝の希少な病気です。二の腕や太ももといった体の中心に近い部分の骨が強く短くなること(近位肢節短縮)と、生まれたころのレントゲンで見える骨端の点状の石灰化を二大特徴とし、白内障・重い発達の遅れ・てんかん・呼吸の障害などをともないます。この記事では、RCDPとは何か、なぜ起こるのか、どんな型があり、どのように診断し、遺伝や出生前診断はどう考えるのか、そして最新の治療開発までを、遺伝専門医の視点でやさしく解説します。
Q. 近位肢節型点状軟骨異形成症(RCDP)とは、まず結論だけ知りたいです
A. RCDPは、細胞膜の材料になる特別な脂質「プラズマローゲン」をうまく作れないために起こる、常染色体潜性(劣性)遺伝の希少疾患です。典型的なRCDPでは、体の中心に近い骨の短縮、骨端の点状石灰化、先天性白内障、重い発達の遅れなどを特徴とします。原因となる遺伝子は5つ(PEX7・GNPAT・AGPS・FAR1・PEX5)知られており、9割以上はPEX7遺伝子の変化によるものです[2]。現在のところ根本的な治療法は確立していませんが、不足するプラズマローゲンを飲み薬で補う補充療法の開発が進んでいます[21]。
- ➤正体 → プラズマローゲンという脂質を作れないことで起こる、ペルオキシソーム病の一種
- ➤二大特徴 → 体の中心に近い骨の短縮(近位肢節短縮)と、骨端の点状石灰化
- ➤原因遺伝子 → PEX7・GNPAT・AGPS・FAR1・PEX5の5つ。9割以上はPEX7
- ➤遺伝形式 → 常染色体潜性(劣性)。次のお子さんでの再発率は理論上25%
- ➤治療 → 現時点で根治療法はなく対症療法が中心。合成前駆体PPI-1011の臨床試験が進行中
🧬 RCDPの基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | きんいしせつがたてんじょうなんこついけいせいしょう。根性(こんせい)点状軟骨異形成症とも。英語はRhizomelic Chondrodysplasia Punctata(RCDP) |
| 分子の背景 | プラズマローゲンというエーテル脂質の生合成障害 |
| 遺伝形式 | 常染色体潜性(劣性)遺伝。両親はふつう保因者 |
| 原因遺伝子 | PEX7・GNPAT・AGPS・FAR1・PEX5(1型〜5型)[1] |
| 主な特徴 | 近位肢節短縮・骨端の点状石灰化・先天性白内障・重い発達の遅れ・てんかん・呼吸障害 |
| 日本の公的支援 | 指定難病234「ペルオキシソーム病(副腎白質ジストロフィーを除く。)」[3]、小児慢性特定疾病「ペルオキシソーム形成異常症」[5]の対象 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
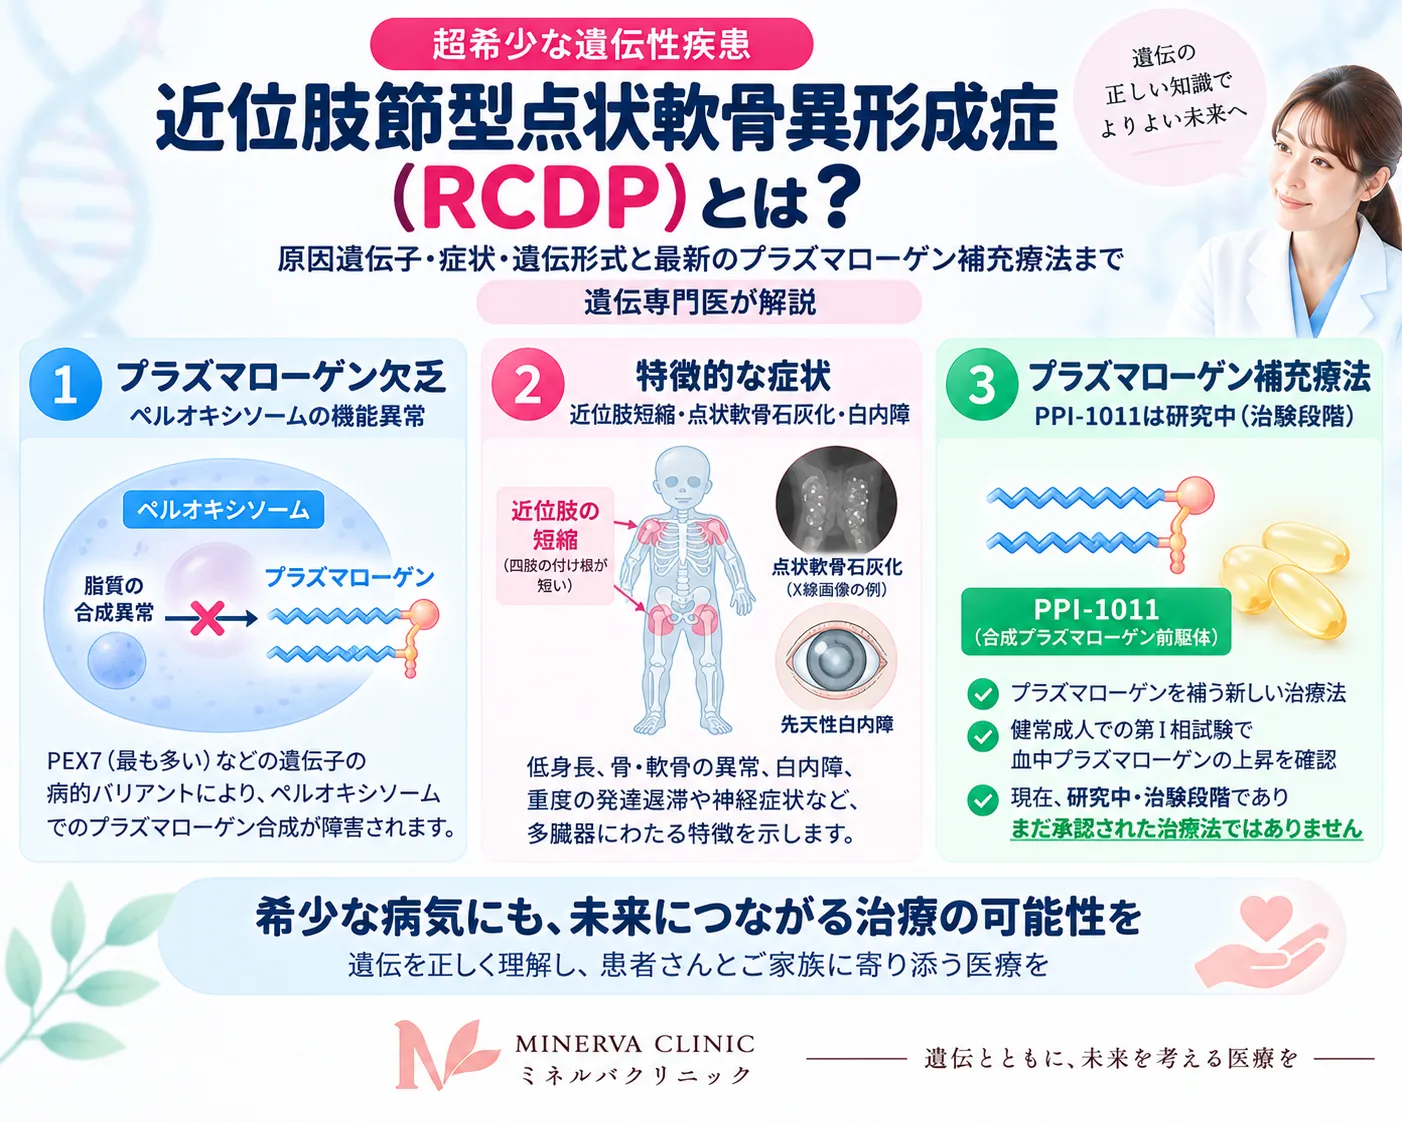
近位肢節型点状軟骨異形成症(RCDP)は、ペルオキシソームで始まるプラズマローゲン生合成やPTS2依存性タンパク質輸送の障害によって生じます。PEX7、GNPAT、AGPS、FAR1、PEX5など原因遺伝子ごとの分子機序と、骨・眼・神経などへの影響をまとめています。
1. 近位肢節型点状軟骨異形成症(RCDP)とは
RCDPは、細胞の中にあるペルオキシソームという器官の働き、あるいはそこで進む特定の脂質づくりが生まれつきうまくいかないために起こる病気です[1]。共通する分子の問題は、プラズマローゲン(Plasmalogen)という特殊な脂質を十分に作れないことにあります。プラズマローゲンは、脳や心臓など全身の細胞膜を形づくる主要な部品の一つで、これが足りなくなると、骨・神経・目・肺など多くの臓器に影響が及びます[7]。
病名の「近位肢節型(rhizomelic)」は、上腕骨(二の腕)や大腿骨(太もも)といった、体の中心に近い骨が特に短くなることを表しています。もう一つの特徴が「点状軟骨異形成(chondrodysplasia punctata)」で、これは新生児期のレントゲンで、骨の端(骨端)に点をまいたような石灰化が見えることを指します[1]。1914年にErich Conradiが点状軟骨異形成という概念を報告して以来、生化学と遺伝学の進歩によって、その中に複数の異なる病気が含まれることがわかってきました。RCDPは、そのうちペルオキシソーム病に位置づけられるグループです。
典型的なPEX7関連RCDPでは、こうした二大特徴に加えて先天性白内障、重い精神運動発達の遅れ、てんかん、くり返す呼吸器感染などをともなう、多臓器にまたがる病気です[2]。残された酵素の働きの程度によって重症度には幅があり、後述するように、学童期や成人期まで過ごす軽症の型も報告されています[13]。
2. どれくらい珍しい病気か ─ 疫学と日本の公的支援
RCDPは、世界的にみても非常にまれな病気(超希少疾患)に位置づけられます。出生10万人あたり1人未満と推定されており[2]、日常の診療でひんぱんに出会う病気ではありません。臨床遺伝専門医として文献を踏まえると、RCDPのように症例が限られる疾患では、正確な診断名がつくまでに時間がかかることが少なくありません。原因がわからないまま検査を重ねる期間は、ご本人にもご家族にも負担の大きいものです。
💡 用語解説:ペルオキシソームとプラズマローゲン
ペルオキシソームは、細胞の中で脂肪酸の分解や特殊な脂質づくりを担う、膜に包まれた小さな器官です。ここで作り始められるプラズマローゲンは、片方の端に「ビニルエーテル結合」という特殊なつなぎ目を持つ脂質で、脳の神経を包む膜(ミエリン)や心臓の膜に多く含まれます。抗酸化のはたらきや膜のしなやかさにも関わる、体にとって欠かせない部品です。
日本では、RCDPはペルオキシソーム病として公的な医療費助成の対象になっています。医療従事者向けの制度としては、指定難病234「ペルオキシソーム病(副腎白質ジストロフィーを除く。)」に含まれ、告示のなかにRCDPの2型・3型(プラスマローゲン合成系酵素欠損症)が明記されています[3][4]。お子さんについては、小児慢性特定疾病の「ペルオキシソーム形成異常症」としてRCDP1型(PEX7によるもの)が対象とされています[5]。なお、小児慢性特定疾病には「点状軟骨異形成症(ペルオキシソーム病を除く。)」という別の区分もありますが、近位肢節型(RCDP)はペルオキシソーム病であるためそちらからは除かれ、上記のペルオキシソーム病の枠組みで扱われます[5]。診断や助成の申請にあたっては、お住まいの自治体の窓口や主治医に確認してください。
3. 5つのサブタイプと原因遺伝子
RCDPは、プラズマローゲンを作る経路そのものの酵素、あるいはその酵素をペルオキシソームの中へ運ぶ仕組みのどこがうまくいかないかによって、5つの型(1型〜5型)に分けられます。いずれも常染色体潜性(劣性)遺伝の形をとります[1]。
全患者の9割以上を占めるのが、PEX7遺伝子の変化による1型です[2]。1型(PEX7)と5型(PEX5)は、必要な酵素をペルオキシソームの中へ「運び込む輸送の仕組み」がこわれる型です。これに対して、2型(GNPAT)・3型(AGPS=RCDP3型)・4型(FAR1)は、ペルオキシソームの中にある脂質づくりの酵素そのものが欠けている型です[1]。つまり「配達トラックの故障(1型・5型)」と「工場の機械の故障(2〜4型)」という違いがあり、そこが分子レベルでの大きな分かれ目になります。
4. プラズマローゲンとその作られ方
RCDPの病態を理解する鍵が、プラズマローゲンという脂質です。これは細胞膜をつくるリン脂質の一種で、片方の端に「ビニルエーテル結合」という特殊なつなぎ目を持ちます。ヒトの細胞膜ではリン脂質全体の15〜20%を占め、とくに脳の神経を包むミエリンや心臓の筋肉に多く含まれます[7]。もう片方の端には、ドコサヘキサエン酸(DHA)などの不飽和脂肪酸が結びつきやすく、膜のしなやかさを高めたり、活性酸素から膜を守る抗酸化の盾として働いたりします[7]。
プラズマローゲンづくりは、まずペルオキシソームの中で始まり、そのあと小胞体(ER)で仕上げられます。最初にGNPATという酵素が材料にアシル基を付け、FAR1が供給する長い脂肪族アルコールを使って、AGPSがプラズマローゲンの原型となるエーテル結合を作ります[8]。2型・3型・4型のRCDPは、それぞれこのGNPAT・AGPS・FAR1が欠けることで、生合成の入り口がふさがれてしまう型です。
ペルオキシソームで作られた原型は小胞体へ運ばれ、最後にPEDS1(TMEM189遺伝子がつくる酵素)が特徴のビニルエーテル結合を完成させます[8]。この最終段階の酵素は近年その正体が突き止められたもので、後述する補充療法の考え方とも深くかかわります。なお、プラズマローゲンの量は、生合成の入り口にあるFAR1というブレーキ役によって細かく調整されています。プラズマローゲンが不足すると、細胞はFAR1を分解せずに増やして材料を送り込もうとしますが、RCDPでは下流の仕組みが働かないため、いくら材料を送っても製品ができない「空回り」の状態になります[9]。
🩺 院長コラム【「同じ病名」でも中身は一つではありません】
RCDPと一口にいっても、その中には原因遺伝子の異なる5つの型があり、こわれている場所が「運び屋」なのか「工場の機械」なのかで、体の中で起きていることは少しずつ違います。同じ病名でも、原因となる遺伝子や変化の性質によって重症度や経過が変わることは、遺伝医学で重要な考え方です。
だからこそ、症状の見た目だけでなく、どの遺伝子のどんな変化なのかを確かめることが、その後の見通しを考えるうえで意味を持ちます。遺伝子を調べることは、診断名だけでなく、病態や見通しをより正確に理解するための重要な手段です。
5. なぜPEX7だけで9割なのか ─ 輸送のしくみとPEX7の構造
RCDPの9割以上を占める1型は、酵素そのものではなく、酵素をペルオキシソームの中へ運ぶ「輸送のレール」がこわれることで起こります[2]。細胞の中で作られたペルオキシソーム用の酵素は、自分の中にある「行き先ラベル(ペルオキシソーム移行シグナル、PTS)」によって目的地へ運ばれます。多くの酵素はC末端のPTS1というラベルを使いますが、プラズマローゲンづくりに欠かせないAGPSなど一部の酵素は、N末端近くのPTS2というラベルを使います。このPTS2ラベルを見分けて結合する受け皿が、PEX7遺伝子がつくるPeroxin-7(PEX7)です[10]。
PEX7は、WD40リピートが7枚集まってできる「7枚羽根のプロペラ(βプロペラ構造)」を持つタンパク質です[10]。このプロペラの上面にあるくぼみで、運ぶべき酵素のPTS2ラベルをしっかりつかみます。ただしPEX7は単独では膜を通れず、共受容体PEX5L(PEX5の長い型)と手を組んで初めて働けます[10]。実験では、PEX7が酵素をつかむ力は保ったままPEX5Lと結べなくする変化を加えると、荷物を抱えたまま細胞質にとどまり、機能を取り戻せないことが示されており、PEX5Lとの協力がいかに欠かせないかがわかります[10]。
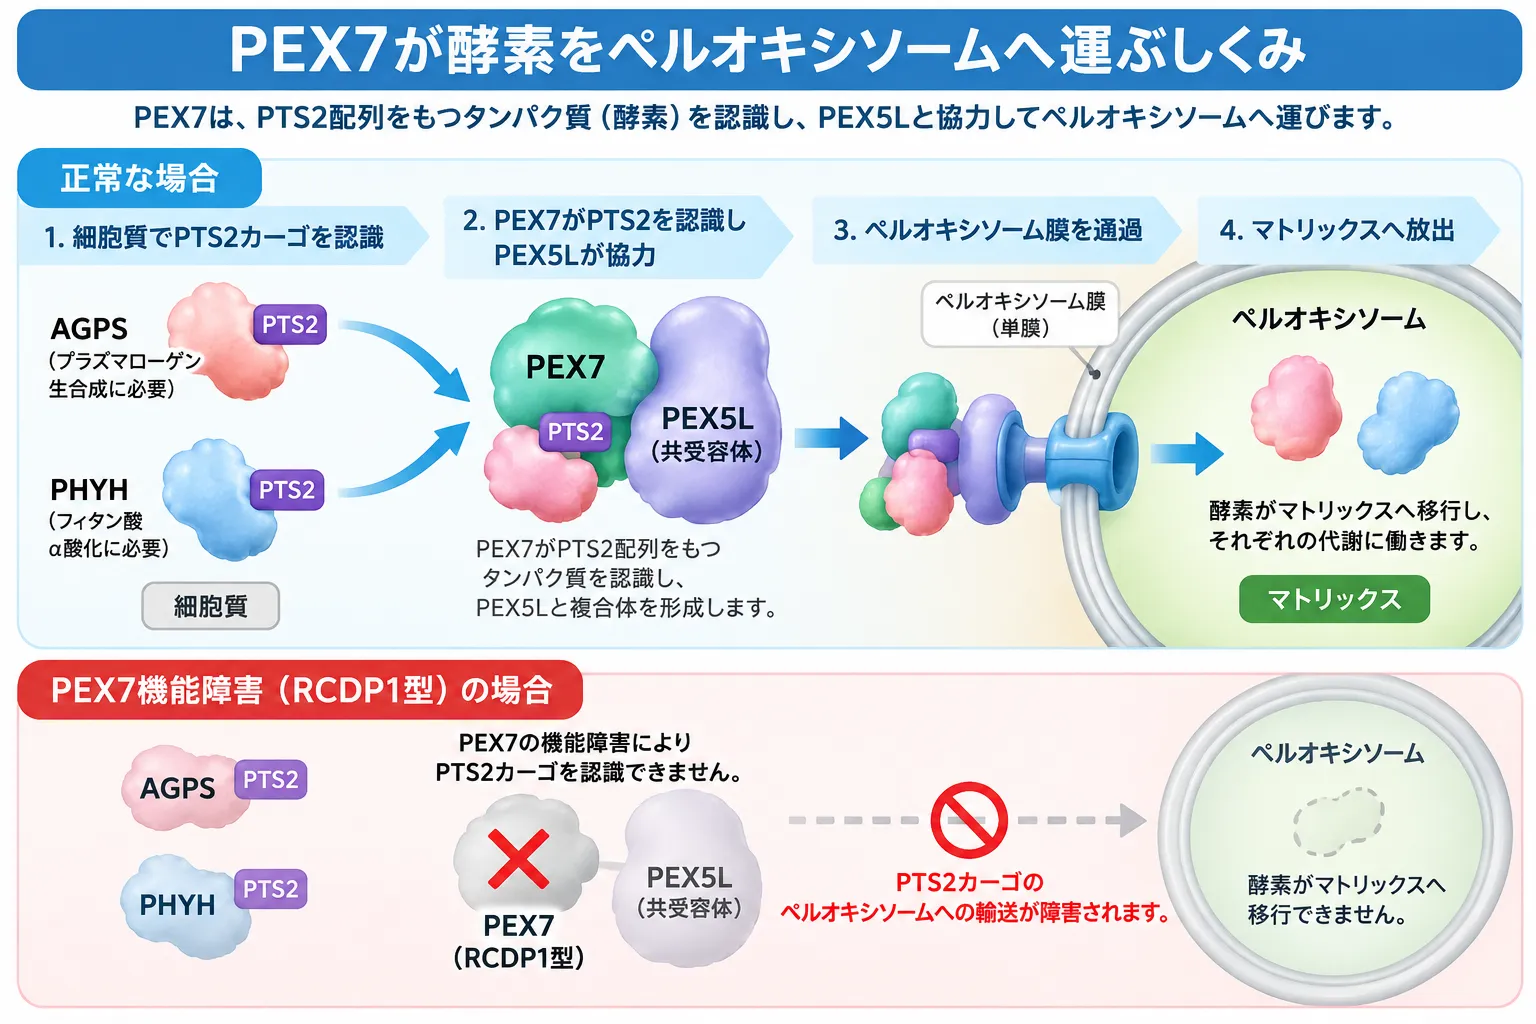
正常では、PEX7がPTS2配列を持つAGPSやPHYHなどのタンパク質を認識し、共受容体PEX5Lと協力してペルオキシソームへ輸送します。RCDP1型ではPEX7の機能障害によってPTS2依存性タンパク質の輸送が障害され、AGPSによるプラズマローゲン生合成やPHYHによるフィタン酸α酸化などに影響が生じます。
ペルオキシソームの中に運び込まれた酵素は、そこで複合体からはなれ、余分なPTS2ラベルの部分がTYSND1という酵素によって切り取られます[12]。この切断によって荷物が再びPEX7に戻れなくなり、輸送は一方通行になります。役目を終えたPEX7は細胞質へ引き抜かれて再利用されますが、この引き抜きには近年見つかったPEX39というタンパク質がかかわることが報告されています[11]。PEX7がこわれると、PTS2依存性タンパク質をペルオキシソーム内へ正しく運べなくなります。その結果、AGPSによるプラズマローゲン生合成やPHYHによるフィタン酸α酸化などに影響が生じます。
💡 用語解説:ミスセンス変異とナンセンス変異
遺伝子の設計図の1文字が別の文字に置き換わり、アミノ酸が入れ替わる変化をミスセンス変異といいます。一方、途中でタンパク質づくりが止まってしまう変化をナンセンス変異といいます。PEX7では、働きが完全に失われる変化ほど重い症状(クラシック型)に、少しだけ働きが残る変化ほど軽い症状(非クラシック型)につながる傾向が知られています[13]。
6. 全身に何が起きるのか ─ 病態のしくみ
RCDPは、単に脂質が減るだけでなく、いくつもの仕組みが重なって骨・神経・呼吸に影響を与えます。1型でとくに重要なのが、フィタン酸という物質が血液にたまることです[14]。フィタン酸は乳製品などに含まれる分岐した脂肪酸で、ふつうはペルオキシソームの中で「α酸化」という特別な分解を受けます。この分解を担うPHYHという酵素もPTS2ラベルを使うため、PEX7がこわれるとペルオキシソームに入れず、フィタン酸が分解されずにたまっていきます[14]。一方、別のラベル(PTS1)を使うβ酸化の酵素は正常に運ばれるため、極長鎖脂肪酸は通常どおり処理され、血液の値は正常のままになります。この「フィタン酸は上がるが極長鎖脂肪酸は正常」という組み合わせが、診断の大きな手がかりになります。
骨の症状は、軟骨内骨化という、軟骨が骨に置きかわっていく過程の障害によって起こります。成長板で軟骨細胞が成熟する時期にはペルオキシソームが増え、脂質を介した信号伝達が活発になりますが、プラズマローゲンが欠けるとこの調整がくずれ、骨への置きかわりが遅れて、点状石灰化や強い成長の抑制が起こります[15]。
神経の症状は、脳がプラズマローゲンを最も多く含む臓器であることと関係します。神経を包むミエリンが十分に作られず、MRIで白質の形成不全が見られることがあります。さらにプラズマローゲンは、神経のつなぎ目で信号物質を放出する装置(SNARE複合体)が正しく働くための脂質ラフトという足場づくりにも関わっています。プラズマローゲンが欠乏したモデルでは信号物質の放出に乱れが生じることが確認されており、これが難治性のてんかんや重い発達の遅れの背景にあると考えられています[16]。
呼吸の症状は、クラシック型の生命予後を左右する最大の要因です[2]。小さな胸郭による物理的な圧迫や誤嚥に加え、肺胞がしぼむのを防ぐ肺サーファクタントの機能不全が根本にあると指摘されています。プラズマローゲンはこのサーファクタントの重要な成分であり、また肺を酸化ストレスから守る盾でもあるため、これを失った肺は炎症や感染に弱くなります[2]。
7. 症状と経過 ─ クラシック型と非クラシック型
RCDPの症状は、体内で作れるプラズマローゲンの残り具合によって、大きくクラシック型(重症型)と非クラシック型(軽症型)に分かれます[13]。
クラシック型(重症型)
プラズマローゲンがほぼ完全に不足する型で、最も典型的な症状を示します。左右対称の強い近位肢節短縮が必発で、出生後の成長の遅れは非常に深刻です。ある調査では、3歳の平均身長・体重が健常児の生後4〜6か月ごろの中央値にとどまるとされ、特異な成長曲線を描きます[17]。関節の拘縮が強く、動かすと痛みをともなうこともあります。目では、ほぼ全例で生後まもなく両側の白内障が進行し、手術を要します[2]。神経面では発達の指標を獲得することは難しく、多くのお子さんが乳幼児期にてんかんを発症します。嚥下の障害と胃食道逆流のため、経管栄養や胃ろうが必要になることも少なくありません[2]。また、オランダや北米のコホート研究では、心房中隔欠損などの先天性心疾患を半数以上に認めたとの報告があります[2]。多くは10歳未満で、重い肺炎や呼吸不全により亡くなります。
非クラシック型(軽症型)
PEX7に少しだけ働きが残る変化などによって、赤血球のプラズマローゲンが健常者の数%〜最大4割ほど保たれる患者群です[13]。近位肢節短縮が軽い、あるいはほとんど目立たない例もあり、先天性・若年性の白内障だけが最初の手がかりで、のちに軽度の知的障害や学習障害を主訴として小児期以降に診断されることがあります。ある報告では、非クラシック型で学習障害が87%、自閉スペクトラム症に似た行動特性が56%にみられたとされています[13]。自力歩行や限られた言語を獲得し、学童期・成人期まで過ごす可能性が高い型です[13]。
8. 診断と鑑別診断
RCDPは、身体所見(四肢短縮・特異な顔つき・白内障)と骨のレントゲン所見(点状石灰化)から疑われ、血液を用いた生化学的な検査でしぼり込み、最終的に次世代シークエンサーを用いた遺伝子パネル検査で原因遺伝子の変化を確かめることで確定します[1]。
生化学的な検査では、ほかのペルオキシソーム関連の病気と見分けるうえで、次の3つの組み合わせが特徴的です[2][20]。
🔬 RCDPを見分ける3つの生化学マーカー
① 赤血球プラズマローゲンの著しい低下 ② 血中フィタン酸の上昇(食事に依存するため新生児期には正常のことがあります) ③ 極長鎖脂肪酸(VLCFA)は正常。この「プラズマローゲンは低い・フィタン酸は高い・極長鎖脂肪酸は正常」というパターンが、RCDPを強く示唆します。
レントゲンで点状石灰化を示す病気は数多くあり、次のような疾患との慎重な鑑別が必要です。
ツェルウェガー症候群スペクトラム(ZSD):ペルオキシソームそのものの形成異常による病気で、ペルオキシソーム形成異常症として知られます。プラズマローゲンの低下に加えて、極長鎖脂肪酸やフィタン酸、胆汁酸中間体などがそろって高くなる点でRCDPと区別できます[1]。
コンラディ・ヒューネルマン症候群(CDPX2):コレステロール合成にかかわるEBP遺伝子の変化によるX連鎖優性の病気で、患者はほぼ女児に限られます。四肢の短縮が「左右非対称」で、皮膚の変化をともなうのが特徴です。ペルオキシソームの働きは正常なので、プラズマローゲンや極長鎖脂肪酸に異常は出ません(CDPX2の解説/原因遺伝子EBP)[18]。
FAR1欠損症(RCDP4型):RCDPの一型ですが、プラズマローゲンの低下とフィタン酸の上昇を示しながら、レントゲン上の点状石灰化などの骨格異常をともなわないという点が臨床的に重要です。骨をそこないにくい一方で、重いてんかんなどの神経症状を示します[20]。
このほか、X連鎖劣性点状軟骨異形成症1型(CDPX1)(原因遺伝子ARSL/旧ARSE)[19]、ワルファリンの胎児への影響、母体の全身性エリテマトーデスに関連するものなどが鑑別に挙がります。なお、点状石灰化とは別に、四肢の短縮という点では軟骨無形成症のような他の骨系統疾患とも見た目が紛らわしいことがありますが、これらは原因も生化学所見もまったく異なります。また、同じペルオキシソーム病でも極長鎖脂肪酸の代謝が主体の副腎白質ジストロフィーとは、たまる物質も症状も別のものです。
9. 遺伝のしくみと再発率、遺伝カウンセリング
RCDPは常染色体潜性(劣性)遺伝の病気です。これは、原因遺伝子の変化を父親と母親の両方から一つずつ受け継いだときに発症するという意味で、ご両親はふつう、変化を一つだけ持ちながら症状の出ていない保因者(キャリア)です。ご両親がともに保因者の場合、次のお子さんが発症する確率は理論上25%、保因者になる確率が50%、変化を受け継がない確率が25%です[1]。血縁関係のあるご夫婦では、同じ変化を共有している可能性が高まるため、発症のリスクが上がります。くわしくは劣性遺伝と保因者のしくみの解説もご覧ください。
💡 用語解説:保因者と再発率
保因者とは、病気の原因となる遺伝子の変化を1つ持っているものの、それだけでは症状が出ない人のことです。常染色体潜性遺伝の病気では、家系内で見つかった変化がわかっていれば、ご家族の保因者診断が可能です。「再発率」は次の妊娠でくり返す確率のことで、常染色体潜性遺伝では原則25%と説明されます。
当院では、遺伝子や染色体にかかわる検査の前後に、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合うのは、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。何を選ぶかを決めるのはご本人・ご家族であり、私たちは中立の立場で判断材料を整理する役割を担います。
10. 出生前診断とNIPTの位置づけ
RCDPのように、原因が一つの遺伝子の変化にある病気(単一遺伝子疾患)については、出生前の検査で押さえておきたい大切な点があります。それは、通常のNIPT(新型出生前診断)では、RCDPは検査対象になりませんということです。一般的なNIPTは、21・18・13番染色体などの「染色体の数の変化」を調べる検査であり、RCDPのような常染色体潜性遺伝の単一遺伝子疾患を対象としていません(NIPTで検査できない単一遺伝子疾患)。骨系統疾患とNIPTの関係についてはこちらの解説もあわせてご覧ください。
では、RCDPの出生前診断はどう考えるのでしょうか。家系内で原因となる遺伝子の変化がすでに判明している場合には、妊娠中に絨毛検査や羊水検査で採取した細胞のDNAを調べることで、確定的な診断が可能です。妊娠前の選択肢としては、体外受精で得た受精卵の段階で調べる着床前遺伝学的検査(PGT-M)という方法もあります。いずれも、事前にどの変化を調べるかを家系の情報から確定しておくことが前提になります。検査の費用や時期については羊水・絨毛検査のページを参考にしてください。
🩺 院長コラム【「調べれば安心」ではなく「何を知りたいか」から】
希少な遺伝性疾患の出生前診断では、「まず何か検査を」と急ぐより、家系の中でどの遺伝子のどんな変化がかかわっているのかを先に確かめることが出発点になります。原因の変化がわかって初めて、絨毛検査や羊水検査、着床前の検査といった選択肢が意味を持ちます。順番を飛ばすと、正確な答えにはたどり着けません。
出生前診断では、検査で分かること・分からないこと、検査に伴う負担、結果によって生じる選択肢を事前に整理することが重要です。遺伝カウンセリングでは、正確な情報をもとに、ご本人・ご家族が自ら意思決定できるよう判断材料を整理します。
11. 治療の最前線 ─ プラズマローゲン補充療法
これまでRCDPに対する根本的な治療法はなく、白内障の手術、経管栄養による栄養管理、てんかんへの抗けいれん薬、呼吸器感染への対症療法などが中心でした[2]。しかし現在、不足しているプラズマローゲンを薬で補うという、病態の根っこに働きかける治療薬の開発が進み、大きな転機を迎えつつあります。
カナダの企業が開発したPPI-1011は、口から飲めるように設計された合成プラズマローゲン前駆体です。PEX7やGNPAT、AGPSに変化を持つ患者さんの細胞は、ペルオキシソームでの最初の生合成ステップを自力で進められません。PPI-1011は、この止まってしまった入り口を迂回(バイパス)して直接小胞体へ届き、患者さんの体内で正常に働いているPEDS1によって、最終的な成熟プラズマローゲンへと変換されるという、理にかなった仕組みを持っています[22]。動物モデルでは、経口投与により各臓器のエーテル脂質が回復し、行動の異常が改善することが示されました[23][24]。
この成果を受けて、健常成人56名を対象とした第1相臨床試験(ClinicalTrials.gov:NCT05969977)が行われました[21]。報告によれば、PPI-1011は高い忍容性を示し、重篤な有害事象は報告されず、観察された有害事象の多くは軽い一過性の胃腸症状にとどまったとされています[22]。また、投与量に応じて血中の標的プラズマローゲン濃度が上昇したことも確認されました[22]。今後、実際の患者さんを対象とした有効性の確認試験へ進むことが目指されています。
なお、この薬はまだ開発段階にあり、有効性や安全性、使える範囲は今後の試験結果を待つ必要があります。ここでは「プラズマローゲンを補うという新しい治療の方向性」の一例として紹介しています。加齢やアルツハイマー病、パーキンソン病などでも脳内のプラズマローゲンの減少が注目されており、RCDPを対象とした研究の成果は、より広い分野へつながる可能性を秘めています[24]。
よくある質問(FAQ)
Q1. 近位肢節型点状軟骨異形成症(RCDP)とは、どんな病気ですか?
RCDPは、細胞膜の材料になる特別な脂質「プラズマローゲン」をうまく作れないために起こる、常染色体潜性(劣性)遺伝の希少疾患です。体の中心に近い骨の短縮、骨端の点状石灰化、先天性白内障、重い発達の遅れなどを特徴とします。原因となる遺伝子は5つ知られており、9割以上はPEX7遺伝子の変化によるものです。ペルオキシソームという細胞内の器官がかかわる「ペルオキシソーム病」の一種です。
Q2. RCDPは遺伝しますか?次の子どもでの再発率はどれくらいですか?
RCDPは常染色体潜性(劣性)遺伝の病気です。原因遺伝子の変化を両親から一つずつ受け継いだときに発症し、ご両親はふつう症状の出ていない保因者です。ご両親がともに保因者の場合、次のお子さんが発症する確率は理論上25%、保因者になる確率が50%です。血縁関係のあるご夫婦ではリスクが上がります。家系内の変化がわかっていれば、保因者診断も可能です。
Q3. RCDPは通常のNIPT(新型出生前診断)でわかりますか?
いいえ、一般的なNIPTはRCDPの検査対象ではありません。通常のNIPTは21・18・13番染色体などの「染色体の数の変化」を調べる検査で、RCDPのような単一遺伝子疾患は対象としていません。ただし、家系内で原因となる遺伝子の変化がわかっている場合には、絨毛検査や羊水検査で採取した細胞のDNAを調べることで、出生前の確定的な診断が可能です。妊娠前の選択肢として着床前遺伝学的検査(PGT-M)もあります。
Q4. RCDPは治せますか?
現時点で、RCDPを根本的に治す方法は確立していません。治療は、白内障の手術、栄養管理、てんかんへの薬、呼吸器感染への対応などの対症療法が中心です。一方で近年、不足するプラズマローゲンを口から補う合成前駆体PPI-1011の臨床試験が進んでおり、健常成人での第1相試験では高い忍容性が報告されています。治療に関する判断は、必ず主治医とご相談ください。
Q5. 日本で使える公的な支援はありますか?
あります。RCDPはペルオキシソーム病として、指定難病234「ペルオキシソーム病(副腎白質ジストロフィーを除く。)」の対象に含まれ、告示にはRCDPの2型・3型が明記されています。お子さんについては、小児慢性特定疾病の「ペルオキシソーム形成異常症」としてRCDP1型が対象とされています。医療費助成の申請については、お住まいの自治体の窓口や主治医にご確認ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性疾患や遺伝子検査の結果の意味、次の妊娠に向けた選択肢について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Rhizomelic chondrodysplasia punctata(MedlinePlus Genetics). [MedlinePlus]
- [2] PEX7-Related Rhizomelic Chondrodysplasia Punctata(GeneReviews). [GeneReviews NBK1270]
- [3] ペルオキシソーム病(副腎白質ジストロフィーを除く)(指定難病234). [難病情報センター]
- [4] 指定難病234 ペルオキシソーム病 概要(RCDP 2型・3型の記載). [厚生労働省]
- [5] ペルオキシソーム形成異常症 概要(RCDP type1). [小児慢性特定疾病情報センター]
- [6] Rhizomelic chondrodysplasia punctata type 5. [Orphanet]
- [7] Plasmalogens: the role of ether phospholipids in the nervous system. [PMC5856336]
- [8] Desaturase PEDS1 for Human Plasmalogen Biosynthesis. [PMC9131029]
- [9] Posttranslational Regulation of Fatty Acyl-CoA Reductase 1 (Far1). [PMC2838275]
- [10] Mechanistic Insights into PTS2-mediated Peroxisomal Protein Import. [PMC4335231]
- [11] Import mechanism of peroxisomal proteins with an N-terminal signal(PEX39). [PMC12173945]
- [12] Tysnd1 Deficiency Interferes with the Peroxisomal Import(PLoS Genetics). [PLoS Genetics]
- [13] Clinical, biochemical, and molecular characterization of mild (nonclassic) RCDP. [PubMed 33337545]
- [14] The neurology of rhizomelic chondrodysplasia punctata. [PMC4228450]
- [15] Impaired neuronal migration and endochondral ossification in Pex7. [Human Molecular Genetics]
- [16] Disturbed neurotransmitter homeostasis in ether lipid deficiency. [PMC6548223]
- [17] Growth charts for individuals with rhizomelic chondrodysplasia punctata. [Duker et al., 2016 (PDF)]
- [18] EBP-Related X-Linked Chondrodysplasia Punctata(GeneReviews). [GeneReviews NBK55062]
- [19] Chondrodysplasia Punctata 1, X-Linked(GeneReviews). [GeneReviews NBK1544]
- [20] Test Definition: PGRBC(Plasmalogens, RBC). [Mayo Clinic Labs]
- [21] A First-in-Human Phase 1 Study of Plasmalogen Precursor PPI-1011(NCT05969977). [ClinicalTrials.gov]
- [22] First-In-Human Safety, Tolerability, and Pharmacokinetics of PPI-1011. [PubMed 40083139]
- [23] A Pex7 hypomorphic mouse model for plasmalogen deficiency. [PMC2839039]
- [24] Oral administration of a synthetic vinyl-ether plasmalogen. [PMC6994958]






