

目次
β酸化(ベータ酸化)とは、脂肪酸をミトコンドリアの中で炭素2個ずつ切り出してアセチルCoAにし、ATP(エネルギー)をつくる代謝経路です。1回まわるごとに脂肪酸は炭素2個ぶん短くなり、アセチルCoA・NADH・FADH2が1つずつできます。炭素16個のパルミチン酸1分子を最後まで酸化すると、差し引きで106個のATPが得られます[3]。この経路の酵素や運び役の遺伝子が変化すると、MCAD欠損症などの脂肪酸代謝異常症が起こり、日本では新生児マススクリーニングの対象になっています[8]。この記事では、高校・大学の生化学で学ぶしくみから、遺伝性の病気とのつながりまでをわかりやすく解説します。
⏱️ 30秒でわかる要約
🧪 Q. β酸化とは?どこで行われる?
脂肪酸を炭素2個ずつ切ってアセチルCoAにする反応で、主な場所はミトコンドリアのマトリックス(内側)です。とても長い脂肪酸(炭素22個以上など)は、先にペルオキシソームで短くされます[3]。「β」は、カルボキシ基から2つ目の炭素(β炭素)が酸化されることに由来します。
⚡ Q. ATPはいくつできる?
パルミチン酸(C16)では、7回のβ酸化でアセチルCoA 8個・NADH 7個・FADH2 7個ができ、合計108 ATP。脂肪酸を活性化するのに使うATP 2個ぶんを引いて106 ATPです(NADH=2.5、FADH2=1.5、アセチルCoA=10 ATPで計算)[3]。
🧬 Q. 遺伝とどう関係する?
β酸化の酵素や運び役の遺伝子が両方の対立遺伝子で変化すると、空腹や発熱のときに低血糖などを起こす脂肪酸代謝異常症になります。日本の新生児マススクリーニングでは、MCAD欠損症など脂肪酸代謝異常症8疾患が対象です[8]。
\ 脂肪酸代謝異常症の遺伝子検査・遺伝カウンセリング /
脂肪酸酸化異常症の33遺伝子をまとめて調べるパネル検査を、臨床遺伝専門医の遺伝カウンセリングとあわせて受けられます。
脂肪酸酸化異常症NGSパネル | 遺伝子検査の一覧
1. β酸化とは:定義と名前の由来
β酸化とは、脂肪酸の炭素の鎖を末端から2個ずつ切り出してアセチルCoAにする反応のくり返しです。できたアセチルCoAはクエン酸回路(TCA回路)に入り、NADH・FADH2は電子伝達系に電子を渡して、たくさんのATPがつくられます[1][3]。細胞が脂肪酸からエネルギーを取り出す、いちばん大きな道すじです。
💡 用語解説:β炭素(ベータ炭素)となぜ「β」なのか
脂肪酸のカルボキシ基(-COOH)の炭素の隣をα炭素(C2)、その次をβ炭素(C3)と呼びます。β酸化では、このβ炭素が酸化されてケト基(C=O)になり、α炭素とβ炭素の間が切れて2炭素ぶん(アセチルCoA)が外れます。「β炭素で酸化が起こる」ことが名前の由来です。
β酸化を最初に示したのは、ドイツのGeorg Franz Knoopです。1904年、炭素の数が偶数・奇数の脂肪酸の端にフェニル基をつけて犬に与え、尿に出てくる物質の違いから、脂肪酸は炭素2個ずつ順番に短くなると結論しました[1]。
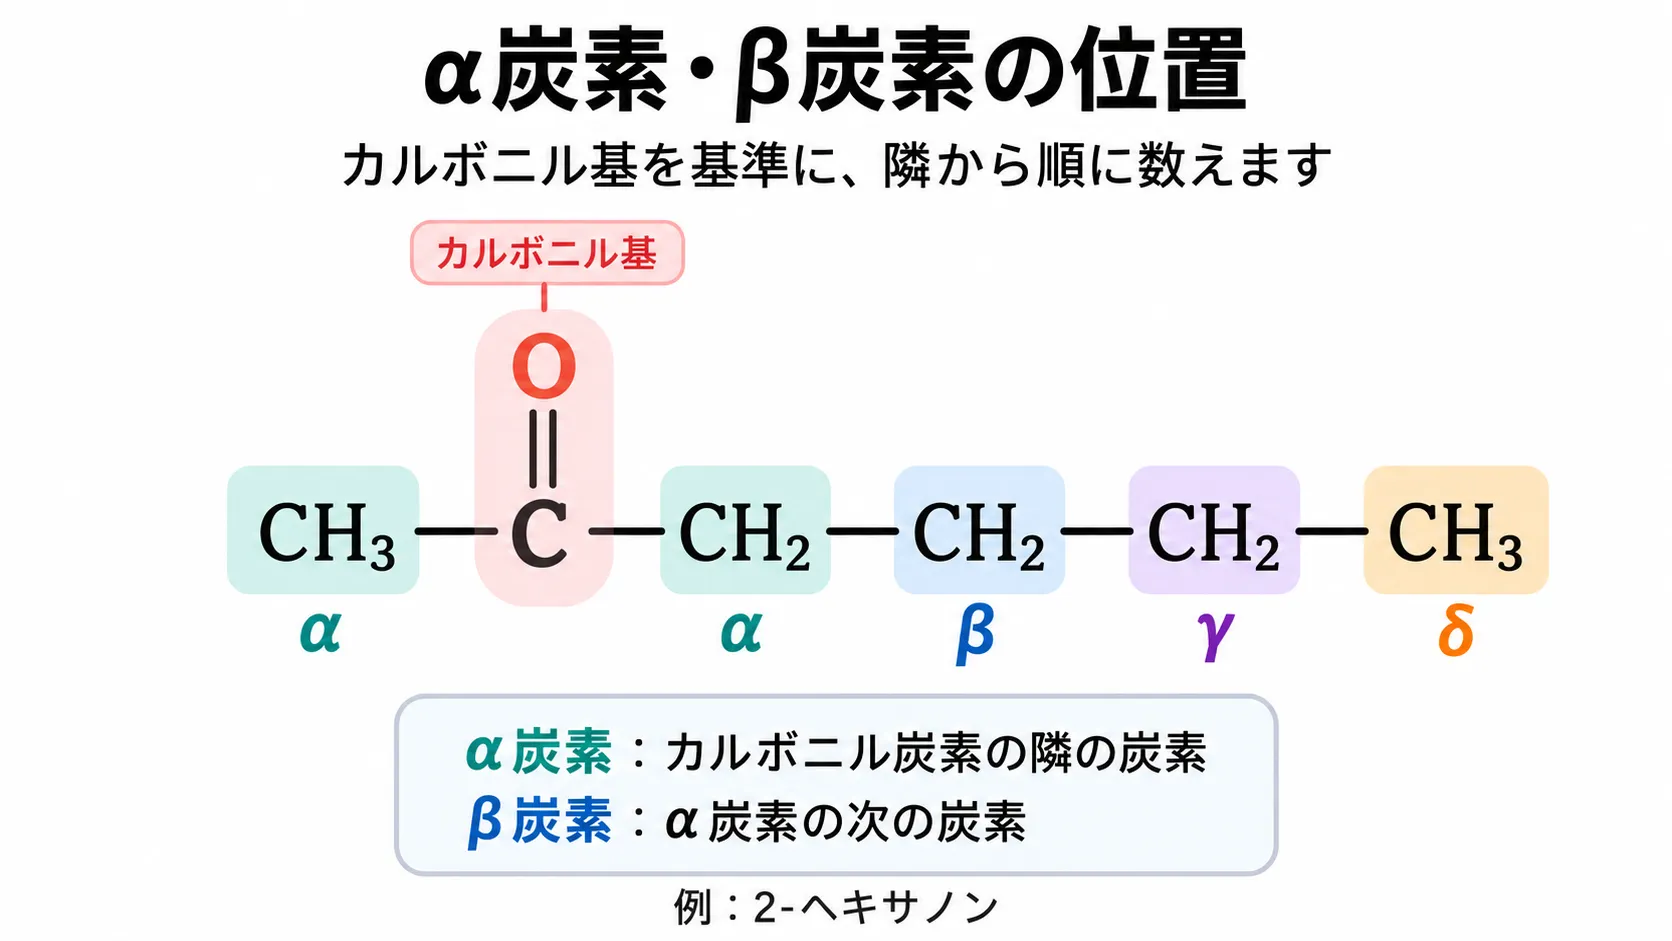
2-ヘキサノンを例に、カルボニル炭素の隣をα、その次をβ、さらにγ・δと呼ぶ位置関係を示しています。カルボニル基の両側に炭素が隣接する場合、どちら側の隣接炭素もα炭素です。
空腹のとき・絶食のとき・長い時間の運動のときなど、ブドウ糖が足りないときには、脂肪組織にためた中性脂肪(トリアシルグリセロール)が分解されて脂肪酸が血液に出てきます。心臓や骨格筋はこの脂肪酸をβ酸化で使い、肝臓ではβ酸化でできたアセチルCoAからケトン体がつくられて、脳などのエネルギーになります[3]。
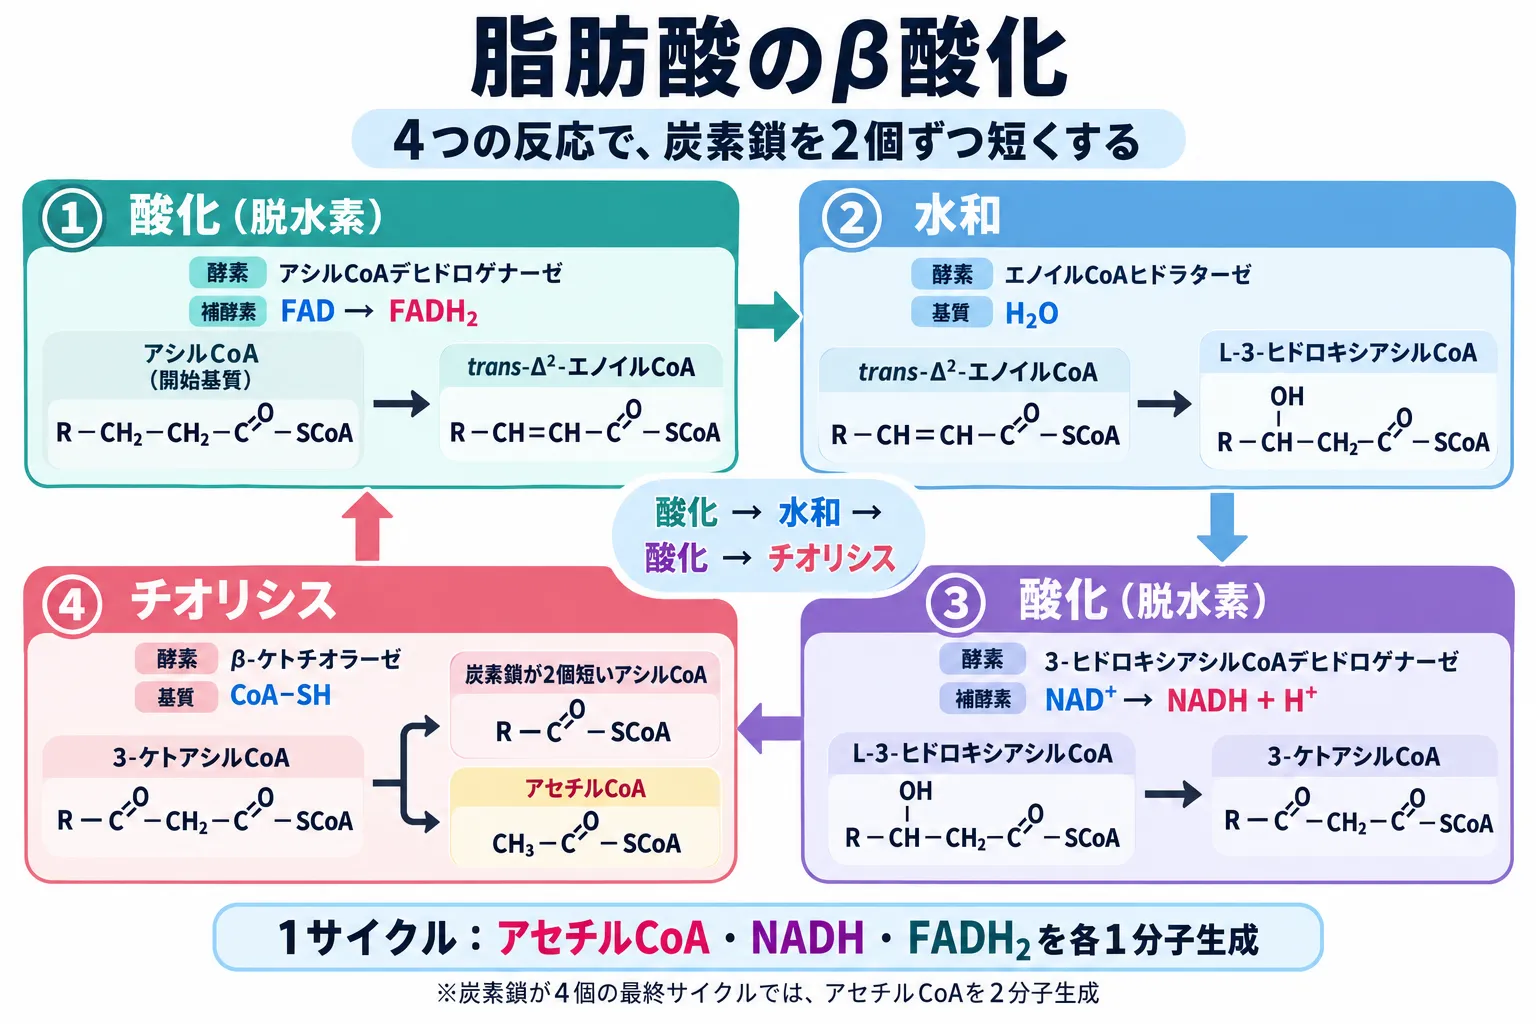
脂肪酸のβ酸化は、酸化(脱水素)・水和・酸化(脱水素)・チオリシスの順に進み、アシルCoAの炭素鎖を2個ずつ短くします。通常の1サイクルでアセチルCoA・NADH・FADH₂を各1分子生成し、炭素数4の最終サイクルではアセチルCoAを2分子生成します。
β酸化はどこで行われる?(場所・臓器)
細胞の中ではミトコンドリアのマトリックス(内膜の内側)が主な場所です。炭素22個以上のとても長い脂肪酸や枝分かれした脂肪酸は、まずペルオキシソームでβ酸化を受けて短くなり、そのあとミトコンドリアで最後まで分解されます[3]。臓器でいえば、心臓・骨格筋・肝臓・腎臓などで盛んです。脳は血液中の脂肪酸をほとんど燃料にできないため、肝臓のβ酸化からつくられるケトン体を使います[3]。
📍 β酸化の場所の早見表
| 場所 | 主に扱う脂肪酸 | 役割 |
|---|---|---|
| ミトコンドリア(マトリックス) | 長鎖・中鎖・短鎖の脂肪酸 | 最後までアセチルCoAにして、ATPをつくる |
| ペルオキシソーム | 極長鎖脂肪酸(C26など)・分岐鎖脂肪酸 | オクタノイルCoA(C8)くらいまで短くして、ミトコンドリアに渡す |
出典:Berg ほか(Biochemistry 第8版)[3]。
2. 脂肪酸の動員・細胞への取り込みと活性化
β酸化が始まる前に、体は「エネルギーが足りない」という合図に応じて、脂肪組織から脂肪酸を取り出し、使う細胞まで運びます。
脂肪組織からの動員
絶食・運動・ストレスのときは、グルカゴンやアドレナリン(エピネフリン)が増え、インスリンが減ります。これを合図に、脂肪細胞の中の脂肪分解酵素(脂肪組織トリグリセリドリパーゼ〔ATGL〕・ホルモン感受性リパーゼ〔HSL〕・モノグリセリドリパーゼ〔MGL〕)が順に働き、中性脂肪が遊離脂肪酸とグリセロールに分かれて血液に出てきます。遊離脂肪酸は血液中のアルブミンに結合して全身に運ばれ、グリセロールは肝臓で糖新生の材料になります。
細胞への取り込み
脂肪酸は細胞膜にある運び役のタンパク質(脂肪酸輸送タンパク質〔FATP〕ファミリーやCD36など)の助けを借りて細胞に入ります。どの運び役がよく働くかは、臓器によって違います。
アシルCoAへの活性化:β酸化の入り口
細胞に入った脂肪酸は、そのままではβ酸化に入れません。外膜にあるアシルCoAシンテターゼが、ATPを使って脂肪酸と補酵素A(CoA)をつなぎ、アシルCoAにします(活性化)。このときATPはAMPとピロリン酸に分かれ、ピロリン酸も分解されるので、ATP 2個ぶんのエネルギーを使います[3]。この「先払い」が、あとでATPの収支を計算するときに差し引かれます。
💡 用語解説:アシルCoA
補酵素A(CoA)はパントテン酸(ビタミンB5)を含む補酵素で、脂肪酸の炭素鎖(アシル基)とチオエステル結合でつながったものをアシルCoAといいます。チオエステル結合はエネルギーの高い結合で、このあとの酵素反応を進めやすくします。β酸化に関わる長鎖のアシルCoAの例としてパルミトイルCoAがあります。
3. カルニチンシャトル:長鎖脂肪酸をミトコンドリアに運ぶしくみ
体に最も多い長鎖脂肪酸のアシルCoAは、そのままではミトコンドリアの内膜を通れません。そこで、カルニチンを運び役にした「カルニチンシャトル」が働きます[1][2]。
- CPT1(カルニチンパルミトイルトランスフェラーゼ1):ミトコンドリア外膜にあり、アシルCoAのアシル基をカルニチンに移して「アシルカルニチン」にします[2]。原因遺伝子はCPT1Aなどです。
- CACT(カルニチン-アシルカルニチントランスロカーゼ):内膜にある交換輸送体で、アシルカルニチンを内側に入れ、かわりにカルニチンを外に出します[2][3]。遺伝子はSLC25A20です。
- CPT2:内膜の内側で、アシルカルニチンを再びアシルCoAに戻し、マトリックスに閉じ込めます[2]。遺伝子はCPT2です。
⚠️ 大事な調節:マロニルCoAがCPT1を止める
食事のあとは、脂肪酸をつくる途中でできるマロニルCoAが増え、CPT1の働きを抑えます[2]。脂肪酸をつくりながら同時に燃やす、というむだを防ぐしくみです。空腹になるとマロニルCoAが減ってブレーキが外れ、β酸化が進みます。
💡 用語解説:カルニチンと原発性カルニチン欠乏症
カルニチンは、長鎖脂肪酸をミトコンドリアに運ぶために欠かせない物質です。細胞にカルニチンを取り込む運び役OCTN2の遺伝子SLC22A5が両方とも変化すると原発性(全身性)カルニチン欠乏症になり、低血糖・筋力低下・心筋症などがみられます(常染色体潜性遺伝)[7]。
4. β酸化の4つの反応(過程・覚え方)
ミトコンドリアに入ったアシルCoAは、4つの反応をくり返します。覚え方は「脱水素 → 水和 → 脱水素 → 切断(チオリシス)」です。1回まわるごとに炭素が2個短くなり、アセチルCoA・FADH2・NADHが1つずつできます[1][3]。
🔁 β酸化1回分の4つの反応
| 反応 | 酵素 | できるもの | 補酵素 |
|---|---|---|---|
| ① 脱水素(酸化) | アシルCoAデヒドロゲナーゼ | trans-Δ2-エノイルCoA | FAD → FADH2 |
| ② 水和 | エノイルCoAヒドラターゼ | L-3-ヒドロキシアシルCoA | なし(水が付く) |
| ③ 脱水素(酸化) | 3-ヒドロキシアシルCoAデヒドロゲナーゼ | 3-ケトアシルCoA | NAD+ → NADH |
| ④ チオリシス(切断) | 3-ケトアシルCoAチオラーゼ(β-ケトチオラーゼ) | アセチルCoA+炭素が2個短いアシルCoA | CoAを使う |
① 脱水素:アシルCoAデヒドロゲナーゼ
α炭素とβ炭素から水素を2つ取り、二重結合をもつtrans-Δ2-エノイルCoAをつくります。取った電子はFADが受けてFADH2になり、電子伝達フラボタンパク質(ETF)を通って呼吸鎖に渡されます[1]。この酵素は、脂肪酸の長さによって担当が分かれています。
💡 用語解説:長さで担当が分かれるアシルCoAデヒドロゲナーゼ
長鎖はVLCAD(遺伝子ACADVL)、中鎖はMCAD(ACADM)、短鎖はSCAD(ACADS)が主に担当します。LCADは中鎖から長鎖まで幅広く働きますが、ヒトでは発現が少なく役割は小さいとされています[1]。これらはまとめてアシルCoAデヒドロゲナーゼファミリーと呼ばれます。なお、同じファミリーのSBCAD(ACADSB)は、主にアミノ酸のイソロイシンを分解する途中の反応を担当します。
② 水和・③ 脱水素・④ チオリシス
②では二重結合に水が付き、β炭素にヒドロキシ基(-OH)ができます。③ではこのヒドロキシ基がケト基(C=O)に酸化され、NAD+がNADHになります。④ではCoAがα炭素とβ炭素の間を切り、アセチルCoA(炭素2個)と、炭素が2個短くなったアシルCoAができます。短くなったアシルCoAは、また①に戻ります[3]。
💡 用語解説:ミトコンドリア三頭酵素(MTP)
長鎖脂肪酸では、②〜④の3つの働きを1つの複合体「ミトコンドリア三頭酵素(MTP)」がまとめて担当します。MTPはHADHA遺伝子からできるαサブユニット4つと、HADHB遺伝子からできるβサブユニット4つでできています。αが2つの働き(ヒドラターゼとLCHAD)、βがチオラーゼの働きをもちます[6]。HADHAの変化でLCHADの働きだけが落ちるのがLCHAD欠損症です。
β酸化は何回まわる?(回数の数え方)
炭素数が偶数の飽和脂肪酸では、β酸化の回数=炭素数÷2−1、できるアセチルCoAの数=炭素数÷2です。最後の1回で炭素4個のアシルCoAが2つのアセチルCoAに分かれるため、回数はアセチルCoAの数より1つ少なくなります。パルミチン酸(C16)なら7回でアセチルCoA 8個、ステアリン酸(C18)なら8回でアセチルCoA 9個です。
5. ATPの数:パルミチン酸1分子から106 ATPができるまで
炭素16個のパルミチン酸を例に、ATPの収支を計算します。7回のβ酸化で、アセチルCoA 8個・NADH 7個・FADH2 7個ができます[3]。
⚡ パルミチン酸(C16)を最後まで酸化したときのATP
| できるもの | 計算 | ATP |
|---|---|---|
| アセチルCoA(クエン酸回路で酸化) | 8個 × 10 | 80 |
| NADH(β酸化の③) | 7個 × 2.5 | 17.5 |
| FADH2(β酸化の①) | 7個 × 1.5 | 10.5 |
| 合計 | 80+17.5+10.5 | 108 |
| 活性化に使った分 | ATP→AMP+ピロリン酸 | −2 |
| 差し引き | 108 − 2 | 106 |
NADH 1個=約2.5 ATP、FADH2 1個=約1.5 ATP、アセチルCoA 1個=10 ATPとして計算(Berg ほか[3]、StatPearls[2])。
💡 なぜ教科書によって「129 ATP」と書いてあるの?
古い教科書では、NADH=3 ATP、FADH2=2 ATPという整数で計算していたため、パルミチン酸から129 ATP(131−2)とされていました。今は、呼吸鎖でくみ出されるプロトンとATP合成酵素の関係から、NADH=約2.5、FADH2=約1.5とするのが一般的で、その値で計算すると106 ATPになります[3]。試験では、授業で使った値に合わせて答えましょう。
脂肪がエネルギーの貯蔵に向いている理由は、重さあたりのエネルギーの多さです。ほとんど水を含まない脂肪1 gは、水を含んで貯蔵されるグリコーゲン1 gの約6.75倍のエネルギーをためられます[3]。長い絶食や持久運動で、最後に頼りになる燃料が脂肪であるのはこのためです。
6. 不飽和脂肪酸・奇数鎖脂肪酸のβ酸化
食事に含まれる脂肪酸には、二重結合をもつ不飽和脂肪酸や、炭素の数が奇数の脂肪酸もあります。これらを最後まで分解するために、補助の酵素が加わります。
不飽和脂肪酸:イソメラーゼとレダクターゼ
オレイン酸やリノール酸のような不飽和脂肪酸は、途中でシス型の二重結合に行き当たります。エノイルCoAイソメラーゼが二重結合の位置と形を変え、二重結合が2つ並ぶ場合は2,4-ジエノイルCoAレダクターゼがNADPHを使って還元します。この2つの酵素を加えるだけで、多くの不飽和脂肪酸がβ酸化を続けられます[3]。
奇数鎖脂肪酸:最後にプロピオニルCoAが残る
炭素の数が奇数の脂肪酸では、最後の切断でアセチルCoAとプロピオニルCoA(炭素3個)ができます。プロピオニルCoAは、ビオチンを使うプロピオニルCoAカルボキシラーゼでメチルマロニルCoAになり、ビタミンB12(コバラミン)を補酵素とするメチルマロニルCoAムターゼでスクシニルCoAになって、クエン酸回路に入ります[3]。この経路の酵素の遺伝子が変化すると、プロピオン酸血症やメチルマロン酸血症(有機酸代謝異常症)になります。
7. ペルオキシソームのβ酸化:ミトコンドリアとの違い
β酸化はミトコンドリアだけでなく、ペルオキシソームでも行われます。反応の流れは似ていますが、扱う脂肪酸と目的が違います。
🔬 ミトコンドリアとペルオキシソームのβ酸化の違い
| 項目 | ミトコンドリア | ペルオキシソーム |
|---|---|---|
| 主な脂肪酸 | 長鎖・中鎖・短鎖 | 極長鎖(C26など)・分岐鎖 |
| 取り込み | カルニチンシャトル(長鎖) | ABCD1・ABCD2・ABCD3という輸送体がアシルCoAを取り込む |
| 1つ目の反応 | アシルCoAデヒドロゲナーゼ(電子はFADH2→呼吸鎖へ) | アシルCoAオキシダーゼ(電子は酸素へ→過酸化水素H2O2) |
| ATP | 呼吸鎖とつながってATPをつくる | ATPをつくるしくみをもたない |
| 終わり方 | 最後までアセチルCoAにする | オクタノイルCoA(C8)あたりで止まり、ミトコンドリアに渡す |
ペルオキシソームでできた過酸化水素は、たくさんあるカタラーゼで水と酸素に分解されます[3]。極長鎖脂肪酸を取り込むABCD1の遺伝子が変化すると、極長鎖脂肪酸がたまる副腎白質ジストロフィー(ALD)になります。ペルオキシソームの1つ目の反応をになうACOX1の働きが失われるのがペルオキシソームアシルCoAオキシダーゼ欠損症です。
α酸化とβ酸化の違い
名前のとおり、酸化される炭素の位置が違います。β酸化はβ炭素が酸化されて2炭素ずつ外れますが、α酸化はα炭素で起こる別の経路です。牛肉や乳製品に含まれるフィタン酸は、ペルオキシソームでα酸化によって分解されます。この分解ができずにフィタン酸がたまるのがレフサム病で、PHYHやPEX7の遺伝子が原因の常染色体潜性遺伝の病気です[9]。
8. β酸化の役割:絶食・ケトン体・運動
絶食のとき:肝臓でケトン体をつくる
絶食が続くと、肝臓では脂肪酸のβ酸化でアセチルCoAがたくさんできる一方、糖新生のためにクエン酸回路の材料(オキサロ酢酸)が使われます。行き場を失ったアセチルCoAから、肝臓はケトン体(アセト酢酸・3-ヒドロキシ酪酸・アセトン)をつくります[3]。
💡 用語解説:ケトン体
ケトン体は水に溶けて血液で運ばれ、心臓・骨格筋・脳などの燃料になります。肝臓は、ケトン体を使うための酵素(CoAトランスフェラーゼ)をもたないので、自分では使わずにほかの臓器へ回します。長い飢餓のときには、脳の燃料の75%がケトン体でまかなわれるとされています[3]。
運動のとき:糖を節約するしくみ
長い時間の有酸素運動では、筋肉の中の脂肪と血液中の脂肪酸がβ酸化の材料になります。β酸化でアセチルCoAやNADHが増えると、ブドウ糖を燃やす反応にブレーキがかかり、限られたグリコーゲンを節約できます(グルコース・脂肪酸サイクル、ランドルサイクル)。
9. β酸化がうまく働かない病気:脂肪酸代謝異常症
β酸化の酵素や運び役の遺伝子が変化すると、脂肪酸代謝異常症(脂肪酸酸化異常症、FAOD)になります。ふだんは症状がなくても、空腹・発熱・嘔吐下痢など、脂肪を燃やす必要が高まったときに、エネルギー不足と分解しきれない中間産物がたまることの2つが重なって、症状が出ます。多くは常染色体潜性遺伝で、ご両親はそれぞれ1つずつ変化をもつ保因者です。
MCAD欠損症(中鎖アシルCoA脱水素酵素欠損症)
中鎖脂肪酸を担当するMCADの遺伝子ACADMの変化で起こる、脂肪酸代謝異常症の代表的な病気です。頻度は米国で約1万8000人に1人、日本では約5万1000人に1人と報告されています。北欧系の人に多い変化はc.985A>G(p.Lys329Glu、昔の呼び方ではK304E)で、原因となる変化の56〜91%を占めます[4]。
⚠️ MCAD欠損症で発作が起こると何が起きるか
| 起こること | 理由 |
|---|---|
| 低血糖 | 脂肪からエネルギーが取れず、肝臓の糖新生も続かない |
| ケトン体が少ない(低ケトン性) | アセチルCoAが足りずケトン体もつくれない。発作のときにケトンが少ないことが手がかりになる |
| 中鎖の中間産物がたまる | 血液でオクタノイルカルニチン(C8)が上がり、尿でヘキサノイルグリシン・スベリルグリシンが増える |
出典:GeneReviews「MCAD欠損症」[4]。
MCAD欠損症は、乳幼児の突然死の原因の一つとして知られています。診断がついていなかった時代には、最初の発作で18〜25%が亡くなっていましたが、新生児スクリーニングが行われている地域では新生児期の死亡は0.6〜2.4%まで下がっています[4]。くわしくはMCAD欠損症の解説をご覧ください。
そのほかの主な脂肪酸代謝異常症
- VLCAD欠損症:長鎖脂肪酸を担当するVLCAD(ACADVL)の働きが落ちる病気。
- LCHAD欠損症・三頭酵素欠損症:MTP(HADHA・HADHB)の働きが落ちる病気。HADHAの変化を2つもつ赤ちゃんをお母さんが妊娠すると、妊娠中の急性脂肪肝やHELLP症候群が起こりやすいことが知られています[6]。
- CPT1欠損症・CPT2欠損症・CACT欠損症:カルニチンシャトルの病気(3章)。
- 原発性(全身性)カルニチン欠乏症:SLC22A5の変化で、細胞にカルニチンを取り込めない病気[7]。
- SCAD欠損症:短鎖脂肪酸を担当するSCAD(ACADS)の病気。
10. 日本の新生児マススクリーニングと遺伝子検査
日本では脂肪酸代謝異常症8疾患が新生児マススクリーニングの対象
日本の新生児マススクリーニングでは、生まれて数日の赤ちゃんの血液をろ紙にしみこませ、タンデム質量分析でアシルカルニチンなどを測ります。対象は25疾患(2018年4月から)で、そのうち脂肪酸代謝異常症は8疾患です[8]。
🍼 新生児マススクリーニングの対象になっている脂肪酸代謝異常症
| 病気 | β酸化のどこが止まるか |
|---|---|
| MCAD欠損症 | ①の脱水素(中鎖) |
| VLCAD欠損症 | ①の脱水素(長鎖) |
| 三頭酵素欠損症・LCHAD欠損症 | ②〜④(長鎖) |
| CPT1欠損症 | カルニチンシャトル(外膜) |
| CPT2欠損症 | カルニチンシャトル(内膜の内側) |
| CACT欠損症 | カルニチンシャトル(内膜の交換輸送) |
| 全身性カルニチン欠乏症 | 細胞へのカルニチンの取り込み |
| グルタル酸血症2型 | ①の電子の受け渡し(ETF・ETFDH) |
出典:岡山県「新生児マススクリーニング」[8]。MCAD・VLCAD・CPT2・CACT欠損症とグルタル酸血症2型は、1回目で陽性ならすぐ精密検査に回すとされています。
スクリーニングで疑いが出たときは、血液のアシルカルニチン分析や尿の有機酸分析、遺伝子検査などで確かめます。診断がつけば、空腹の時間を長くしない、体調が悪いときは早めにブドウ糖を補う、といった予防で、発作の多くを防げます[4]。
当院で受けられる関連の遺伝子検査
次のお子さんを考えるとき:保因者検査
脂肪酸代謝異常症の多くは常染色体潜性遺伝なので、ご両親がともに同じ遺伝子の保因者であれば、お子さんごとに4分の1の確率で発症します。妊娠前にカップルで調べる方法として、拡大版保因者スクリーニング(女性787遺伝子)と男性版(714遺伝子)があります。すでに妊娠中でNIPTを受ける方は、NIPTと同じ日に採血できるカップルの保因者検査ファミリーセーフティ プラスもあります(NIPTとあわせて申し込む別の検査です)。保因者検査そのものの考え方は保因者スクリーニング検査とはで解説しています。

🩺 院長コラム【教科書の反応式が、命を守る知識になる】
β酸化は、生化学の試験のために覚える反応式として出会う方がほとんどだと思います。けれども、この4つの反応のどこか1つが止まるだけで、赤ちゃんが空腹や発熱をきっかけに命にかかわる低血糖を起こすことがあります。MCAD欠損症では、診断がついていれば「長く空腹にしない」という、とても単純な予防で発作の多くを防げます。知っているかどうかで結果が大きく変わる病気だと考えています。
だからこそ、新生児マススクリーニングで疑いが出たときや、ご家族に原因のわからない乳幼児の突然死があったときは、遺伝子の検査で原因を確かめ、次のお子さんのことまで含めて考える意味があると考えています。β酸化のしくみを理解しておくことは、結果の説明を受けたときに「どこが止まっているのか」を自分で思い描く助けになります。
🏥 脂肪酸代謝異常症の遺伝子検査・遺伝カウンセリング
脂肪酸酸化異常症の33遺伝子をまとめて調べるパネル検査や、カップルの保因者検査(女性787遺伝子・男性714遺伝子)を、臨床遺伝専門医の遺伝カウンセリングとあわせて受けられます。当院は全額自費診療です。
まだ決めていない方は:当院の遺伝子検査の一覧 | 拡大版保因者スクリーニング
よくある質問(FAQ)
Q1. β酸化とは何ですか?わかりやすく教えてください
β酸化とは、脂肪酸の炭素の鎖を2個ずつ切り出してアセチルCoAにし、エネルギー(ATP)をつくる代謝経路です。1回まわるごとにアセチルCoA・NADH・FADH2が1つずつでき、アセチルCoAはクエン酸回路で、NADHとFADH2は電子伝達系でATPになります。カルボキシ基から2番目の炭素(β炭素)が酸化されることが名前の由来です。
Q2. β酸化はどこで行われますか?
主な場所はミトコンドリアのマトリックス(内膜の内側)です。長鎖脂肪酸はカルニチンシャトル(CPT1→CACT→CPT2)でミトコンドリアに運ばれます。炭素22個以上のとても長い脂肪酸や分岐鎖脂肪酸は、まずペルオキシソームで短くされてから、ミトコンドリアで最後まで分解されます。臓器では心臓・骨格筋・肝臓などで盛んです。
Q3. パルミチン酸1分子からATPはいくつできますか?
106 ATPです。7回のβ酸化でアセチルCoA 8個(80 ATP)・NADH 7個(17.5 ATP)・FADH2 7個(10.5 ATP)ができて合計108 ATP、そこから脂肪酸の活性化に使うATP 2個ぶんを引きます。古い教科書の129 ATPは、NADH=3、FADH2=2という古い値で計算したものです。
Q4. β酸化で産生される物質(最終産物)は何ですか?
β酸化そのものでできるのはアセチルCoA・NADH・FADH2です。炭素数が奇数の脂肪酸では、最後にプロピオニルCoAが1つできます。アセチルCoAはクエン酸回路で二酸化炭素まで酸化されるほか、肝臓ではケトン体の材料になります。
Q5. β酸化は何回まわりますか?
炭素数が偶数の飽和脂肪酸では、回数は炭素数÷2−1、できるアセチルCoAは炭素数÷2です。パルミチン酸(C16)は7回でアセチルCoA 8個、ステアリン酸(C18)は8回でアセチルCoA 9個になります。
Q6. α酸化とβ酸化の違いは何ですか?
酸化される炭素の位置が違います。β酸化はβ炭素が酸化されて2炭素ずつ外れる主要な経路です。α酸化はα炭素で起こる別の経路で、牛肉や乳製品に含まれるフィタン酸はペルオキシソームでα酸化によって分解されます。この分解ができない病気がレフサム病です。
Q7. ペルオキシソームのβ酸化はミトコンドリアと何が違いますか?
ペルオキシソームは極長鎖脂肪酸や分岐鎖脂肪酸を担当し、1つ目の反応でアシルCoAオキシダーゼが電子を酸素に渡すため、ATPではなく過酸化水素ができます(カタラーゼで分解されます)。脂肪酸はオクタノイルCoAあたりまで短くされ、残りはミトコンドリアで分解されます。極長鎖脂肪酸の取り込みにはABCD1などの輸送体が使われます。
Q8. β酸化がうまく働かないとどうなりますか?
β酸化の酵素や運び役の遺伝子が変化すると脂肪酸代謝異常症になり、空腹・発熱・嘔吐下痢などをきっかけに低血糖やケトン体が少ない状態、筋肉や心臓の症状が出ることがあります。代表的なMCAD欠損症は日本では約5万1000人に1人と報告されており、日本の新生児マススクリーニングでは脂肪酸代謝異常症8疾患が対象です。
参考文献
- [1] Houten SM, Wanders RJA. A general introduction to the biochemistry of mitochondrial fatty acid β-oxidation. J Inherit Metab Dis. 2010;33(5):469-477. [DOI 10.1007/s10545-010-9061-2]
- [2] StatPearls. Biochemistry, Fatty Acid Oxidation. NCBI Bookshelf. [NCBI Bookshelf NBK556002]
- [3] Berg JM, Tymoczko JL, Gatto GJ Jr, Stryer L. Biochemistry. 8th ed. W.H. Freeman; 2015. Chapter 22 (Fatty Acid Metabolism). [出版社ページ 22.3] [22.4] [22.1]
- [4] GeneReviews. Medium-Chain Acyl-Coenzyme A Dehydrogenase Deficiency. NCBI Bookshelf. [NCBI Bookshelf NBK1424]
- [5] van Roermund CWT, IJlst L, Linka N, Wanders RJA, Waterham HR. Peroxisomal ATP uptake is provided by two adenine nucleotide transporters and the ABCD transporters. Front Cell Dev Biol. 2022;9:788921. [DOI 10.3389/fcell.2021.788921]
- [6] MedlinePlus Genetics. HADHA gene. U.S. National Library of Medicine. [MedlinePlus]
- [7] MedlinePlus Genetics. Primary carnitine deficiency. U.S. National Library of Medicine. [MedlinePlus]
- [8] 岡山県. 新生児マススクリーニング(先天性代謝異常等検査)について. [岡山県]
- [9] MedlinePlus Genetics. Refsum disease. U.S. National Library of Medicine. [MedlinePlus]
※本記事は一般の方に向けた情報提供を目的とするもので、個別の診断を示すものではありません。






