
この記事の監修・執筆:仲田洋美(臨床遺伝専門医)
ミネルバクリニック院長。臨床遺伝専門医・総合内科専門医・がん薬物療法専門医。1995年に医師免許を取得し、遺伝医療と出生前診断に携わっています。
記事の作り方(編集方針)
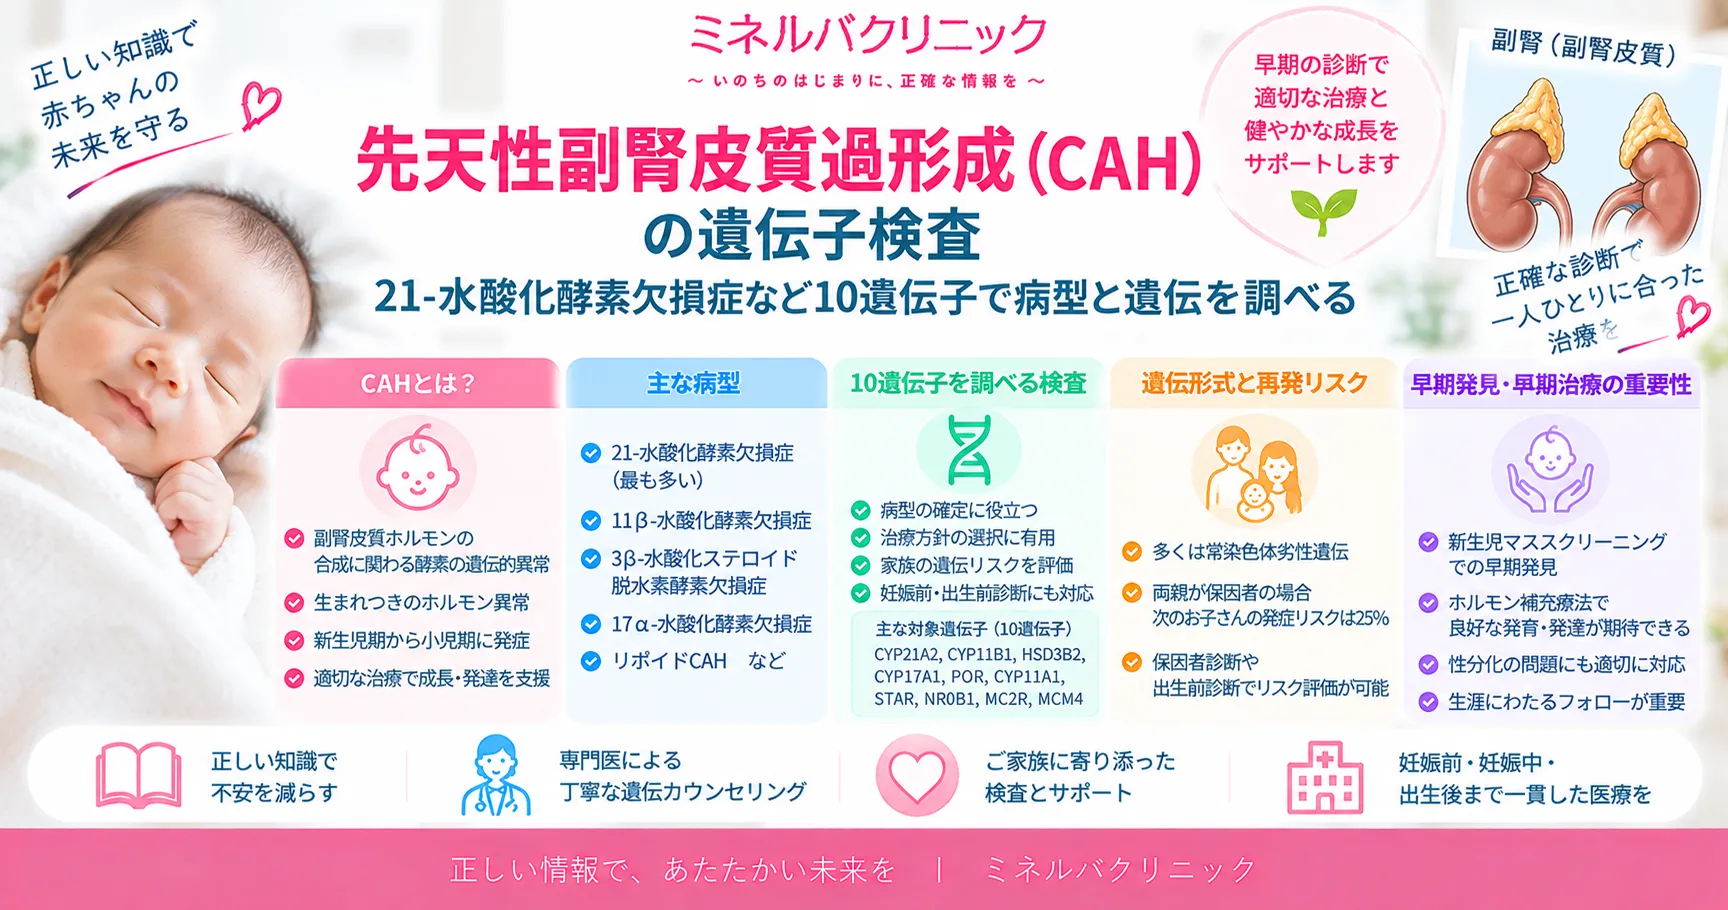
先天性副腎皮質過形成(先天性副腎過形成症・CAH)の遺伝子検査は、副腎でホルモンをつくる酵素の設計図にあたる遺伝子を調べ、どの病型なのか、ご家族や次のお子さんにどう関わるのかを明らかにする検査です。当院のパネル検査では、CAHの原因になる8遺伝子と、副腎の結節性の病変に関わる2遺伝子、あわせて10遺伝子を一度に調べます。生まれ持った遺伝子は一生変わりません。一度の検査でわかったことは、治療の選び方、体調を崩したときの備え、これからの妊娠の計画まで、この先ずっと使える情報になります。
⏱️ 30秒でわかる要約
🧬 Q. この検査で何がわかりますか?
先天性副腎皮質過形成の原因がどの遺伝子のどんな変化かがわかり、21-水酸化酵素欠損症・11β-水酸化酵素欠損症・リポイド副腎過形成症などの病型を遺伝子の面から確かめられます。CAHの約95%は21-水酸化酵素欠損症です。
👨👩👧 Q. どんな人が受けるとよいですか?
新生児マススクリーニングのあとホルモン検査だけでは病型を決めきれない方、ご家族にCAHの方がいて次の妊娠を考えている方、大人になってから多毛・月経不順などで非古典型を疑われた方などです。
💴 Q. 費用・日数・検体は?
検査料は税込330,000円(遺伝カウンセリング料は別に30分22,000円)。結果まで2〜3週間。検体は血液・唾液・頬の内側の粘膜などで、オンライン診療でも受けられます。
📋 Q. 結果のあとはどうなりますか?
結果は臨床遺伝専門医が遺伝カウンセリングで直接ご説明してからマイページにアップします。ごきょうだいの確率、ご両親の保因者の可能性、意義がまだわからない変化(VUS)が見つかった場合の扱いまでお伝えします。
1. 先天性副腎皮質過形成(CAH)とは|原因・症状・頻度
先天性副腎皮質過形成(CAH)は、副腎でステロイドホルモンをつくる酵素が生まれつきうまく働かないために、コルチゾールなどが足りなくなる病気の総称です。どの病型も常染色体潜性(劣性)遺伝で、原因の約95%はCYP21A2遺伝子の変化による21-水酸化酵素欠損症です[1]。病気の全体像は先天性副腎過形成(CAH)総論でも詳しく解説しています。
副腎の中で何が起きているのか
コルチゾールが足りないと、脳からの刺激によって副腎皮質刺激ホルモン(ACTH)が増え、副腎が刺激され続けます。21-水酸化酵素欠損症などでは、副腎アンドロゲンが過剰につくられますが、病型によっては性ホルモンの産生も低下します。副腎は、コレステロールを材料に、いくつもの酵素がバトンをつなぐようにして、コルチゾール(体のストレスに耐えるホルモン)、アルドステロン(塩分と水分を保つホルモン)、副腎アンドロゲンをつくっています。どこか1か所の酵素が働かないと、その先のホルモンが足りなくなり、手前に材料がたまります。
「どの酵素が止まっているか」によって、足りないホルモンと、つくられすぎるホルモンの組み合わせが変わります。だから同じCAHでも、塩分が失われてショックを起こす赤ちゃんもいれば、逆に高血圧になる人もいます。遺伝子検査は、この「止まっている場所」を遺伝子の面から突きとめる検査です。
病型と原因遺伝子
CAHの病型は、働かない酵素(または酵素を助けるたんぱく質)ごとに分かれ、それぞれ原因遺伝子が決まっています。21-水酸化酵素欠損症以外の病型はまれですが、症状の出方が大きく違うため、病型を正しく知ることが治療の方針に直結します[2]。
🧬 CAHの主な病型と特徴
※各遺伝子と酵素の対応・特徴はEndocrine Reviewsの総説[2]による。
日本人ならではの特徴もあります。リポイド副腎過形成症は日本・韓国で比較的多く、日本と韓国の患者さんの約70%に、STAR遺伝子の同じ変化(p.Q258X)が見つかると報告されています[8]。P450オキシドレダクターゼ欠損症も、日本人35人の研究で、日本人に共通するPOR遺伝子の変化(R457H、創始者変異)が多くの方に見つかっています[7]。海外の数字をそのまま当てはめず、日本人のデータで考えることが大切です。
先天性副腎過形成症は何人に1人?
新生児マススクリーニングの結果から、古典型CAHは多くの集団で約14,000〜18,000人に1人とされています[1]。日本では、札幌市で1982〜2010年に498,147人の赤ちゃんを調べた報告で、21-水酸化酵素欠損症が26人見つかり、古典型の頻度は20,756人に1人でした[5]。これは1つの市のデータで、日本全体の数字ではありません。
一方、症状が軽い非古典型は、米国の集団では約200人に1人とずっと多いと推定されています[1]。非古典型は新生児マススクリーニングではほとんど見つからないため[2]、大人になって初めて気づかれることがあります。
症状は年齢と病型で違う
赤ちゃんでは塩分を失うことによる哺乳不良・嘔吐・脱水・ショック、女の子では外性器の男性化が、思春期以降では多毛・にきび・月経不順・妊娠しにくさが主な症状です。症状の出方は、病型と、酵素がどれくらい働いているかで変わります[2]。
📋 時期ごとの主な症状
※症状は総説[2]による。古典型の患者さん1,000人以上のメタ解析で、両親の身長から予想される値より平均約7cm低かったと報告されています[2]。
先天性副腎過形成症は治る?寿命は?
今の医療では遺伝子そのものを治すことはできず、足りないホルモンを薬で補い続ける生涯の治療になります。適切な治療を続ければ、成長し、大人になり、妊娠・出産することもできます。総説は、外性器の形に違いがあっても女性に妊娠の可能性があること、治療が多すぎても少なすぎても男女とも生殖機能に影響することを示しています[2]。
寿命については、先進国では乳児期に亡くなるお子さんはまれ(0〜4%)になりました[2]。ただ、スウェーデンで21-水酸化酵素欠損症の患者さん588人を対照58,800人と比べた研究では、亡くなった年齢の平均が41.2歳(対照47.7歳)と若く、死因の42%は副腎クリーゼ(急性副腎不全)でした[6]。副腎クリーゼは重要な死亡原因の1つであり、発熱や嘔吐などの際に適切な対応をとることが大切です。
⚠️ 体調を崩したときは「増量」が必要です
ガイドラインは、38.5℃を超える発熱、脱水を伴う胃腸炎、全身麻酔の大きな手術、大きなけがのときに、ふだんより糖質コルチコイドを増やすよう勧めています。ふだんのストレスや軽いかぜでは増やさないとしています[1]。増やし方は人によって違うので、必ず主治医の指示に従ってください。ぐったりしている、吐いて薬が飲めない、意識がおかしいときは、すぐに医療機関を受診してください。
2. 先天性副腎過形成の遺伝子検査を受けるとよい人
ホルモン検査だけでは病型を決めきれないとき、ご家族にCAHの方がいて自分や次のお子さんのことを知りたいとき、大人になってから非古典型を疑われたときに、遺伝子検査が役立ちます。米国内分泌学会のガイドラインも、ホルモン検査の結果がはっきりしないときと、遺伝カウンセリングのためには遺伝子型を調べることを勧めています[1]。
新生児マススクリーニングで再検査・精密検査と言われた
新生児マススクリーニングで「再検査」と言われても、多くはCAHではありません。とくに早産の赤ちゃんは、病気がなくても値が高く出やすいことがわかっています。札幌市の28年間の記録では、再検査になった割合は早産の赤ちゃんで5.38%、満期で生まれた赤ちゃんで0.06%でした[5]。CAHの検査では、17-OHP(17-ヒドロキシプロゲステロン)というホルモンの値を測っています。日本の新生児マススクリーニングについては新生児スクリーニングで解説しています。
精密検査でCAHと診断されたあと、遺伝子検査が役立つのは、病型をはっきりさせたいとき、ホルモン値だけでは古典型か非古典型か迷うとき、そしてご家族の検査や次の妊娠の計画に使いたいときです。なお、赤ちゃんの急な治療は遺伝子検査の結果を待たずに始めます。遺伝子検査は「いま治療するか」ではなく「この先をどう備えるか」のための検査です。
ご家族にCAHの方がいる・次の妊娠を考えている
お子さんがCAHと診断されたご両親は、ほとんどの場合おふたりとも保因者で、次のお子さんがCAHになる確率は4分の1です[3]。お子さんの原因になっている遺伝子の変化がわかっていれば、次の妊娠で絨毛検査・羊水検査によって赤ちゃんを調べる計画が立てられます。原因がわからないままでは、出生前に何を調べるかを決められません。
見た目・家族歴・症状だけでは、誰が保因者で、どの病型なのかは判断できません。保因者は症状がないのがふつうで、ご自身が保因者だと知らずに暮らしている方がほとんどです。検査を受けてはじめて、次の計画が立てられます。
大人になってから、多毛・月経不順・妊娠しにくさがある
非古典型の21-水酸化酵素欠損症は、思春期以降の女性で多毛・にきび・月経が少ない・妊娠しにくいといった症状で見つかることがあります[2]。新生児マススクリーニングではほとんど見つからないため[2]、大人になってからホルモン検査で疑われ、遺伝子で確かめるという順番になります。非古典型でも、パートナーが重い古典型の変化を持つ保因者なら、お子さんが古典型になる組み合わせがありえます。妊娠を考えるなら、ご自身の型を知っておく意味があります。
この検査より別の検査が向いている場合
外性器の形がはっきりしない理由が副腎以外にもありそうなとき、症状が副腎だけでは説明できないときは、この10遺伝子より範囲の広い検査が向いています。性の発達にかかわる遺伝子を広く調べる性分化疾患(DSD)遺伝子検査パネル、46,XYの方の46,XY性分化疾患遺伝子検査、病気の見当がつかないときの全エクソーム検査(WES)などがあります。どれが合うかは、遺伝カウンセリングでご説明します。
3. 調べる10遺伝子と、それぞれでわかる病気
このパネルで調べるのは10遺伝子で、そのうち8遺伝子がCAHや副腎のホルモンづくりの病気の原因、残る2遺伝子(ARMC5・PRKAR1A)は副腎の結節性の病変の原因遺伝子です。「CAHの10遺伝子」とひとくくりにせず、何を調べているのかを正直にお伝えします。
CAH・副腎ホルモンの病気にかかわる8遺伝子
🧬 対象遺伝子と関係する病気(10遺伝子)
※遺伝子と酵素の対応は総説[2]、ARMC5は[10]、PRKAR1Aは[9]による。遺伝のしかたはARMC5・カーニー複合体とも米国国立医学図書館(MedlinePlus Genetics)の解説で確認。
8遺伝子はどれも、お父さんとお母さんの両方から変化を受け継いだときに発症する常染色体潜性遺伝です。1つだけ持っている人は保因者と呼ばれ、ふつうは症状がありません。CYP11B2は、コルチゾールはつくれるのにアルドステロンだけがつくれなくなる遺伝子で[2]、厳密にはCAHとは別の病気(アルドステロン合成酵素欠損症)の原因です。
副腎の結節性病変にかかわる2遺伝子(ARMC5・PRKAR1A)
ARMC5とPRKAR1Aは、生まれつきのホルモン不足ではなく、副腎に結節(こぶ)ができてコルチゾールが出すぎる病気にかかわる遺伝子です。ARMC5の生まれつきの変化は、原発性大結節性副腎過形成のおもな遺伝的原因と考えられ、家族内に発症がある例の55%、一見家族歴のない例の27%に見つかると報告されています[10]。PRKAR1Aの生まれつきの変化は、カーニー複合体の原因として報告されました[9]。米国国立医学図書館の解説では、カーニー複合体の多くはPRKAR1Aが原因で、約25%の方に副腎の病変(原発性色素性結節性副腎皮質病変)が起こり、コルチゾールが出すぎるとされています。
この2つは、変化を1つ受け継ぐだけで病気にかかわる顕性(優性)の形で受け継がれ(カーニー複合体は常染色体顕性遺伝。約30%は新しく起きた変化)、親から子へは2分の1の確率で受け継がれます。CAHの8遺伝子とは遺伝のしかたも意味も違うため、結果の説明でも分けてお伝えします。コルチゾールが出すぎる病気の全体像はクッシング症候群で解説しています。
4. 遺伝子検査でわかること・わからないこと
この検査でわかるのは、10遺伝子のたんぱく質をつくる部分とその境目に起きた小さな変化と、遺伝子まるごと(血液なら2エクソン以上)の欠失・重複です。わからない種類の変化もあるため、「陰性=CAHではない」とは言えません。どんな検査にも得意・不得意があり、それを知ったうえで結果を読むことが大切です。
わかること
この検査は次世代シークエンサー(NGS)で行い、10遺伝子の領域の99%以上を、同じ場所を20回以上読み取る精度で調べます。1つの塩基の変化や小さな挿入・欠失(料金に含まれます)に加え、欠失・重複の解析では、遺伝子1つまるごとの変化(頬粘膜・血液)と、2つ以上続くエクソンの変化(血液のみ)を見つけられます。読み取りの質が低い部分はサンガー法で確かめ、見つかった欠失・重複は別の原理の方法(qPCR法やMLPA法)でもう一度確かめてから報告します。
CYP21A2は「よく似た偽物の遺伝子」があって読みにくい
CYP21A2のすぐ近くには、働かない「偽遺伝子(CYP21A1P)」があり、エクソンの配列は98%同じです[3]。そのため、どちらの遺伝子を読んでいるのか見分けにくい部分があります。偽遺伝子とは、かつて遺伝子だったものが変化して働かなくなった配列のことです。
しかも、21-水酸化酵素欠損症の原因の約95%は、偽遺伝子の配列がCYP21A2に入り込んだ変化や、遺伝子の欠失・入れ替わりでできています。とくに約30kbの欠失やキメラ遺伝子の形成は、CYP21A2の重要な病的変化の1つです[3]。これはNGSがもともと苦手な種類の変化です。当院の解析では偽遺伝子の影響をできるだけ減らしていますが、ゼロにはできません。結果は、この性質を知る臨床遺伝専門医がホルモン検査の結果と合わせて読みます。
また、2つの変化が見つかったとき、それがお父さん由来とお母さん由来に1つずつ分かれているのか(複合ヘテロ接合)、同じ側に2つ並んでいるのかは、本人の検査だけでは決められないことがあります。そのためご両親の検査が勧められています[3]。
わからないこと(検査の限界)
💡 この検査では見つけられない変化
染色体の一部の入れ替わり(転座・逆位)、同じ配列のくり返しが伸びる変化(リピート伸長)、遺伝子のスイッチ部分(プロモーター)など調節にかかわる部分の多く、エクソンから20塩基より奥のイントロンの変化は調べていません。体の一部の細胞だけに変化があるモザイクも、見つけることを目的にしていません。1つのエクソンだけの欠失・重複は、見つかることはありますが、ふだんは検出の対象外です。
意義がまだわからない変化(VUS)が見つかることがある
見つかった変化が病気の原因かどうか、今の知識では決められないことがあり、これをVUS(臨床的意義不明のバリアント)と呼びます。VUSだけを根拠に病型を決めたり、ご家族の検査や出生前の検査に使ったりはしません。希望されれば、報告からVUSを除くこともできます(無料)。調べた目的とは別の病気にかかわる変化が見つかったときの扱いは、当院の二次的所見の開示方針に沿ってご相談します。
5. 結果が出たあと|陽性・陰性・VUSそれぞれ
名前がつくと、次の一手が決まります。病型がわかれば、どのホルモンを補うか、高血圧や思春期に気をつけるか、体調を崩したときにどう備えるかが具体的になり、ご家族が自分の状態を知る手がかりにもなります。
陽性だったとき:病型・重さの見通し・備え
21-水酸化酵素欠損症では、2つの遺伝子の変化の組み合わせから、重さの見通しがある程度立ちます。酵素の働きがほぼなくなる変化(グループ0)を2つ持つ人の96%が塩喪失型でした[2]。一方で、1,507家族を調べた研究では、45通りの組み合わせのうち症状とはっきり対応したのは21通りで、同じ変化でも症状の幅が大きいものもありました[4]。遺伝子の結果は「重さを決めつける」ものではなく、ホルモン検査と合わせて治療を考える材料です。
治療は、不足しているホルモンを薬で補うことが基本です。11β-水酸化酵素欠損症・17α-水酸化酵素欠損症なら高血圧への目配り、性ステロイドが足りない病型なら思春期のホルモン補充の検討、というように、病型ごとに見るべきところが変わります。指定難病・小児慢性特定疾病の申請でも、病型の確定が役に立ちます(第6章)。
ご家族への影響:ごきょうだい・ご両親・お子さん
ご両親がともに保因者なら、ごきょうだいはそれぞれ4分の1の確率でCAH、2分の1の確率で症状のない保因者、4分の1の確率で変化を持たない、という見込みになります[3]。あなたの1回の検査で原因の変化がわかれば、ご両親やごきょうだいは、その変化だけを確かめる形で自分の状態を知ることができます。
ARMC5・PRKAR1Aで病的な変化が見つかった場合は、常染色体顕性遺伝の形式をとることがあり、本人が持つ変化をお子さんが受け継ぐ確率は1人あたり2分の1です。ご両親やごきょうだいが同じ変化を持つ可能性は、その変化が親から受け継がれたものか、新しく生じたものかによって異なります。副腎や、病気によってはほかの臓器の定期的なチェックを考えるきっかけになります。
妊娠を考えている方:保因者検査と出生前診断
ご家族の原因がわかっていれば、妊娠したときに絨毛検査・羊水検査で赤ちゃんを調べることができます[3]。当院は2025年6月から産婦人科を併設し、羊水検査・絨毛検査を院内で行っています。検査の内容は羊水検査・絨毛検査の解説と、当院の羊水検査・絨毛検査のページをご覧ください。
パートナーが保因者かどうかを調べたいときは、拡大版保因者スクリーニング(女性版787遺伝子)に、このパネルのCAH・副腎ホルモンにかかわる8遺伝子(CYP21A2・CYP11B1・CYP11B2・CYP17A1・CYP11A1・HSD3B2・POR・STAR)が含まれています。男性版は男性版714遺伝子の遺伝子一覧でご確認ください。さらに範囲の広い女性版1009遺伝子もあります。すでに妊娠中の方は、NIPTと同じ日に採血できるカップルの保因者検査ファミリーセーフティ プラス(女性787遺伝子・男性714遺伝子、単独では受けられません)を選べます。
なお、女の子の外性器の男性化を防ぐために妊娠中のお母さんにデキサメタゾンを飲んでもらう方法は、ガイドラインで「まだ研究段階の治療」とされ、倫理委員会が認めた研究の中でだけ行うよう勧められています[1][3]。
陰性だったとき
10遺伝子に病的な変化が見つからなくても、CAHが否定されたわけではありません。第4章の「わからないこと」にあたる種類の変化だったり、CYP21A2の偽遺伝子の影響で読み取れなかったりする可能性があります。ホルモン検査でCAHがはっきりしている場合は、ご両親の検査、別の方法による解析、範囲の広い検査などの選択肢を、遺伝カウンセリングでご説明します。治療はホルモンの状態に合わせて続けることが基本です。
6. 日本の制度|指定難病・小児慢性特定疾病(2026年10月時点)
先天性副腎皮質酵素欠損症は指定難病(告示番号81)で、お子さんでは小児慢性特定疾病「先天性副腎過形成症」の対象です。確定診断のあとの治療費は、条件を満たせばこれらの医療費助成の対象になることがあります。
🏥 日本の制度での扱い(2026年10月時点)
※厚生労働省の臨床調査個人票(081-3)、小児慢性特定疾病情報センターの対象疾病一覧で確認(2026年10月時点)。助成を受けられるかは、重さの基準や所得などの条件で決まります。
指定難病の個人票に遺伝学的検査の欄があることからもわかるように、遺伝子の結果は、病型を確かめる情報の1つとして制度の中でも使われています。当院の検査は自費診療です。保険診療で受けられる遺伝学的検査があるかどうか、どの施設で受けられるかは、主治医の先生にご確認ください。当院の検査は、10遺伝子をまとめて調べること、結果まで2〜3週間であること、検査の前後に臨床遺伝専門医の遺伝カウンセリングがあることが特徴です。
7. 検査の流れ・費用・結果までの日数・検体
予約のあと、まず臨床遺伝専門医が遺伝カウンセリングを行い、受けるかどうかを納得して決めていただいてから検体を採ります。結果は2〜3週間で出て、遺伝カウンセリングで直接ご説明してからマイページにアップします。
予約
▶
遺伝カウンセリング臨床遺伝専門医
▶
検体の採取血液・唾液・頬粘膜
▶
結果の説明2〜3週間後
💴 費用・日数・検体
※オンラインの場合は、遺伝カウンセリング料金を事前にお支払いください。検体の取り違えや品質の低下を防ぐため、検体はご案内した方法で採取してください。
オンライン診療では、ビデオ通話で遺伝カウンセリングを行ったあと、検体を当院にお送りいただきます。遠方の方でも、クリニックに来ずに検査を受けられます。おふたりで同じ検査を同じ日に受ける場合は、遺伝カウンセリング料が1人分(おふたりで30分22,000円)になります(検査料の割引はありません)。
当院では、検査を受けずにリスクだけをご説明することはしておりません。見た目や家族歴だけではわからないことがあり、検査をせずにリスクをお伝えするほうが、かえって危険だと考えているためです。遺伝カウンセリングでは、検査で何がわかり何がわからないかをご説明し、受けるかどうかは納得してから決めていただきます。遺伝カウンセリングの考え方は遺伝カウンセリングとは、遺伝子検査全体の基礎は遺伝子検査(遺伝学的検査)とはで解説しています。
🩺 院長コラム【病型を知ることは、備えの範囲を決めること】
先天性副腎皮質過形成は、薬を飲み続ければ大人になり、家庭を持つこともできる病気です。それでも、熱が出たときや吐いたとき、手術のときに何をすべきかを知っているかどうかで、その先が変わります。どの酵素が止まっているのかを遺伝子の面から確かめておくことは、その備えの範囲をはっきりさせることだと考えています。
私自身、希少な常染色体顕性(優性)遺伝性疾患の当事者です(当事者としての話はブログに書いています)。子どもに病気を受け渡したくない、という遺伝の病気をもつ方の思いはよくわかります。また、お子さんが重い症状で発症したのをきっかけに、ご自身も同じ遺伝子の変化を持っていたとわかり、自分のせいだと責めてしまう親御さんを、何度も見てきました。遺伝子の変化は誰にでも起こりうるもので、誰のせいでもありません。
遺伝子検査は、やってみないとわからないことを、何度も経験してきました。検査をしないと何も言えない、というのが私の確固たる考えです。わからないまま悩み続けるより、わかったことから次を考えるほうが前に進める、と考えています。知ったうえで、子どもを持つか、出生前診断を受けるかを選ぶのも、知らないでいることを選ぶのも、どれも尊重されるべき選択です。
よくある質問(FAQ)
Q1. 先天性副腎過形成症は治りますか?
今の医療では遺伝子そのものを治すことはできず、足りないホルモンを薬で補い続ける生涯の治療になります。適切な治療を続ければ、成長し、大人になり、妊娠・出産することもできます。発熱・嘔吐・手術などのときにホルモンを増やす備えが大切です。
Q2. 先天性副腎過形成症の寿命は?
先進国では乳児期に亡くなるお子さんはまれ(0〜4%)になりました。一方、スウェーデンの研究では患者さんの亡くなった年齢の平均が41.2歳(対照47.7歳)と若く、死因の42%が副腎クリーゼでした。発熱や嘔吐のときにホルモンを増やす備えが大切です。
Q3. 先天性副腎過形成症は何人に1人ですか?
古典型は多くの集団で約14,000〜18,000人に1人とされています。日本では札幌市の新生児マススクリーニングで、古典型の21-水酸化酵素欠損症が20,756人に1人でした。症状の軽い非古典型は、米国では約200人に1人と推定されています。
Q4. 新生児マススクリーニングで再検査と言われました。遺伝子検査は必要ですか?
再検査になっても多くはCAHではなく、とくに早産の赤ちゃんは値が高く出やすいことがわかっています。まずは精密検査(ホルモン検査)で診断します。遺伝子検査が役立つのは、CAHと診断されて病型をはっきりさせたいとき、ホルモン値だけで型を決めきれないとき、ご家族の検査や次の妊娠の計画に使いたいときです。
Q5. 遺伝しますか?次の子がCAHになる確率は?
CAHは常染色体潜性(劣性)遺伝です。ご両親がともに保因者なら、次のお子さんがCAHになる確率は4分の1、症状のない保因者になる確率は2分の1です。原因の変化がわかっていれば、次の妊娠で絨毛検査・羊水検査によって赤ちゃんを調べる計画が立てられます。
Q6. 大人になってからでも検査できますか?
できます。生まれ持った遺伝子は一生変わらないので、何歳で調べても同じ結果です。非古典型は大人になってから多毛・月経不順・妊娠しにくさなどで見つかることがあり、妊娠を考える前にご自身の型を知っておくと、パートナーの保因者検査や出生前診断の計画に役立ちます。
Q7. 費用はいくらですか?保険は使えますか?
当院の検査は自費診療で、検査料は税込330,000円、遺伝カウンセリング料は別に30分22,000円(税込)です。確定診断のあとの治療は、条件を満たせば指定難病(81 先天性副腎皮質酵素欠損症)や小児慢性特定疾病(先天性副腎過形成症)の医療費助成の対象になることがあります。
Q8. 通院しなくても検査を受けられますか?
受けられます。唾液・頬粘膜・血液のいずれもオンライン診療が可能です。ビデオ通話で遺伝カウンセリングを行ったあと、検体を当院にお送りいただきます。血液の場合は全国の提携医療機関で採血します。オンラインの場合は、遺伝カウンセリング料金を事前にお支払いください。
🧬 人生に一度の遺伝子検査を、これからの計画に
生まれ持った遺伝子は一生変わりません。病型がわかれば、治療の選び方、体調を崩したときの備え、ごきょうだいやお子さんのこと、次の妊娠の計画までが具体的になります。検査の前に臨床遺伝専門医が遺伝カウンセリングを行い、結果も直接ご説明します。ご夫婦とも保因者だった場合は、妊娠したときの羊水検査・絨毛検査まで院内で受けられます。
妊娠前に調べたい方は遺伝子ブライダルチェック(保因者検査)、病気の範囲が広い方は全エクソーム検査(WES)もご覧ください。
参考文献
- [1] Speiser PW, Arlt W, Auchus RJ, et al. Congenital Adrenal Hyperplasia Due to Steroid 21-Hydroxylase Deficiency: An Endocrine Society Clinical Practice Guideline. J Clin Endocrinol Metab. 2018;103(11):4043-4088. doi:10.1210/jc.2018-01865
- [2] Claahsen-van der Grinten HL, Speiser PW, Ahmed SF, et al. Congenital Adrenal Hyperplasia—Current Insights in Pathophysiology, Diagnostics, and Management. Endocr Rev. 2022;43(1):91-159. doi:10.1210/endrev/bnab016
- [3] Nimkarn S, Gangishetti PK, Yau M, New MI. 21-Hydroxylase-Deficient Congenital Adrenal Hyperplasia. In: Adam MP, et al., editors. GeneReviews®. University of Washington, Seattle; last update 2016 Feb 4. PMID: 20301350. NBK1171
- [4] New MI, Abraham M, Gonzalez B, et al. Genotype-phenotype correlation in 1,507 families with congenital adrenal hyperplasia owing to 21-hydroxylase deficiency. Proc Natl Acad Sci U S A. 2013;110(7):2611-2616. doi:10.1073/pnas.1300057110
- [5] Morikawa S, Nakamura A, Fujikura K, et al. Results from 28 Years of Newborn Screening for Congenital Adrenal Hyperplasia in Sapporo. Clin Pediatr Endocrinol. 2014;23(2):35-43. doi:10.1297/cpe.23.35
- [6] Falhammar H, Frisén L, Norrby C, et al. Increased Mortality in Patients With Congenital Adrenal Hyperplasia Due to 21-Hydroxylase Deficiency. J Clin Endocrinol Metab. 2014;99(12):E2715-E2721. doi:10.1210/jc.2014-2957
- [7] Fukami M, Nishimura G, Homma K, et al. Cytochrome P450 Oxidoreductase Deficiency: Identification and Characterization of Biallelic Mutations and Genotype-Phenotype Correlations in 35 Japanese Patients. J Clin Endocrinol Metab. 2009;94(5):1723-1731. doi:10.1210/jc.2008-2816
- [8] Kim CJ. Congenital lipoid adrenal hyperplasia. Ann Pediatr Endocrinol Metab. 2014;19(4):179-183. doi:10.6065/apem.2014.19.4.179
- [9] Kirschner LS, Carney JA, Pack SD, et al. Mutations of the gene encoding the protein kinase A type I-α regulatory subunit in patients with the Carney complex. Nat Genet. 2000;26:89-92. doi:10.1038/79238
- [10] Mariani BMP, Nishi MY, Wanichi IQ, et al. Allelic Variants of ARMC5 in Patients With Adrenal Incidentalomas and in Patients With Cushing’s Syndrome Associated With Bilateral Adrenal Nodules. Front Endocrinol. 2020;11:36. doi:10.3389/fendo.2020.00036
関連記事



