

目次

GRIA2関連神経発達症(NEDLIB)は、脳の神経どうしが信号をやりとりするときに働く「AMPA型グルタミン酸受容体」の主要なサブユニットをつくるGRIA2(ジーリアツー)遺伝子の変化によって起こる、生まれつきの神経発達の病気です。正式名称は「言語障害と行動異常を伴う神経発達症(Neurodevelopmental disorder with language impairment and behavioral abnormalities)」で、頭文字をとってNEDLIB(ネドリブ)、国際的な遺伝病データベースOMIMでは618917番に登録されています。特徴は、発達の遅れととりわけ強い言語(ことば)の障害で、てんかんや自閉スペクトラム症に似た行動、運動の障害を伴うこともあります。この病気で特に大切なのは、同じGRIA2遺伝子の変化でも「働きが弱くなるタイプ」と「働きが過剰になるタイプ」があり、そのどちらかで治療の考え方が変わるという点です。この記事では、NEDLIBとは何か、なぜ起こるのか、症状・遺伝・診断・治療までを、臨床遺伝学の観点から解説します。
Q. GRIA2関連神経発達症(NEDLIB)とは、どんな病気ですか?
A. AMPA型グルタミン酸受容体の主要なサブユニットGluA2をつくるGRIA2遺伝子の変化で起こる、生まれつきの神経発達の病気です。発達の遅れ、強い言語の障害を中心に、てんかん、自閉スペクトラム症に似た行動、運動の障害を伴うことがあります。多くは新生突然変異(両親にはない、その子だけに新しく生じた変化)で起こる常染色体顕性(優性)の病気で、症状の重さには大きな幅があります。
- ▶原因:AMPA受容体GluA2をつくるGRIA2遺伝子の変化。多くは新生突然変異
- ▶中心症状:発達の遅れと、とくに重い言語(発語)の障害
- ▶重要ポイント:変異が「機能喪失(LOF)」か「機能獲得(GOF)」かで治療の方向が変わりうる
- ▶治療:基本は支持療法。GOFの一部でAMPA受容体を抑える薬(ペランパネル)が試みられた報告がある
- ▶誤解しやすい点:「GRIA2=必ずてんかん」でも「GRIA2=ペランパネル」でもない
1. GRIA2関連神経発達症(NEDLIB)とは
GRIA2関連神経発達症(NEDLIB)は、GRIA2(ジーリアツー)遺伝子という一つの遺伝子の変化によって起こる、生まれつきの神経発達の病気です。GRIA2は、脳の神経細胞どうしが情報を伝え合うときに使う「AMPA型グルタミン酸受容体」の主要なサブユニット、GluA2(グルーエーツー)の設計図です。この設計図に変化が起こると、神経の信号のやりとりがうまくいかなくなり、発達や行動、けいれんなどにさまざまな影響が出ます[1]。
この病気が「一つの独立した病気」として確立したのは比較的最近です。2019年、サルピエトロ(Salpietro)らの研究チームが、世界各国から集めた28人の患者さんを詳しく調べ、GRIA2の変化が知的発達の遅れ、とりわけ重い言語の障害、自閉スペクトラム症やレット症候群に似た行動、てんかんや発達性てんかん性脳症(DEE)、運動の障害を一つのまとまり(スペクトラム)として引き起こすことを報告しました[1]。その後、診断と管理の指針をまとめた国際的な資料であるGeneReviewsが2024年に初版を公開し、2022年ごろまでに報告された33人の患者さんの情報が整理されています[2]。
💡 用語解説:NEDLIBという名前の意味
NEDLIB(ネドリブ)は、英語の病名「Neurodevelopmental disorder with language impairment and behavioral abnormalities(言語障害と行動異常を伴う神経発達症)」の頭文字をとった略称です。名前のとおり、発達の障害に加えて「ことばの障害」と「行動の問題」が前面に出ることが、この病気の特徴を言い表しています。原因遺伝子GRIA2自体はOMIM 138247番、病気としてのNEDLIBはOMIM 618917番に登録されています。
GRIA2は、AMPA受容体をつくる4つの兄弟遺伝子GRIA1・GRIA2・GRIA3・GRIA4のうちの一つです。これらはそれぞれGRIA1関連神経発達症(MRD67)、GRIA3関連神経発達症、NEDSGA(GRIA4関連神経発達症)という、よく似た神経発達の病気の原因になることが知られています。同じ受容体の部品どうしなので、病気の理解や治療の考え方にも共通点が多くあります。
2. GluA2とAMPA受容体の生物学 ─ なぜGRIA2は特別なのか
GRIA2の病気を理解するには、まずAMPA受容体のしくみを知る必要があります。脳の神経細胞は、グルタミン酸という物質を「信号」として送り合っています。受け手の神経細胞側でこの信号を最初に受け取り、すばやく興奮を伝えるのがAMPA受容体です。AMPA受容体は、GluA1〜GluA4という4つの部品(サブユニット)を組み合わせてつくられる、4個ひと組の門(チャネル)です[1]。とりわけGluA1とGluA2の組み合わせは、脳の前のほう(前脳)でとても主要な形で、学習や記憶の土台となる神経のつながりの強さ(シナプス可塑性)にも深く関わっています。
数ある部品のなかで、GluA2だけが持つ特別な性質があります。それが「Q/R編集部位(キューアール編集部位)」と呼ばれるしくみです。GRIA2からつくられる設計図(RNA)は、チャネルの通り道にあたる部分で、一文字だけがグルタミン(Q)からアルギニン(R)へと書き換えられます。これをRNA編集といいます[1]。この書き換えが行われることで、GluA2を含むAMPA受容体はカルシウムを通しにくくなり、電流と膜電位の関係もほぼ直線的になります。逆にGluA2を含まない受容体はカルシウムを通しやすく、神経を過剰に興奮させやすい性質を持ちます。つまりGluA2は、AMPA受容体のカルシウム透過性と電気的性質を大きく左右する重要なサブユニットです。
💡 用語解説:Q/R編集部位(Q607)
GluA2のチャネルの通り道には、グルタミン(Qと略します)というアミノ酸があるはずの場所があります。ところがGluA2では、RNAの段階でここがアルギニン(R)に書き換えられます。この一文字の書き換えが、カルシウムの通りやすさや電流の性質を大きく決めます。DNAの変化から予想される部品と、実際に編集されたあとの受容体が違ってくることがあるのは、GluA2ならではの複雑さです。
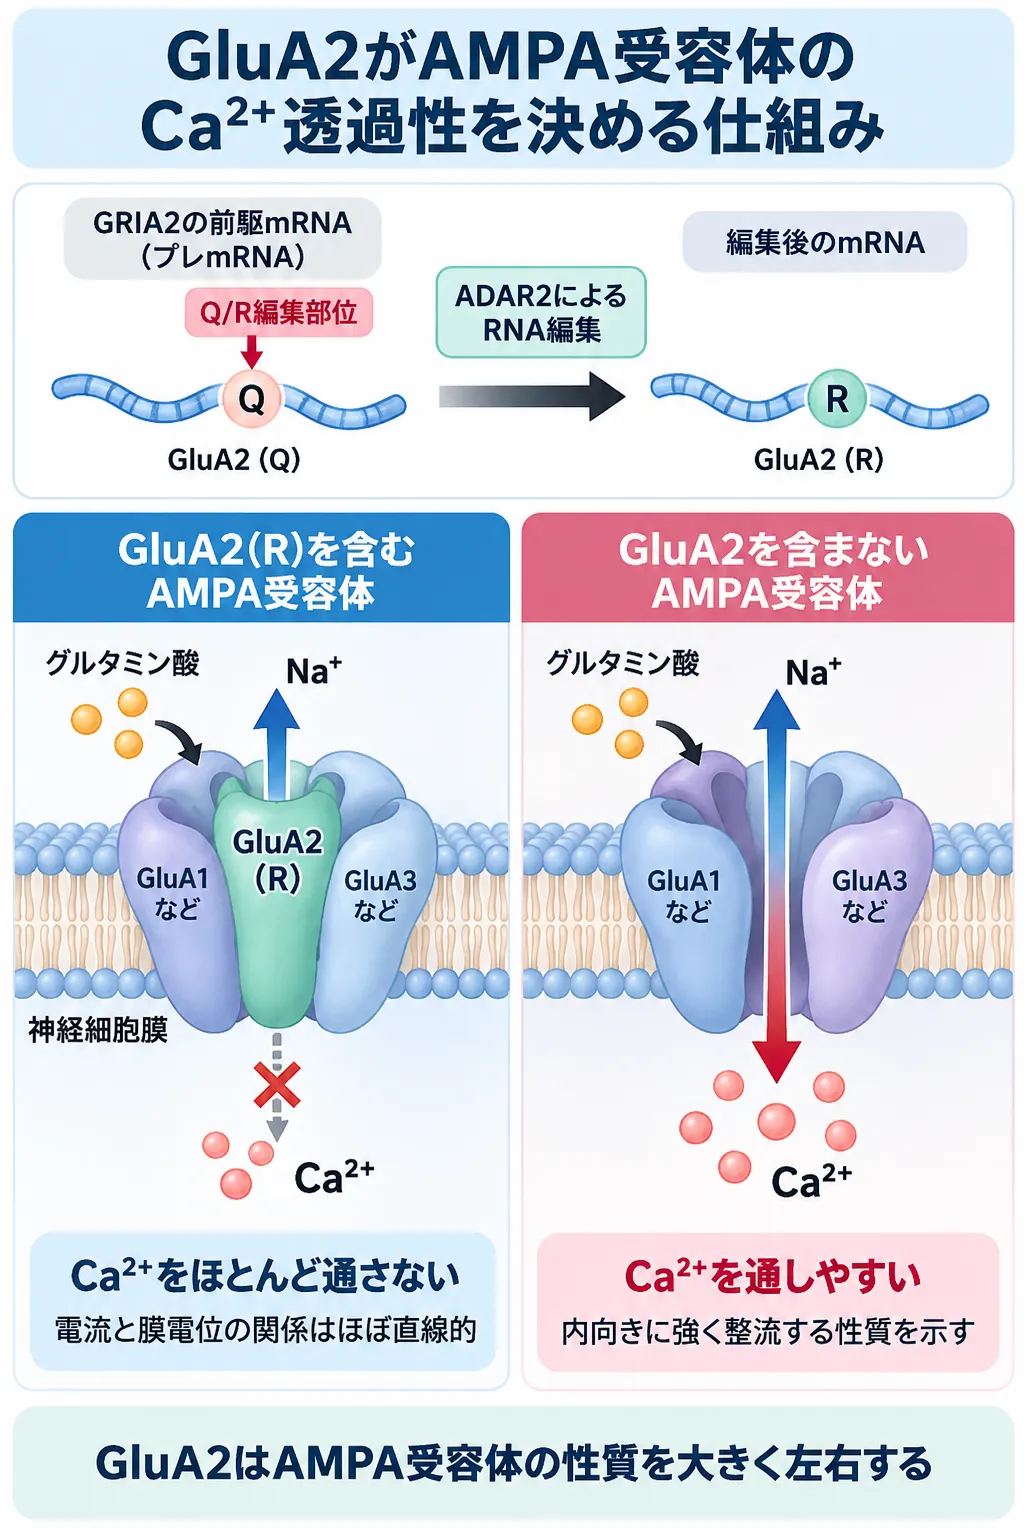
GRIA2のpre-mRNAはQ/R編集部位でADAR2によるRNA編集を受け、GluA2のグルタミン(Q)がアルギニン(R)としてコードされるようになります。編集されたGluA2(R)を含むAMPA受容体はCa²⁺をほとんど通さない一方、GluA2を含まないAMPA受容体はCa²⁺透過性を示します。この違いにより、GluA2はAMPA受容体のイオン透過性や電流特性を大きく左右します。
GluA2というタンパク質は、細胞の外に大きく突き出た部分、グルタミン酸を受け取る「かんぬき」のような部分(リガンド結合ドメイン)、細胞膜を貫いてイオンの通り道をつくる部分(M1〜M4)、そして細胞の内側にある尾の部分から成り立っています。病気の原因となる変化(ミスセンス変異)は設計図の全体に散らばっていますが、臨床的に重要なものの多くは、イオンの通り道や、門を開け閉めする装置(M2〜M3付近)、そして受容体の性質を切り替える「flip/flop(フリップ・フロップ)」という部分の近くに集まっています[1]。ヒトの脳では、GluA2は特定の神経細胞だけでなく、興奮性・抑制性の神経細胞のほか、脳を支えるグリア細胞など幅広い細胞で働いていることも分かっており、「一種類の細胞だけの病気」ではないことと一致します。
3. 3つの病態 ─ 「働きが弱まる」だけではない
GRIA2の病気でいちばん理解が難しく、しかしいちばん大切なのが、変異による受容体への影響が一通りではないという点です。GRIA2の変化は、大きく分けて次の3つのタイプの影響を受容体に与えることが分かっています[1]。まず全体像を図で見てみましょう。
① 機能喪失(LOF)と優性阻害
サルピエトロらは、患者さんから見つかった変異を細胞に組み込み、電気生理学という方法で受容体の働きを一つずつ測定しました。その結果、多くの変異では、グルタミン酸を与えたときに流れる電流が大きく低下していました[1]。これが機能喪失(loss-of-function/LOF)です。設計図が途中で切れてしまうナンセンス変異やフレームシフト変異、正しく読めなくなるスプライス変異、GRIA2を含む部分の欠失(染色体の一部が失われること)は、部品そのものの量が半分になるハプロ不全を起こすと考えられています[2]。
さらに一部の変異は、単に自分が働かないだけでなく、正常なほうの部品の足まで引っぱることが分かりました。これを優性阻害(ドミナントネガティブ)といいます。たとえばp.Asp302Gly(アスパラギン酸302グリシン)やp.Gly609Arg(グリシン609アルギニン)という変異では、正常なGluA1と一緒に組ませても電流が正常より下がってしまい、正常な部品の働きを邪魔していることが示されました[1]。
② 機能獲得(GOF)という正反対のタイプ
ところが、まったく逆の変異も見つかっています。p.Ala643Val(アラニン643バリン)という変異は、明確な機能獲得(gain-of-function/GOF)を示しました。クームス(Coombs)らの2022年の研究では、この変異を持つ受容体は、いったん開いた門がなかなか閉じない(脱活性化が著しく遅い)、刺激が続いても反応が弱まりにくい(脱感作の低下)、グルタミン酸への感受性が高まる、といった「過剰に働く」性質を示すことが直接証明されました[3]。
2025年には、シェストローム(Sjøstrøm)らが、p.Gly792(グリシン792)という同じ場所に起こる3種類の変異(p.Gly792Arg、p.Gly792Val、p.Gly792Glu)も、いずれもGOFであることを示しました。これらの受容体では、グルタミン酸が外れたあとに電流が消えるまでの時間が、正常型のおよそ10〜50倍も長引いていました[4]。こうした発見から、GRIA2の病気を単純に「機能が弱まる病気」とひとくくりにするのは正しくない、という理解が定着してきました。
💡 なぜLOFとGOFの区別が大切なのか
ここが、この病気を理解するうえでの核心です。受容体の働きが弱まる(LOF)のか、過剰になる(GOF)のかは正反対の現象です。そして、過剰に働く受容体には「働きを抑える薬」が理にかなっている一方、もともと弱っている受容体をさらに抑えることが同じように役立つとは限りません。だからこそ、遺伝子の名前だけでなく「その変異がどちらのタイプか」を知ることが、治療を考えるうえで重要になります。
院長コラム:同じ遺伝子でも「変異の性質」で対応が変わる
ひとつの遺伝子に、働きを弱める変異と過剰にする変異が共存することは、遺伝子名だけで治療の方向を決められないことを示します。分子標的治療では、同じ遺伝子のバリアントでも機能への影響が異なれば、薬理学的な考え方が変わる場合があります。臨床遺伝専門医として文献を踏まえると、GRIA2関連神経発達症では、診断名に加えて、そのバリアントが受容体機能をどちらの方向に変化させるのかを評価することが治療を検討するうえで重要です。
4. 変異のタイプと重症度 ─ 場所だけでは予測できない
これまでに報告された主な変異と、その影響、臨床的な特徴を整理したのが次の表です。ここでいう「機能未検証」は、病気を起こすことが実験で証明されたという意味ではありません。またGRIA2には設計図の読み方が複数あるため、変異の表記は必ず対応する設計図(転写産物)とセットで確認する必要があります[1]。
📊 主な GRIA2 病的バリアントと機能・臨床像
| バリアント(読み方) | タイプ/場所 | 受容体への影響 | 臨床的な特徴 |
|---|---|---|---|
| p.Asp302Gly (アスパラギン酸302グリシン) |
ミスセンス/細胞外 | 強い電流低下、優性阻害を示唆 | 軽度〜中等度の神経発達症 |
| p.Gly609Arg (グリシン609アルギニン) |
ミスセンス/通り道 | 電流をほぼ消失、優性阻害様 | 失調・振戦・ジストニア、てんかんなし |
| p.Ala639Ser (アラニン639セリン) |
ミスセンス/門 | 強い電流低下+部品量・表面発現の低下 | 新生児〜乳児期の重症DEE、2例が生後数か月で死亡 |
| p.Ala643Val (アラニン643バリン) |
ミスセンス/門 | 機能獲得(GOF) | 早期発症てんかん、ペランパネルによる治療例 |
| p.Val647Leu (バリン647ロイシン) |
ミスセンス/門 | 単体では電流低下は目立たないが整流・表面発現に異常 | くり返し重症DEEと関連 |
| p.Gly792 群 (グリシン792) |
ミスセンス/flip-flop | 機能獲得(GOF) | 発達の遅れ。てんかんの有無は一定しない |
| GRIA2を含む欠失 | コピー数変化(CNV) | ハプロ不全 | 初期シリーズで3例報告 |
表の変異名・機能・臨床像は各原著論文にもとづきます[1][3][4]。同じ変異でも重症度には幅があり、この表は代表例を示すものです。
こうした情報から、いくつかの傾向が見えてきます。たとえばp.Ala639Serは、最も重症のシグナルの一つです。この変異を持つ2人の乳児は、生まれてすぐから難治のけいれん、呼吸の異常、著しい発達の障害、脳と小脳の萎縮を示し、生後3〜5か月で亡くなりました[1]。GeneReviewsは、この2例をてんかんに関連する突然死(SUDEPの可能性)として要約しています[2]。p.Val647Leuも、重症のDEEとくり返し関連することが知られています[1]。
しかし、変異の「場所」だけで経過を予測することはできません。同じ門の領域にある変異でも、必ず重症のてんかんになるわけではありません。たとえばp.Phe644Leu(フェニルアラニン644ロイシン)という変異では、8歳の時点でけいれんの経歴がない患者さんもいれば、別の患者さんでは発達の遅れ、自閉スペクトラム症、舞踏運動(体が勝手に動く不随意運動)やジストニアが中心で、けいれんは短い全般発作が一度きり、脳波やMRIも正常、という例もありました[2]。受容体の働きの異常の大きさと、てんかんの有無が単純に比例するわけではないのです。
同じことは、GOFの変異にも当てはまります。2025年のp.Gly792の3人はいずれも明確なGOFでしたが、全員に発達の遅れがある一方、てんかんがあったのは3人中2人で、成人まで追跡された1人はてんかんを持っていませんでした[4]。脳のなかでは、GluA2は単独ではなく、GluA1やGluA3、GluA4といった別の部品と組み合わさって働いていること、発達の時期やflip/flopの現れ方が変わることなどが、この一定しなさの背景にあると考えられます。2025年の研究自身も、単一の部品だけを使った実験には限界があることを、重要な注意点として挙げています[4]。
5. 症状 ─ 発達・言語・てんかん・運動・行動
発達・認知・言語
GeneReviewsが集計した33人のデータでは、運動発達の遅れは全員(33人中33人)に見られました。知的発達の障害は中等度が24人、重度が9人でした。とくに障害されやすいのが言語(ことば)で、33人中25人で遅れまたは発語がないことが記録され、多くが数語以下、約半数が発語のない状態でした[2]。ひとりで歩けるようにならない例や、歩行の失行・失調を示す例もあります。一方で、軽度〜中等度の知的障害で成人に達する患者さんもおり、重症の乳児期てんかんだけをこの病気の典型と考えるのは誤りです。
また、いったんは正常に近い発達をしたあとに、獲得した能力を失っていく「退行」を示す例もあります。p.Asp611Asn(アスパラギン酸611アスパラギン)の患者さんでは小児後期から言語の退行が見られ、p.Gly609Argの患者さんでは言語や社会性の退行と運動障害が見られました[1]。
てんかんと脳波
GeneReviewsの初期集計では、33人中15人にてんかんがあり、発症は多くが生後12か月より前でした[2]。焦点発作、全般(両側)の強直間代発作、点頭てんかん(てんかん性スパズム)、ミオクロニー発作など、複数のタイプをとることがあり、治療が難しい例も少なくありません。重症のDEEでは、脳波でポリスパイクや遅いスパイク波、左右非対称の側頭部異常などが報告されています[1]。
ただし、「GRIA2の病気=必ずてんかん」ではありません。初期の33人の半数以上にはてんかんがなく、p.Gly609Arg、p.Asp611Asn、p.Pro528Thr(プロリン528スレオニン)、p.Phe644Leuなどの患者さんでは、けいれんがないか、ごく限られていました[2]。
運動・筋緊張・行動と精神症状
筋緊張の異常(生まれつきの低緊張や高緊張、のちの痙縮)に加え、運動の不器用さ(dyspraxia/ディスプラクシア)、失調、振戦、ジストニア、ジスキネジア、舞踏運動、てんかんによらないミオクローヌスやびっくり反応(startle)など、幅広い運動の症状がスペクトラムに含まれます。ヴィジャヤラガヴァン(Vijayaraghavan)らが2023年に報告したp.Phe644Leuの患者さんでは、舞踏運動とジストニアが前面に出ており、クロナゼパムとハロペリドールという薬で不随意運動が明らかに軽くなったことが記録されていますが、これは一人の患者さんでの対症療法の経験です[5]。
行動・精神の面では、自閉スペクトラム症、注意欠如・多動症(ADHD)に似た症状、こだわりやくり返しの行動、自傷、手もみ・手叩きといった常同行動が報告されます。手の常同行動や頭囲の伸びの鈍り、歩行の障害、退行など、レット症候群を思わせる特徴を持つ患者さんも多くいます[2]。さらに、GRIA2の設計図が途中で切れる変異によって小児期発症の統合失調症が報告された例もあり、この病気の症状が子どもの神経発達だけでなく精神科の領域にも連続している可能性が示されています[6]。
脳のMRIは正常であることも多く、この病気に特有の画像の目印はありません。GeneReviewsも通常は正常とし、一部に髄鞘化の遅れ、非特異的な白質の変化、小脳(とくに虫部)の萎縮を記載しています[2]。一方、重症のDEEの一部では、進行する脳や小脳の萎縮が見られることがあり、「大多数では正常だが、重症のサブグループでは萎縮が目立つことがある」という二つの見方は両立します。
6. 遺伝形式と浸透率 ─ ほとんどが新生突然変異
GRIA2関連神経発達症は常染色体顕性(優性)の遺伝形式をとります。常染色体顕性とは、対になっている2本の遺伝子のうち片方に変化があれば症状が出うる、というタイプです。GeneReviewsの時点で、両親を検査できた確定例はすべて新生突然変異(de novo/デノボ)でした[2]。新生突然変異とは、両親のどちらにもない変化が、その子どもに新しく生じたものを指します。2025年のp.Gly792の3人もすべて新生突然変異でした[4]。
💡 用語解説:常染色体顕性(優性)と新生突然変異
「常染色体顕性(優性)」は、片方の遺伝子の変化で症状が現れうる遺伝の形です。「新生突然変異(de novo)」は、両親にはなく、その子に初めて生じた変化のこと。多くのGRIA2の患者さんはこのパターンで、両親から受け継いだものではありません。多くは両親の血液中には認められず、受精前後の生殖細胞や初期発生の過程で新たに生じた変化と考えられます。
ただし「新生突然変異だから遺伝しない」という意味ではありません。理論上、変化を持つ人が子どもを持てば、各妊娠で50%の確率で伝わりえます。GeneReviews作成の時点では、患者さん自身が子どもを持った報告がまだなかったため、実際の伝わり方は今後の課題です[2]。また、両親の血液で変異が見つからなくても、生殖細胞だけに変化がある「生殖細胞系列モザイク」の可能性は完全には否定できず、次のお子さんでの再発リスクは経験的におよそ1%と見積もられています[2]。ご家族の計画にあたっては、すでに分かっている家族の変異を用いた出生前検査や着床前検査が検討できます。
浸透率(変化を持つ人のうち実際に症状が出る割合)を数値で示せるデータは、まだありません。確定した病的変異のほとんどが新生突然変異の患者さんから見つかっているため、症状のない保因者を使った浸透率の推定ができないからです[2]。
予後(経過の見通し)
予後は非常に幅が広いのが特徴です。最も重い側では、p.Ala639Serのように新生児〜乳児期に難治のけいれん、呼吸の障害、脳と小脳の萎縮を示し、生後数か月で亡くなることがあります[1]。一方で、初期のグループには31歳の成人が含まれ、2025年にも30歳代まで追跡された患者さんが報告されています[4]。したがって、NEDLIBという病気全体に、一律の見通しをあてはめることはできません。長期的には言語・認知・歩行・自立度の障害が残る患者さんが多いものの、一部は読み書きや金銭の理解、友人関係など、相対的に高い適応能力を身につけています[4]。現時点で最も妥当な説明は、「幼児期の重症度と変異のタイプは一定の手がかりになるが、個々の患者さんの将来を正確に予測できる自然経過のデータはまだない」ということです。
7. 診断 ─ いつ疑い、どう調べるか
GRIA2関連神経発達症は、発達の遅れ・知的障害を土台に、①重い言語の遅れや発語のなさ、②乳児期に始まる焦点・全般発作やDEE、③自閉スペクトラム症やレット症候群に似た常同行動・退行、④低緊張や高緊張、⑤失調・不器用さ・舞踏運動・ジストニアなどの複合的な運動障害、のいずれかが加わるときに疑われます。ただし、この病気に特有の身体の所見やMRIのパターンはありません。
GeneReviewsは、GRIA2だけを単独で調べる検査を最初の選択とすることを、通常は勧めていません[2]。発達の遅れ・知的障害・DEEは、原因となる遺伝子が非常に多いため、GRIA2を含む多遺伝子パネル検査や、全エクソーム解析・全ゲノム解析のほうが実践的です。確定診断は、臨床像に合う患者さんで、GRIA2に病的または病的の可能性が高いと判断される変化が片方の遺伝子に見つかった場合に成立します。意義がはっきりしない変化(VUS)だけでは診断は確定しません。
実務上は、可能であれば親子3人(トリオ)での解析が役立ちます。新生突然変異であること自体が、その変化が病気を起こす可能性の評価に強い情報を加え、同時に次のお子さんでの再発リスクの評価にもつながるからです。また、配列を読むだけでなく、コピー数の変化(CNV)を検出できる設計も重要です。疾患を確立したシリーズにはGRIA2を含む欠失が3例あり、GeneReviewsも染色体マイクロアレイなどによるCNV検出を診断手段として扱っています[2]。
💡 用語解説:VUS(意義不明の変化)と機能解析
VUSとは、病気を起こすかどうか今の情報では判断できない遺伝子の変化のことです。とくにミスセンス変異のVUSでは、新生突然変異かどうか、集団での珍しさ、進化的な保存度、ドメイン(部品のどの部分か)、同じ場所や兄弟遺伝子で知られた変異、そして可能であれば電気生理学による機能の分類を統合して解釈します。GRIA2では、その変異がLOFかGOFかを機能検査で見きわめることが、将来の治療の方向づけにもつながる重要な研究課題とされています[2]。
鑑別診断
最も重要な鑑別の一つが、MECP2によるレット症候群です。手もみなどの常同行動、正常に近い初期発達のあとの退行、発語の喪失、歩行の異常、頭囲の伸びの鈍り、呼吸の異常など、重なる特徴が多くあります[2]。乳児早期のDEEが前面に出る場合は、GRIN1やGRIN2BといったNMDA受容体の遺伝子、SCN1A・SCN2A・SCN8A・KCNT1・GABRA1・GNAO1・FOXG1・ARXなど、けいれんと運動障害を併せ持つ多くの遺伝子と症状が重なります。とくに舞踏運動・ジストニアが目立つ場合はGNAO1やFOXG1、SCN8Aなどとの重なりが大きくなります。GRIA2を含む欠失の場合は、近くの遺伝子も一緒に失われていないかを、CMAやゲノム解析で確認することが大切です。
8. 治療 ─ 支持療法と、変異のタイプに応じた考え方
2026年9月の時点で、GRIA2関連神経発達症そのものを治す承認された治療はなく、標準的な診療ガイドラインもありません。GeneReviewsは、複数の専門職が連携する支持療法を勧めています[2]。発達の面では早期から理学療法・作業療法・言語療法を導入し、発語が乏しい患者さんでは、絵カードや機器を使った代替コミュニケーション(AAC)を早めに検討します。てんかんがある場合は、てんかんの専門医が発作のタイプや脳波に応じた標準的な治療を行います。GRIA2の病気全体に特別に効くと証明された抗てんかん薬はありません[2]。摂食や体重増加の問題、便秘や逆流、呼吸や睡眠の異常、視覚・聴覚の問題なども、長期的に見守る対象になります。
ペランパネルと「変異のタイプに応じた治療」
最も注目される報告が、クームスらのp.Ala643Val(GOF)の症例です。ペランパネルはAMPA受容体の働きを抑える薬(負のアロステリック調節薬)で、実験室では、この変異を含む受容体の電流を完全に抑えることができました。この患者さんでは、ペランパネルを治療に加えたあと、発作の頻度が減り、発達や運動、体重増加にも改善が記録されました[3]。
💡 ここは慎重に:単一症例の「概念実証」です
この報告は、変異の性質にもとづいて薬を選ぶという考え方の重要な一例(概念実証)です。ただし、患者さんはペランパネルの前に食事療法(修正アトキンス食)も始めており、すでに一定の発作改善が見られていたため、効果の判断には他の要因が混ざっています。また一人の患者さんの経験で、比較対照のある試験ではありません。すべてのGRIA2の変異にペランパネルを当てはめる根拠にはなりません。GeneReviewsも、GOFの変異ではペランパネルを考慮しうる、とするにとどめています[2]。
2025年のp.Gly792の研究は、この考え方を広げるものです。p.Gly792の3種類の変異はいずれもGOFで、GRIA2とGRIA3を合わせたグループでは、ペランパネルで長期に発作が半分以上減った患者さんも報告されました。ただし人数はごく少なく、どのタイプのGOFがペランパネルに反応するかは、まだ確立していません[4]。ここから得られる大切な原則は、「GRIA2の変異」というだけでなく「その変異がGOFかLOFか」を可能な限り知ることです。過剰に働く受容体を抑える薬の理屈は明確な一方、もともと弱っている受容体をさらに抑えることが同じように役立つとは限りません。したがって、まだ機能を調べていないVUSに対して、遺伝子の名前だけを根拠にペランパネルを選ぶことには慎重であるべきです。
実験段階の治療
現時点で、GRIA2関連神経発達症に対する遺伝子置換、アンチセンスオリゴヌクレオチド(ASO)、RNA編集を使った治療、遺伝子治療などが、臨床で確立したという根拠はありません[2]。「働きが弱い変異には受容体を強める薬を、過剰な変異には抑える薬を」という二方向の発想は魅力的ですが、前者についてGRIA2の患者さんで有効性を示したデータはまだありません。患者さんの受容体は、脳のなかで正常な部品と複雑に組み合わさっているため、単一の部品を使った実験で測った「GOF/LOF」が、そのまま脳全体での薬の反応を予測するとは限らない、という限界も意識しておく必要があります。
院長コラム:診断名の一歩先へ
GRIA2関連神経発達症では、原因遺伝子が特定された後も、個々のバリアントが受容体機能に与える影響を検討することが重要です。臨床遺伝専門医として文献を踏まえると、同じGRIA2でも変異がGOFかLOFかで、将来考えうる薬の向き・不向きが変わりえます。検査結果に記載されたバリアントが受容体機能をどちらの方向に変えるのかを評価し、現時点で分かっていることと分かっていないことを整理することは、遺伝カウンセリングの重要な役割です。なお、当院は成人を対象とする診療を行っており、小児期発症の疾患そのものを外来でフォローするわけではありませんが、検査結果の意味や、ご家族の今後の選択肢について、中立の立場で情報を整理します。
9. よくある誤解
誤解①「GRIA2=必ずてんかんになる」
そうとは限りません。初期に報告された33人の半数以上にはてんかんがありませんでした。てんかんを伴わず、自閉スペクトラム症や言語の障害が中心の患者さんもいます。
誤解②「GRIA2=ペランパネルで治る」
ペランパネルが試みられたのは、主に機能獲得(GOF)の一部です。単一症例の概念実証にとどまり、すべての変異に当てはまるものではありません。
誤解③「働きが弱まる病気だ」
ひとくくりにはできません。GRIA2には、働きが弱まるLOF、正常な部品の足を引っぱる優性阻害、そして過剰に働くGOFが共存します。
誤解④「両親のどちらかが原因」
多くは新生突然変異で、両親の血液中にはない変化がその子に新しく生じたものです。
まとめ ─ 「機能的アレル疾患」としてのGRIA2
GRIA2関連神経発達症(NEDLIB)は、一つの遺伝子のなかに、働きが弱まる変異(LOF)、正常な部品の足を引っぱる変異(優性阻害)、そして過剰に働く変異(GOF)が共存し、それぞれが発達・てんかん・運動・精神の症状を異なる組み合わせでつくり出す、いわば「機能的アレル疾患」として理解するのが現在もっとも役立ちます[1][4]。発達の遅れととりわけ重い言語の障害を中心に、症状の重さには生後数か月で亡くなる最重症から成人に達する例まで大きな幅があり、変異の場所だけで個々の経過を決めることはできません。
治療は今も支持療法が基本ですが、p.Ala643Valやp.Gly792の発見は、「GRIA2陽性」という診断より一段深く、その変異が受容体をどちらの方向に変えているのかを測ることが、これからの治療開発の中心課題になることを示しました。遺伝子検査で変化が見つかったとき、その意味を医学的知見に基づいて整理することが、遺伝診療の役割です。当院では臨床遺伝専門医が、検査で何が分かり何が分からないのか、見つかった変化がどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で整理します。
よくある質問(FAQ)
Q1. GRIA2関連神経発達症(NEDLIB)とは、どんな病気ですか?
AMPA型グルタミン酸受容体の中心部品GluA2をつくるGRIA2遺伝子の変化によって起こる、生まれつきの神経発達の病気です。正式名称は「言語障害と行動異常を伴う神経発達症」で、略称はNEDLIB(ネドリブ)、OMIM 618917番に登録されています。発達の遅れと、とくに重い言語の障害を中心に、てんかん、自閉スペクトラム症に似た行動、運動の障害を伴うことがあります。
Q2. 必ずてんかんになりますか?
いいえ。初期に報告された33人のうち、てんかんがあったのは15人で、半数以上にはてんかんがありませんでした。乳児期に始まる難治のてんかんを示す患者さんがいる一方、てんかんを伴わず、言語の障害や自閉スペクトラム症に似た行動が中心の患者さんもいます。症状の現れ方には大きな幅があります。
Q3. 親から遺伝したのでしょうか?次の子への影響は?
これまでに両親を検査できた確定例は、すべて新生突然変異(両親にはなく、その子に新しく生じた変化)でした。つまり、報告例の多くは親から受け継いだものではありません。ただし、両親の血液で変異が見つからなくても生殖細胞系列モザイクの可能性は完全には否定できず、次のお子さんでの再発リスクは経験的におよそ1%と見積もられています。ご家族の計画については、臨床遺伝専門医にご相談ください。
Q4. ペランパネルは効きますか?
ペランパネルはAMPA受容体の働きを抑える薬で、機能獲得(GOF)タイプの変異(p.Ala643Valなど)の一部で発作の減少や発達の改善が報告されています。ただし、これは一人の患者さんの経験(食事療法との併用という要因もあります)で、比較対照のある試験ではありません。すべてのGRIA2の変異に効くわけではなく、変異が「働きが過剰なタイプ」か「働きが弱いタイプ」かを見きわめることが大切です。治療の判断は必ず主治医とご相談ください。
Q5. どんな検査で診断しますか?
GRIA2だけを単独で調べるより、GRIA2を含む多遺伝子パネル検査や、全エクソーム解析・全ゲノム解析が実践的です。可能であれば親子3人(トリオ)での解析が、新生突然変異かどうかや再発リスクの評価に役立ちます。また、GRIA2を含む欠失を見つけるために、染色体マイクロアレイなどコピー数の変化を調べる検査も重要です。意義がはっきりしない変化(VUS)だけでは診断は確定しません。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Salpietro V, Dixon CL, Guo H, et al. AMPA receptor GluA2 subunit defects are a cause of neurodevelopmental disorders. Nat Commun. 2019;10:3094. doi:10.1038/s41467-019-10910-w. PMID: 31300657. [PMC6626132]
- [2] Efthymiou S, Rumbos Siurana E, Salpietro V, Bayat A, Houlden H. GRIA2-Related Neurodevelopmental Disorder. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 2024 Jan 11. PMID: 38224558. [NCBI Bookshelf NBK599285]
- [3] Coombs ID, Ziobro J, Krotov V, Surtees TL, Cull-Candy SG, Farrant M. A gain-of-function GRIA2 variant associated with neurodevelopmental delay and seizures: Functional characterization and targeted treatment. Epilepsia. 2022;63(12):e156-e163. doi:10.1111/epi.17419. PMID: 36161652. [PMC10092096]
- [4] Sjøstrøm E, Studniarczyk D, Dou X, et al. Clinical and Neurodevelopmental Characteristics of Paralogous Gain-of-Function Variants at GRIA2 p.Gly792 and GRIA3 p.Gly803. Clin Genet. 2025;108(5):553-565. doi:10.1111/cge.14770. PMID: 40391499. [PMC12501675]
- [5] Vijayaraghavan A, Urulangodi M, Valaparambil KA, Sundaram S, Krishnan S. Movement Disorders in GRIA2-Related Disorder – Expanding the Genetic Spectrum of Developmental Dyskinetic Encephalopathy. Mov Disord Clin Pract. 2023;10(8):1222-1224. doi:10.1002/mdc3.13797. PMID: 37635778. [PMC10450229]
- [6] Alkelai A, Shohat S, Greenbaum L, et al. Expansion of the GRIA2 phenotypic representation: a novel de novo loss of function mutation in a case with childhood onset schizophrenia. J Hum Genet. 2021;66:339-343. doi:10.1038/s10038-020-00846-1. PMID: 32948840. [PubMed 32948840]






