

目次

お子さんの発達の遅れ、とくにことばの遅れの原因を調べる中で、GRIA1(ジーアールアイエー1)という遺伝子の変化が見つかることがあります。この遺伝子の変化で起こる病気がGRIA1関連神経発達症(MRD67/エムアールディー67)です。まだ世界でも報告例が数十例という、とても稀な病気です。特徴的なのは、同じ遺伝子の変化でも「働きが強くなりすぎるタイプ」と「働きが弱くなるタイプ」の両方があり、それによって考えられる治療の方向がまったく逆になる、という点です。この記事では、MRD67がどんな病気か、なぜ診断が難しいのか、そしてどんな検査や治療研究が進んでいるのかを、医学文献に基づいて整理します。
Q. GRIA1関連神経発達症(MRD67)とは、どんな病気ですか?
A. 脳の神経のつなぎ目(シナプス)で信号を受け取る「AMPA受容体」という部品の設計図の一つ、GRIA1遺伝子に生まれつきの変化が起きることで発症する、とても稀な神経発達症です。中心となる症状は知的発達症(知的障害)と、とくに強く出やすい言語・コミュニケーションの遅れで、自閉スペクトラム症(ASD)やADHD、睡眠の問題、一部の方ではてんかんを伴います[1]。同じ遺伝子でも変化の性質によって受容体の働きが「強くなる(機能獲得)」場合と「弱くなる(機能喪失)」場合があり、これが治療を考えるうえで重要になります[1]。
- ▶主な症状:発達の遅れ・知的発達症、とくに言語の障害。ASD・ADHD・睡眠障害・行動の問題。てんかんはおよそ4分の1[2]。
- ▶原因:AMPA受容体GluA1サブユニットをつくるGRIA1遺伝子の変化。多くは両親にはない新生突然変異(de novo変異)。
- ▶2つの病態:働きが強くなる機能獲得型(GoF)と、弱くなる機能喪失型(LoF)が同じ遺伝子に共存[1]。
- ▶診断:原因不明の発達の遅れに対するトリオ全エクソーム解析などの遺伝子検査。
- ▶治療:症状に応じた療育・支援が基本。GoFにはAMPA受容体を抑えるペランパネルが研究段階で注目[2]。
1. GRIA1関連神経発達症(MRD67)とは
GRIA1関連神経発達症は、正式には「常染色体顕性(優性)知的発達症67型」と呼ばれ、英語の略称でMRD67、国際的な遺伝病データベースOMIMでは619927番として登録されています。「MRD」は Mental Retardation, autosomal Dominant(常染色体顕性の知的発達症)の頭文字で、その67番目に登録された疾患という意味です。名前のとおり、中心となる症状は生まれてからの発達の遅れと知的発達症です。
この病気は、まだ医学的にわかっていることが限られている超希少疾患(ちょうきしょうしっかん)です。GRIA1という遺伝子自体は、2012年の重度知的障害を対象としたエクソーム解析研究の中で、すでに候補遺伝子の一つとして名前が挙がっていました[8]。しかし、それが神経発達症の原因になることが最初にまとまった形で報告されたのは2022年のことで[1]、それまでは可能性の一つという位置づけにとどまっていました。2025年に発表された文献レビューの時点で、世界で報告されている患者さんは31人、確認されている病気の原因となる変化は15種類と集計されています[2]。数百人規模で診療されるような病気ではなく、一人ひとりの症例を国際的に持ち寄ってようやく全体像が見えてきた、という段階の病気です。
💡 用語解説:神経発達症(しんけいはったつしょう)
神経発達症とは、脳が育っていく過程で生じる、知的な発達・ことば・注意・社会性・運動などの困難をまとめて指す言葉です。知的発達症(知的障害)、自閉スペクトラム症(ASD)、ADHD(注意欠如・多動症)などが含まれます。GRIA1関連神経発達症は、その原因が一つの遺伝子(GRIA1)の変化にたどれるタイプ、という位置づけになります。
遺伝子の変化が原因とわかっている病気ですから、「育て方が悪かった」「妊娠中の何かが原因」といったことで起きるものではありません。多くの場合、その変化はお子さんで初めて生じた新生突然変異(de novo変異)であり、ご両親から受け継いだものではありません。まずはこの点を押さえておくことが、病気を正しく理解する出発点になります。
2. GRIA1遺伝子とAMPA受容体 ― 脳の「高速通信」を担う部品
GRIA1遺伝子が何をしているのかを知ると、この病気で起こることの多くが理解しやすくなります。脳の中では、神経細胞どうしがシナプスというつなぎ目で信号をやり取りしています。信号を送る側はグルタミン酸という物質(神経伝達物質)を放出し、受け取る側はそれを受け止める「受け皿」を持っています。この受け皿の代表格がAMPA受容体(エーエムピーエー受容体)です。
AMPA受容体は、脳のほぼすべての興奮性シナプスで、素早い信号伝達を担っています[1]。いわば脳の神経回路の「高速通信」を支える部品です。この受容体は4つの部品(サブユニット)が組み合わさってできており、その部品にはGluA1〜GluA4の4種類があります。それぞれ別の遺伝子がつくっていて、GRIA1がつくるのがGluA1(グルーエー1)という部品です[1]。
💡 用語解説:受容体(じゅようたい)とサブユニット
受容体とは、細胞の外からやってくる信号(ここではグルタミン酸)を受け取り、細胞の中に伝えるスイッチのような部品です。AMPA受容体は一つの塊ではなく、4つのパーツが集まってできています。この一つひとつのパーツを「サブユニット」と呼びます。GluA1はそのパーツの一種で、とくに学習や記憶に関わるシナプスの調整で重要な役割を果たします。
グルタミン酸がAMPA受容体にくっつくと、受容体の中の通り道(チャネル)が開いて、ナトリウムなどのプラスの電気を帯びた粒子が細胞の中へ流れ込み、信号が伝わります。GluA1を含むAMPA受容体は、この開け閉めや、シナプスへの出し入れを通じて、神経回路の可塑性(かそせい/回路が経験によって変化する性質)を調整しています。これは学習と記憶の中心的な仕組みです。GRIA1が脳で強く働いていること、そしてそれが記憶・学習・注意・社会的な行動といった複数の脳機能に関わることを考えると、この遺伝子の変化が発達のさまざまな面に影響するのは、生物学的に理にかなっています。
なお、GRIA1にはいくつかの読み取り方(アイソフォーム)があり、使う設計図のバージョンによって、同じ場所の変化でもアミノ酸の番号のつけ方が変わることがあります[1]。たとえば、ある論文でp.Gly745Aspと書かれる変化が、別のバージョンではp.Gly755Aspと表記されることがあります。医療者が過去の報告や検査結果を照らし合わせるときは、番号だけでなく、どの設計図(transcript)を基準にしているかを必ず確認する必要があります。
3. どんな症状が出るのか ― 中心は発達とことばの遅れ
MRD67で最も一貫してみられるのは、発達の遅れ・知的発達症で、その程度は軽度から重度まで幅があります。とくに言語の発達が強く障害されやすいことが特徴で、2022年に詳しく調べられた7人の報告では、認知とことばが中心に障害され、複数の方が話しことばを持たない状態でした[1]。一方で、体を動かす発達(粗大運動)は、ことばに比べると保たれることが多いとされています。
最もよく報告されている変化であるp.Ala636Thr(アラニン636スレオニン)を持つ8人を成人まで含めて詳しく調べた2024年の研究では、全員が歩けるようになっており、座れるようになった時期は平均でおよそ生後8か月、歩き始めた時期は平均でおよそ17か月でした[3]。ことばの障害が目立つ一方で、歩くこと自体は比較的保たれる、という組み合わせは、診断の手がかりの一つになり得ますが、必ずみられる所見ではありません。
💡 用語解説:p.Ala636Thr(アラニン636スレオニン)
タンパク質を作るアミノ酸のうち、636番目にある「アラニン」というアミノ酸が「スレオニン」という別のアミノ酸に置き換わった変化を指します。このように1個のアミノ酸が別のものに入れ替わる変化をミスセンス変異といいます。p.Ala636Thrは、GRIA1関連神経発達症で最も繰り返し報告されている、いわば代表的な変化です。
てんかん・筋緊張・行動面
てんかんは重要な合併症ですが、全員にみられるわけではありません。2025年の文献レビューでは、てんかんは発達の遅れ・ASD・ADHDなどより報告頻度が低く、およそ4分の1の患者さんに報告されています[2]。発作の型はさまざまで、5歳ごろから焦点発作が始まった例なども報告されています[2]。「GRIA1の変化があれば必ずてんかんになる」というわけではない、という点は大切です。
このほか、赤ちゃんの時期の筋緊張低下(体がやわらかい状態)が比較的よく報告されますが、その後に軽くなる例もあります[3]。行動・精神面では、自閉的な行動、ADHD、こだわりの強さ、睡眠の問題、攻撃的な行動などが報告されています[1]。ただし、報告されている患者さんの数がまだ少なく、評価の仕方も一定ではないため、「この病気に特有の精神症状のリスク」を数字で示せる段階ではありません。
顔つきについては、はっきりと共通した特徴(顔貌のパターン)は確立されていません[1]。個々の例で斜視などが記載されることはありますが、再現性は乏しく、MRD67は「顔の特徴から見た目で診断する病気」ではありません。脳のMRIも多くの場合は明らかな異常を示さず、正常なMRIであっても診断は否定されません[1]。
院長コラム:症状の「幅の広さ」をどう受け止めるか
MRD67では、同じp.Ala636Thrという変化を持つ場合でも、知的な発達の程度、ことばの力、てんかんの有無、成人後の自立度には個人差が報告されています。したがって、ある一例の経過を別の患者さんの将来像としてそのまま当てはめることは適切ではありません。
遺伝学的診断は、疾患名を確定するだけでなく、その後の支援や経過観察を検討するための基盤になります。報告数の少ない疾患では、平均値や単一症例だけに依存せず、ご本人の発達経過や合併症を継続的に評価することが重要です。
4. この病気の核心 ― 「強すぎる」と「弱すぎる」が同居する
MRD67を理解するうえで、最も大切で、そして最もややこしいのが、病気の起こり方が一方向ではないという点です。同じGRIA1という遺伝子の変化でも、AMPA受容体の働きが「強くなりすぎる」場合と「弱くなる」場合の両方があることが、実験でわかっています[1]。
💡 用語解説:機能獲得型(GoF)と機能喪失型(LoF)
機能獲得型(きのうかくとくがた/Gain-of-Function, GoF)とは、遺伝子の変化によってタンパク質の働きが本来より強く・過剰になるタイプです。反対に機能喪失型(きのうそうしつがた/Loss-of-Function, LoF)は、働きが弱くなる・失われるタイプです。同じ遺伝子でも、変化の場所や種類によってどちらになるかが変わります。
最もよく確立している例が、先ほども登場したp.Ala636Thrです。この変化は受容体の通り道の開け閉めを司る「M3」という大切な領域にあり、受容体が正常なら一度開いた後にいったん閉じる(脱感作する)はずのところが、その閉じる働きが弱まってしまいます。その結果、グルタミン酸への感受性が上がり、受容体が過剰に働き続ける機能獲得型(GoF)になります[1]。この機能獲得は、複数の独立した研究で繰り返し確認されています[4]。
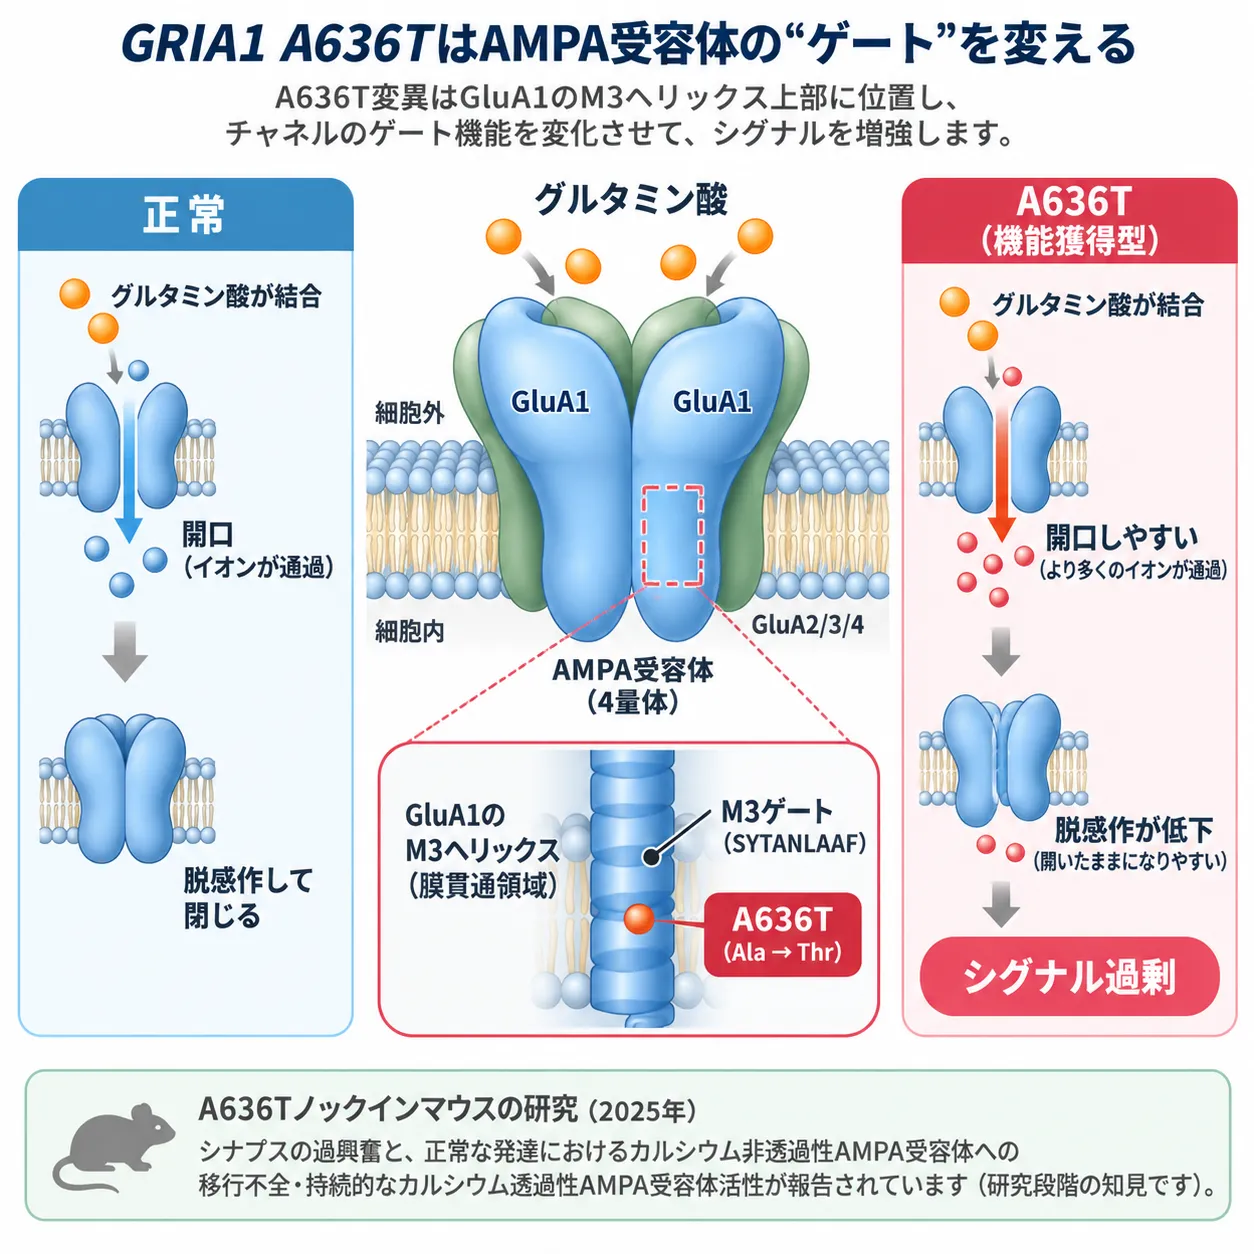
GRIA1のA636T変異は、GluA1のM3ヘリックスに位置し、AMPA受容体のゲート機能や脱感作を変化させる機能獲得型変異です。正常ではグルタミン酸による開口後に脱感作してイオン流入が抑えられますが、A636Tでは脱感作が低下してチャネル活性が増強し、過剰なシグナルにつながります。
一方で、p.Ile627Thr(イソロイシン627スレオニン)やp.Gly745Asp(グリシン745アスパラギン酸)といった変化では、受容体の働きが著しく低下する機能喪失型(LoF)が示されています[1]。さらにp.Gly513Gluという変化では、受容体が細胞の表面までうまく運ばれず、表面に出てくる量が大きく減ることが観察されています[1]。同じ「働きが弱くなる」でも、通り道の開閉の問題なのか、受容体を表面に運ぶ過程の問題なのか、下位の仕組みは変化ごとに異なり得ます。
ここから導かれる結論はとても重要です。「GRIA1の病気=GluA1が足りない病気」という単純な図式は成り立たない、ということです。実際、2022年の機能解析研究では、顕性(優性)のGRIA1関連神経発達症として確立していたのはヘテロ接合性ミスセンス変異であり、タンパク質を途中で作れなくするタイプの変化(truncating variant)が1コピーあるだけで発症する機序は確立していません[1]。この双方向性は、次の治療の話につながる、この病気ならではのポイントです。
病態モデルの全体像
正常なAMPA受容体と、機能獲得型・機能喪失型で何が起こるかを、簡単な流れで見てみましょう。
図のように、GoFでは信号が過剰になり、LoFでは信号が不足します。向きは正反対ですが、どちらも神経回路の発達をうまく進められなくなる、という点では共通しています。だからこそ、最終的な症状を「興奮が強すぎる/弱すぎる」だけで単純に説明することはできず、一人ひとりの変化がどちらのタイプかを見極めることが重要になります。
主な変化と、その働き
📊 GRIA1のおもな変化と機能への影響(報告されているもの)
| 変化(バリアント) | おおよその場所 | 機能への影響 |
|---|---|---|
| p.Ala636Thr | M3(通り道の開閉部) | 強い機能獲得(GoF)。最も繰り返し報告される代表的な変化[4]。 |
| p.Ile627Thr | M3付近 | 機能喪失(LoF)。受容体の働きが著しく低下[1]。 |
| p.Gly745Asp | グルタミン酸結合部側 | 強い機能喪失(LoF)。表面に出る量も低下[1]。 |
| p.Gly513Glu | 結合部付近 | 細胞表面への輸送が障害され、表面の量が大きく低下[1]。 |
| p.Leu844Val | 細胞内側 | 機能型は症例報告だけでは確立していません。軽度の知的障害と小児期てんかんを呈し、ペランパネル後に発作抑制と認知・学校生活上の改善が報告された単一例です[2]。 |
| p.Arg377Ter | N末端側 | 両アレル性(劣性)の重症例。GluA1をほぼ失う。顕性のMRD67とは別枠[1]。 |
※ 同じ変化でも、基準にする設計図(transcript)が違うとアミノ酸番号の表記が変わることがあります。検査結果を照らし合わせるときは、番号だけでなく設計図の種類も確認することが大切です[1]。
5. 遺伝形式と、次のお子さんへの影響
MRD67の遺伝の仕方を理解するには、「顕性(優性)」のMRD67と、それとは別の「両アレル性(劣性)」のGRIA1の病気を分けて考えることが欠かせません[1]。
顕性(優性)のMRD67は、2つあるGRIA1のうち片方に変化があると発症するタイプで、この記事の主題です。その多くは、両親のどちらにもない、お子さんで初めて生じた新生突然変異(de novo変異)です[1]。両親が同じ変化を持っていない場合、次のお子さんが同じ病気になる確率(再発率)は、一般には高くありません。
💡 大切な注意:再発率は「ゼロ」ではありません
新生突然変異であっても、次のお子さんの再発率が完全にゼロとは言い切れません。ご両親の卵子や精子をつくる細胞の一部にだけ同じ変化が潜んでいる生殖細胞系列モザイクという状態があると、見かけ上は両親に変化がなくても、一定の確率で再発することがあります。次のお子さんを考える際は、この点を含めて遺伝の専門家に相談することをおすすめします。
一方、両アレル性(劣性)のGRIA1の病気は、2つのGRIA1の両方に変化がある場合に発症します。報告されているp.Arg377Terというタイプでは、その変化を2つ持つお子さんは重い知的障害とてんかんを示した一方、片方だけ持つご両親には症状がありませんでした[1]。これは顕性のMRD67とは遺伝の仕方も再発率も異なる、別の病気として扱うべきものです。片方だけ持つ人が発症しないという事実は、「GRIA1が半分になれば必ず発症する」という単純な考え方が当てはまらないことも示しています。
6. 診断と検査 ― どうやって見つけるのか
MRD67だけを見分ける特別な臨床基準は、まだありません。原因不明の発達の遅れ、とくにことばの障害が目立ち、そこにASD・ADHD・筋緊張の低下・睡眠の問題・てんかんなどが組み合わさる場合に、GRIA1を候補の一つに含める、というのが実際的です。ただしこれらの症状はいずれもMRD67に特有のものではないため、診断の中心になるのは遺伝子を調べる検査です。
米国の専門学会ACMGは2021年のガイドラインで、先天異常や発達の遅れ・知的障害のある小児に対して、全エクソーム解析(WES)や全ゲノム解析(WGS)を、早い段階の検査(第一・第二選択)として強く推奨しています[5]。GRIA1関連神経発達症の多くはミスセンス変異で見つかるため、お子さんとご両親を同時に調べるトリオ解析が特に相性の良い方法です。トリオ解析なら、その変化が新生突然変異かどうかを速やかに判定できます。
💡 用語解説:全エクソーム解析(WES)と全ゲノム解析(WGS)
エクソーム解析(WES)は、遺伝子の中でもタンパク質の設計に直接関わる部分(エクソン)をまとめて調べる検査です。全ゲノム解析(WGS)は、それも含めてゲノム全体を調べる、より広い検査です。GRIA1の変化は主にエクソン部分のミスセンス変異なので、トリオでのエクソーム解析でも見つけやすい一方、WGSはより広い範囲を一度にカバーできます。
なお、染色体の大きな過不足を調べるマイクロアレイ染色体検査(CMA)は、発達の遅れ全般の鑑別には有用ですが、GRIA1のミスセンス変異のような小さな1文字の変化は検出できません。過去の症例でも、CMAが正常だった後にエクソーム解析で診断がついた例が報告されています[1]。検査には、それぞれ「見えるもの」と「見えないもの」があるのです。
変化が見つかった後がむしろ重要 ― GoFかLoFかを見極める
GRIA1に変化が見つかったら、それで終わりではありません。むしろそこからが重要です。その変化が本当に病気の原因なのか、そして機能獲得型(GoF)なのか機能喪失型(LoF)なのかを見極めることが、将来の治療の判断に直結するからです[1]。専門家の集まりであるClinGenやClinVarといったデータベースとの照合、これまでの報告例との比較、そして必要に応じて受容体の働きを直接調べる機能解析を組み合わせて、総合的に判断します。
💡 診断上の落とし穴 ― 「GRIA1だから」で決めつけない
GRIA1は神経発達症の遺伝子ですが、タンパク質を途中で作れなくするタイプの新しい変化を「GRIA1だから病気の原因に違いない」と自動的に判断するのは危険です。顕性のMRD67では、このタイプの変化が1コピーで発症する例が確立していないためです[1]。変化の性質・遺伝の仕方・症状・ご両親の状態を、一つずつ丁寧に検討する必要があります。
当院では、遺伝子や染色体に関わる検査の前後で、遺伝専門医が遺伝カウンセリングを行っています。検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのかを、中立の立場で整理して説明します。仲田院長は臨床遺伝専門医として、文献に基づいて変化の解釈を検討し、正確な診断につなげることを重視しています。
7. 治療 ― 症状に応じた支援と、注目されるペランパネル
現時点で、MRD67そのものを根本から治す、承認された治療法はまだありません[2]。したがって標準的な対応は、発達・行動・てんかんなど、一人ひとりの症状に合わせた多職種による支援が中心になります。ことばの遅れが相対的に大きいことから、発語を待つだけでなく、早い段階から絵カードや機器を使ったコミュニケーション支援(AAC)を含めて検討する意義があります。睡眠、食事、便秘、視覚、筋緊張、精神面の症状は、それぞれ個別に評価していきます。てんかんがある場合は、発作の型に応じて通常の抗てんかん薬を選びます。
こうした対症的な支援に加えて、今、最も具体的に注目されている「変化の性質に合わせた治療(precision medicine/プレシジョン・メディシン)」の候補がペランパネルです。ペランパネルはAMPA受容体の働きを抑える薬(AMPA受容体拮抗薬)で、もともとてんかんの治療薬として使われています。そのため、受容体が過剰に働く機能獲得型(GoF)のGRIA1の変化に対しては、仕組みのうえで理にかなった選択肢になります。
2025年に医学誌に報告された例では、新生突然変異のp.Leu844Valを持つ8歳の女の子が、ペランパネルを4mgまで少しずつ増やしたところ、発作が抑えられ、著者は認知面や学校での様子の改善も報告しました[2]。代表的な変化であるp.Ala636Thrの例でも、ペランパネル導入後に一定期間、発作が落ち着いた症例が文献レビューの中で記載されています[2]。
⚠️ ただし、過大評価は禁物です
これらはいずれも少数の症例報告のレベルで、比較試験(ランダム化比較試験)はまだありません[2]。症状の自然な変動や、ほかの治療の影響を完全には区別できません。そして最も重要なのは、機能喪失型(LoF)の変化にAMPA受容体を抑える治療を機械的に適用すると、残存する受容体機能までさらに抑える可能性があるため、同じ治療原理をそのまま当てはめることはできない、という点です[6]。だからこそ、「GRIA1の変化があるからペランパネル」という決め方は避けるべきで、その変化がGoFかLoFかを見極めることが前提になります。治療に関する判断は、必ず主治医とご相談ください。
機能喪失型(LoF)に対する治療は、さらに初期の段階です。残った受容体の働きを補うような発想は理論的には考えられますが、GRIA1の患者さんで有効性を示した臨床データはなく、受容体を強めすぎれば発作などの懸念も生じます。将来の治療は「GRIA1という遺伝子名」でひとくくりにするのではなく、GoF・LoFという働きのタイプごとに分けて考える必要がある、というのが現在の共通した理解です[6]。
8. 研究の最前線 ― マウスとRNAを標的にした治療
MRD67の研究は2022年以降、急速に進みました。2022年のIsmailらの研究は、GRIA1を「候補遺伝子」から、受容体の働きの異常で説明できるチャネロパチー(イオンチャネルの病気)へと進めた、この分野の中心的な研究です[1]。この研究では、複数の変化について受容体の働きや細胞表面への輸送を調べ、カエルの卵などを使ったモデルで、運動の一時的な異常や作業記憶の障害が再現されました[1]。
💡 用語解説:チャネロパチー
神経細胞や筋肉の細胞には、イオン(電気を帯びた粒子)を通す「通り道(イオンチャネル)」があります。この通り道をつくる遺伝子の変化によって起こる病気の総称がチャネロパチーです。AMPA受容体もイオンを通す通り道の一種であり、GRIA1関連神経発達症は、AMPA受容体のチャネロパチー/シナプスの病気(シナプトパチー)として理解されつつあります。
さらに2025年末に公開された、査読前の段階の研究(プレプリント)では、p.Ala636Thrを再現したマウスが作られ、注目すべき結果が報告されました[7]。このマウスは、社会性の低下や反復的な行動、記憶の課題での障害を示し、海馬という記憶に関わる脳の部位で、発達とともに神経細胞の枝が縮んだり、細胞が失われたりする変化が進みました[7]。この研究では、本来なら発達の過程でカルシウムを通しにくい受容体へ切り替わるべき時期に、変化のある受容体がカルシウムを通しやすい状態のまま居座り続け、それがカルシウムによる細胞の傷害につながる、という仕組みが提案されました[7]。
最も興味深いのは、その治療実験です。研究チームは、変化のある側の遺伝子の情報(RNA)だけを狙って抑えるアンチセンスオリゴヌクレオチド(ASO)を設計しました。生まれて間もない時期にこのASOを1回投与したところ、海馬の異常がほぼ防がれ、行動面の問題も和らいだと報告されています[7]。正常な側の遺伝子は残したまま、病気の原因となる過剰な働きの側だけを黙らせる、という考え方は、機能獲得型のMRD67の仕組みに非常に合った治療原理です。
⚠️ これはまだマウスの、しかも査読前の研究です
このASOの研究は、2026年9月時点でPubMed上もプレプリント(査読前)と明示されており、人間での安全性・投与方法・治療に適した時期・効果の持続性は、まだまったくわかっていません[7]。マウスで海馬の細胞が失われたからといって、それがそのまま人間のp.Ala636Thr患者さんでも起きていると証明されたわけではありません。有望な結果ですが、現時点では「将来につながる基礎研究」として位置づける必要があります。
今後の最優先の課題は、多くの患者さんを長期に追跡する自然歴研究です[2]。とくに成人の症例が少なく、大人になってからの認知の変化や自立の度合い、平均的な経過はまだほとんどわかっていません[3]。加えて、それぞれの変化がGoFかLoFかを同じ条件で分類する「機能の地図」を作ること、患者さん由来の神経細胞を使った研究を進めることが、診断にも治療選択にも役立つと考えられています[6]。
9. よくある誤解
誤解①「親のどちらかから遺伝した病気」
顕性のMRD67の多くは、お子さんで初めて生じた新生突然変異で、ご両親から受け継いだものではありません。育て方や妊娠中の出来事が原因でもありません。ただし次のお子さんの再発率がゼロとは限らないため、遺伝相談が役立ちます。
誤解②「GRIA1の変化=GluA1が足りない」
そうとは限りません。同じGRIA1でも、働きが強くなりすぎるGoFと弱くなるLoFの両方があります。「足りない病気」という単純な図式は成り立たず、変化ごとに見極めが必要です。
誤解③「GRIA1ならペランパネルが効く」
効くと期待されるのは機能獲得型(GoF)の場合で、しかもまだ少数の症例報告レベルです。機能喪失型(LoF)では同じ治療原理を機械的に適用できないため、「遺伝子名だけで薬を決めない」ことが重要です。
誤解④「必ずてんかんになる」
てんかんは重要な合併症ですが、全員に起こるわけではありません。文献全体ではおよそ4分の1に報告されています。発作がなくても脳波の異常が出ることはあり、経過を丁寧にみることが大切です。
まとめ
GRIA1関連神経発達症(MRD67)は、報告例こそまだ数十例と限られていますが、病気の仕組みという点では、AMPA受容体の働きの異常で説明できる病気として輪郭がはっきりしてきています。最もよく確立したp.Ala636Thrは、受容体の通り道の開閉を担う領域の機能獲得によって過剰な活動を引き起こし、少なくとも動物ではカルシウムによる海馬の傷害につながることが示されました[7]。一方で、働きが弱くなる機能喪失型の変化も存在します[1]。
この「強すぎる」と「弱すぎる」が同じ遺伝子に同居することこそが、MRD67の診断と治療を難しくすると同時に、ペランパネルや、変化のある側だけを狙うASOといった、本当の意味で一人ひとりに合わせた治療への手がかりにもなっています。現段階では、トリオでのエクソーム/ゲノム解析による早期の診断、変化の性質の丁寧な見極め、そして発達・行動・てんかんへの多職種での支援が基本です。分子を標的とした治療は有望ですが、依然として症例報告や動物実験の段階にあります。まずは正確な診断に基づいて、そのお子さんに合った支援と見通しを組み立てていくことが重要です。
よくある質問(FAQ)
Q1. GRIA1関連神経発達症(MRD67)とはどんな病気ですか?
脳の神経のつなぎ目(シナプス)で信号を受け取るAMPA受容体の部品の一つ、GluA1をつくるGRIA1遺伝子の変化で起こる、とても稀な神経発達症です。中心となる症状は発達の遅れ・知的発達症で、とくに言語の障害が目立ちます。自閉スペクトラム症(ASD)やADHD、睡眠の問題を伴うことが多く、一部の方ではてんかんもみられます。正式名称は常染色体顕性知的発達症67型、OMIM番号は619927です。
Q2. この病気は親から遺伝しますか?次の子どもにも影響しますか?
顕性(優性)のMRD67の多くは、お子さんで初めて生じた新生突然変異(de novo変異)で、ご両親から受け継いだものではありません。そのため、次のお子さんが同じ病気になる確率は一般に高くありません。ただし、ご両親の卵子や精子をつくる細胞の一部に同じ変化が潜んでいる「生殖細胞系列モザイク」の可能性があるため、再発率が完全にゼロとは言い切れません。次のお子さんを考える際は、遺伝の専門家にご相談ください。
Q3. どうやって診断するのですか?
症状だけでこの病気を見分けることはできないため、遺伝子を調べる検査が中心になります。お子さんとご両親を同時に調べるトリオでの全エクソーム解析(WES)や全ゲノム解析(WGS)が有力です。米国のACMGガイドラインも、発達の遅れや知的障害のある小児に対して、これらの検査を早い段階で行うことを強く推奨しています。染色体マイクロアレイ(CMA)では、GRIA1の小さな1文字の変化は検出できない点に注意が必要です。
Q4. 「機能獲得型」と「機能喪失型」があると聞きました。何が違うのですか?
同じGRIA1の変化でも、AMPA受容体の働きが本来より強くなりすぎるタイプを機能獲得型(GoF)、弱くなる・失われるタイプを機能喪失型(LoF)と呼びます。たとえばp.Ala636Thrは機能獲得型、p.Ile627Thrやp.Gly745Aspは機能喪失型です。この違いは治療の方向を左右します。受容体を抑える薬は機能獲得型には合理的ですが、機能喪失型では残存する受容体機能までさらに抑える可能性があるため、同じ治療原理を機械的に適用せず、変化がどちらのタイプかを見極めることがとても重要です。
Q5. 治せる薬はありますか?ペランパネルとは何ですか?
現時点で、この病気を根本から治す承認された薬はまだありません。症状に応じた療育・支援が基本です。そのうえで、AMPA受容体を抑えるてんかん治療薬ペランパネルが、受容体が過剰に働く機能獲得型の変化に対して注目されています。発作の改善が報告された症例もありますが、いずれも少数の症例報告レベルで、比較試験はまだありません。機能喪失型には合わない可能性がある点にも注意が必要です。治療の判断は必ず主治医とご相談ください。
Q6. 大人になるとどうなりますか?予後を教えてください。
成人の症例がまだ少なく、大人になってからの経過について確立したデータは限られています。3歳から34歳までを含む報告では、成人期まで生活し歩行を維持する例が示された一方で、コミュニケーションや社会生活、教育・就労には持続的な困難がみられました。平均寿命や成人期の認知の変化などはまだわかっておらず、今後の長期的な追跡研究が待たれます。一例の経過をそのまま当てはめず、お子さん自身の発達を丁寧にみていくことが大切です。
🏥 遺伝子や染色体に関わる検査のご相談
お子さんの発達の遅れや、遺伝子検査で見つかった変化の意味について
お悩みの方は、臨床臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Ismail V, Zachariassen LG, Godwin A, et al. Identification and functional evaluation of GRIA1 missense and truncation variants in individuals with ID: An emerging neurodevelopmental syndrome. Am J Hum Genet. 2022;109(7):1217-1241. doi:10.1016/j.ajhg.2022.05.009. PMID:35675825. [PMC9300760]
- [2] Cesaroni E, Passamonti C, Marini C. Targeted Therapy of GRIA1-Related Epilepsy and Intellectual Disability With Perampanel: A Case Report and Literature Review. Neurol Genet. 2025;11(5):e200303. doi:10.1212/NXG.0000000000200303. PMID:41018689. [PubMed 41018689]
- [3] Tvergaard NK, et al. Unraveling GRIA1 neurodevelopmental disorders: Lessons learned from the p.(Ala636Thr) variant. Clin Genet. 2024;106(4):427-436. doi:10.1111/cge.14577. PMID:38890806. [PubMed 38890806]
- [4] Geisheker MR, Heymann G, Wang T, et al. Hotspots of missense mutation identify neurodevelopmental disorder genes and functional domains. Nat Neurosci. 2017;20(8):1043-1051. doi:10.1038/nn.4589. PMID:28628100. [PubMed 28628100]
- [5] Manickam K, McClain MR, Demmer LA, et al.; ACMG Board of Directors. Exome and genome sequencing for pediatric patients with congenital anomalies or intellectual disability: an evidence-based clinical guideline of the American College of Medical Genetics and Genomics (ACMG). Genet Med. 2021;23(11):2029-2037. doi:10.1038/s41436-021-01242-6. PMID:34211152. [PubMed 34211152]
- [6] XiangWei W, Perszyk RE, Liu N, et al. Clinical and functional consequences of GRIA variants in patients with neurological diseases. Cell Mol Life Sci. 2023;80(11):345. doi:10.1007/s00018-023-04991-6. PMID:37921875. [PubMed 37921875]
- [7] Chen CM, Huang YM, Chung CC, et al. Rescuing Neurodevelopmental Deficits in AMPA Receptor Gain-of-Function Mutant. bioRxiv. 2025 Dec 31:2025.12.30.697121. Preprint. doi:10.64898/2025.12.30.697121. PMID:41509361. [PubMed 41509361]
- [8] de Ligt J, Willemsen MH, van Bon BWM, et al. Diagnostic exome sequencing in persons with severe intellectual disability. N Engl J Med. 2012;367(20):1921-1929. doi:10.1056/NEJMoa1206524. PMID:23033978. [PubMed 23033978]






