

目次

脳の神経細胞では、CaMKIIα(カムキナーゼ・ツー・アルファ)という酵素が、記憶や学習に欠かせない「シナプスのスイッチ」として働いています。この酵素は1個ではなく、12個ほどが車輪のように集まった「ホロ酵素」という大きな複合体を形成して働きます。常染色体潜性知的発達症63型(MRT63/OMIM #618095)は、この酵素の設計図であるCAMK2A遺伝子に両親からの変異が2つそろう(両アレル変異)ことで、この車輪がうまく組み立てられなくなり、重い知的障害・てんかん・発達の遅れを起こす、きわめてまれな遺伝性の神経発達症です。この記事では、MRT63とは何か、なぜ「酵素の組み立て不全」が病気につながるのか、そして遺伝の仕組み・診断・遺伝カウンセリングまでを、医学文献に基づいて解説します。
Q. MRT63とはどんな病気ですか?
A. CAMK2A遺伝子の両アレル変異によって、神経細胞のCaMKIIα酵素が正しい複合体(ホロ酵素)を組み立てられなくなり、重度の知的障害・頻回のてんかん・筋緊張低下・発達の遅れを起こす常染色体潜性の神経発達症です。世界的にもごく少数の報告に限られる希少疾患です。
- ▶原因遺伝子:CAMK2A(5番染色体)。報告されている患者変異は p.His477Tyr(H477Y)の1種類のみ。
- ▶分子機序:酵素の「車輪の軸(hubドメイン)」の変異により、ホロ酵素の組み立てが破綻する機能喪失(LOF)。
- ▶遺伝形式:常染色体潜性。両親はそれぞれ健康な保因者で、子どもへの再発率は各妊娠で25%。
- ▶同じ遺伝子でも別の病気:1つだけの変異(de novo・優性)では別タイプのMRD53になる。遺伝子名だけでなく「変異のあり方」で病態が分かれるのが最大のポイント。
- ▶治療:現時点で根本的な治療法はなく、症状に応じた支持療法が中心。
1. 常染色体潜性知的発達症63型(MRT63)とは
常染色体潜性知的発達症63型は、英語で intellectual developmental disorder, autosomal recessive 63、略してMRT63と呼ばれます(OMIM #618095)。CAMK2A遺伝子の両アレル(両方のコピー)の機能低下によって起こる、重度の知的障害を主症状とする神経発達症です[1]。
この病気は2018年に、血族婚のあるヨルダンの一家系で、2人のきょうだいから初めて報告されました[1]。2026年時点でも、MRT63として十分な根拠が確立している患者はこの1家系・2例と、その原因となった1つの変異(H477Y)にほぼ限られています[3]。つまり「MRT63の症状の幅」や「長期経過」は、まだごく少数の情報から推定されている段階である、という点をまず知っておくことが大切です。この記事でも、確立している事実と、まだ分かっていないことをはっきり区別して説明します。
💡 用語解説:常染色体潜性(じょうせんしょくたいせんせい)とは
常染色体潜性遺伝(=劣性遺伝)とは、父母から受け継ぐ2本の遺伝子のうち「両方」に変異がそろって初めて発症するタイプの遺伝形式です。片方だけに変異がある人(保因者)は、通常は症状が出ません。詳しくは遺伝形式の解説もご覧ください。
2. 原因遺伝子CAMK2Aと「ホロ酵素」の生物学
CAMK2A遺伝子は、CaMKIIαという酵素(キナーゼ=相手のタンパク質にリン酸という目印を付ける酵素)の設計図です。CaMKIIファミリーにはα・β・γ・δの4種類があり(それぞれCAMK2A・CAMK2B・CAMK2G・CAMK2Dがつくります)、なかでもαとβが脳のシナプスで重要な役割を担います。CaMKIIαは、神経が興奮してカルシウムが細胞内に流れ込むと、それをカルモジュリンという分子を介して感知して活性化します。そして自分自身にリン酸を付ける(Thr286の自己リン酸化)ことで、カルシウムが引いた後もしばらく活性を保てます。この性質のおかげで、一瞬のカルシウム信号を、より長続きするシナプスの変化に変換する「記憶の分子装置」として働きます。実際、Thr286の自己リン酸化ができないようにしたマウスでは、記憶・学習の基盤である長期増強(LTP)と空間学習が失われることが古くから知られています[8]。
CaMKIIαの最大の特徴は、1個の分子として働くのではなく、多数の分子が集まった「ホロ酵素」として働くことです。各分子は、①働き手であるキナーゼ部分、②活性を調節する部分、③長さの変わる連結部(リンカー)、そして④仲間どうしをつなぐC末端のhub(ハブ/集合)ドメインという部品からできています。hubドメインが中央でリング(輪)をつくり、そこから外側へキナーゼ部分が花びらのように伸びる「車輪状」の構造をとります。ふつうは12個(ときに14個)が集まった車輪になります[4][5]。
💡 用語解説:ホロ酵素とhub(ハブ)ドメイン
ホロ酵素とは、複数の分子(サブユニット)が集まって完成する酵素複合体のことです。CaMKIIでは、各分子のC末端にあるhub(ハブ)ドメインが中央のリングをつくり、その周りにキナーゼが並びます。この記事の主役H477Y変異は、このhubドメインの中にあります。つまり「酵素の働き手(キナーゼ)」ではなく「酵素を正しく組み立てる部分」の変異である、という点が病態の核心です。
この「集まって車輪になる」という性質こそが、MRT63を理解するカギです。近年の構造研究では、hubは単なる組み立て用の受け皿ではなく、車輪全体のカルシウム感受性や協調的な働きにも影響しうることが分かってきました[7]。hubがしっかりしているかどうかが、酵素の「数」だけでなく「性質」まで左右する可能性があるのです。なお、活性化に伴ってホロ酵素どうしが構成分子(サブユニット)を交換するという仮説も提唱されていますが、その生理的な重要性には議論があり、H477Yがこの交換を妨げるという証拠はありません[5][6]。確立しているのはあくまで「自己集合(ホロ酵素の組み立て)の障害」です。
3. なぜ病気になるのか ─ H477Yによる「ホロ酵素の集合不全」
MRT63の患者さんがもつ変異は、CAMK2A c.1429C>T(p.His477Tyr/H477Y)というミスセンス変異です。変異の位置は、サブユニット同士の集合を担うhubドメインの中です。2018年の研究では、この変異が引き起こす一連の変化が、家系の分離・タンパク質の生化学・患者由来の神経細胞・動物モデルという複数の階層で示されました[1]。単なるコンピュータ予測ではなく、実験で裏づけられた機能喪失(loss-of-function)である点が重要です。
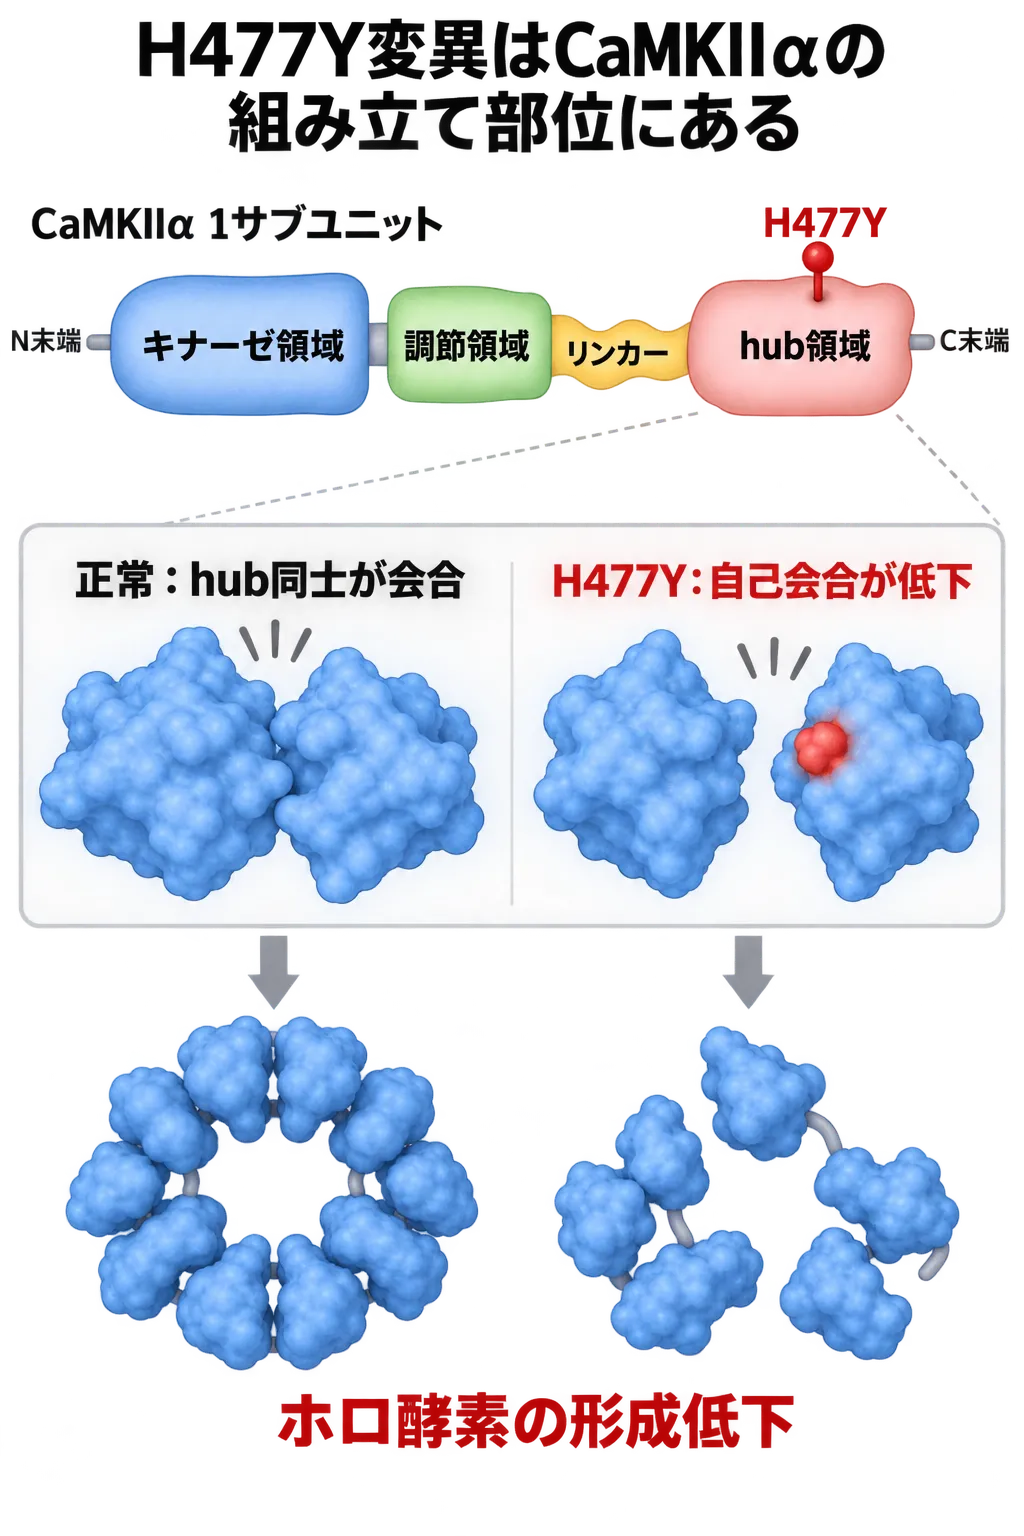
CaMKIIαのH477Y変異は、酵素活性を担うキナーゼ領域ではなく、サブユニット同士を結びつけるC末端のhub領域に位置します。この変異によってhub同士の自己会合が低下し、正常なホロ酵素を形成しにくくなります。
💡 用語解説:ミスセンス変異/機能喪失(LOF)
ミスセンス変異は、タンパク質を作るアミノ酸が1つだけ別のものに置き換わる変異です(ここではヒスチジンがチロシンに)。その結果、タンパク質が本来の働きを失うことを機能喪失(LOF)といいます。
具体的には、正常なCAMK2Aは大きな高分子の車輪(ホロ酵素)をつくるのに対し、H477Yではこの自己集合(オリゴマー化)が大きく低下していました。さらに、H477Yタンパク質はそもそもの存在量も少なく、プロテアソーム(不要なタンパク質を分解する仕組み)を止める薬を加えると量が部分的に回復しました[1]。これは、うまく組み立てられなかった分子が細胞の品質管理系で除去されやすくなっていることを示唆します。つまり病態は「リングを作れない」だけにとどまらず、組み立て不全 → タンパク質が不安定になり分解されやすい → 使えるCaMKIIαがさらに減るという悪循環を含む可能性があります(これは実験データに基づく解釈で、患者さんの脳内で分解が主因と直接証明されたわけではありません)。
集合不全車輪が組めない
不安定化・分解↑量が減る
の低下機能喪失
機能低下発達・発作
図1:H477Yが重度の神経発達症につながるまでの分子カスケード(1本の因果の鎖として整合)
図2:正常では12個ほどが車輪状のホロ酵素に集合するが、H477Yではhubの会合が損なわれ、酵素がバラバラになって分解されやすくなる(模式図)
4. 症状 ─ 報告されている臨床像
MRT63を定義した2018年の家系では、2人の患児に次のような特徴が報告されました[1]。
📋 2018年MRT63家系(2例)で報告された臨床像
| 項目 | 所見 | 解釈上の注意 |
|---|---|---|
| 全般的発達遅滞・知的障害 | 重度 | 疾患の中心症状 |
| 発語・運動発達 | 発語・歩行を獲得できないほど重度 | 成人期の経過は未特定 |
| てんかん | 頻回(ミオクロニー発作を含む) | 効きやすい薬・寛解率は未特定 |
| 筋緊張低下 | あり | 詳細は未特定 |
| 成長 | 成長遅延あり | 内分泌的な機序は未特定 |
| 顔貌・頭囲 | 明らかな特異的顔貌なし/頭囲は保たれる | 小頭症は必須所見ではない |
| 脳MRI・代謝検査 | 大きな構造異常・診断的異常なし | 正常でもMRT63は否定できない |
※あくまで2例からの記載であり、今後の症例集積で症状の幅は変わりうる。
⚠️ 注意:「進行性」=神経変性、ではありません
原著では重度の精神運動発達障害が進行的に見える経過として記載されましたが、MRIや代謝検査から明らかな神経変性(脳が壊れていく過程)が示されたわけではありません。したがって現時点で、MRT63を進行性の神経変性疾患と分類する根拠はありません。成人期の経過や生命予後も、症例が少ないため未特定です。
5. 遺伝と変異 ─ なぜ「潜性」なのか、そしてMRD53との違い
H477Yの遺伝の仕方は常染色体潜性です。患者2例はホモ接合(両方のコピーがH477Y)で、両親や一部の健常なきょうだいは保因者(片方だけ)で神経発達症を示しませんでした[1]。血族婚の家系だったため、研究ではホモ接合領域(ROH)のマッピングと全エクソーム解析、そしてサンガー法による家系内の分離確認によって、この変異が同定されました。
では、なぜ片方だけの保因者は健康なのでしょうか。カギは実験で示された非対称性にあります。H477Yどうしの自己会合は大きく損なわれる一方で、H477Yが「正常なCaMKIIα」と結びつく能力は比較的保たれていました[1]。つまり保因者では、正常なコピーが存在する限り一定のホロ酵素機能が保たれます。この意味でH477Yは、単純な「完全なゼロ(null)」というより、正常サブユニットがあれば機能を一部残せる「弱い集合不全アレル(hypomorphic assembly allele)」と理解するのが最も整合的です。これは、ハプロ不全(量が半分になるだけで発症)だけでは説明しにくい潜性であることも意味します。
💡 いちばん大切なポイント:CAMK2A変異=MRT63ではない
同じCAMK2A遺伝子でも、「変異のあり方(zygosity)」と「どの部分の変異か」で病気が分かれます。両アレルのhub集合不全 → 潜性のMRT63。一方、1つだけの新生変異(de novo)で、キナーゼ・調節領域の変異 → 優性のMRD53(常染色体顕性知的発達症53型)になります[2]。遺伝子名だけで判断してはいけません。
📋 同じCAMK2Aでも別の病気:MRT63 と MRD53
| 比較項目 | MRT63(本記事) | MRD53 |
|---|---|---|
| 遺伝形式 | 常染色体潜性(両アレル) | 常染色体顕性(多くはde novo) |
| 変異の場所 | hub(集合)ドメイン中心 | キナーゼ・調節領域が多い |
| 主な機序 | ホロ酵素の集合不全(機能喪失) | 自己リン酸化・活性調節の異常など[2] |
| 両親 | 健常な保因者 | 多くは非保因(新生変異) |
※新しく見つかった両アレルCAMK2A変異を「同じ遺伝子だからMRT63」と即断はできず、変異ごとの機能評価が特に重要です[3]。
⚠️ 「集団に存在しない=頻度ゼロ」と断定しない
H477YはClinVarで「病的(Pathogenic)」と登録されています[9]が、登録は1施設・評価基準の提示なし(いわゆる0-star)で、頻度欄は「–(表示なし)」です。これは「頻度ゼロの証明」ではなく「その欄に数値が入っていない」だけを意味します。原著発表時には大規模集団データベース(gnomAD等)で観察されませんでしたが、最新版での正確な頻度は本記事では未特定とし、診断時にはその都度データベースを確認するのが望ましいとされています。
なお、臨床の現場で混乱しやすい点として、この変異は表記の基準(転写産物やアイソフォームの番号)の違いにより「H477Y」または「H466Y」と書かれることがあります。これは別の変異ではなくアイソフォーム/転写産物番号の差です。ClinVarも両表記を併記しています。臨床報告では原著に合わせ、基準転写産物 NM_015981.4 を明記して H477Y と表すのが混乱を避けます。
6. 診断 ─ 検査の考え方
重度の全般的発達遅滞・知的障害に、てんかんや筋緊張低下を伴う場合、とくに血族婚や、きょうだいに同じ症状があるときには、CAMK2Aは潜性の候補遺伝子の一つになりえます。ただし症状は非特異的(この病気に固有とはいえない)なので、CAMK2A単独を最初に調べるより、両親を含めたトリオ全エクソーム解析(WES)や全ゲノム解析(WGS)、あるいは包括的な神経発達症・てんかんパネルから始めるのが合理的です。原著でも、ホモ接合領域のマッピングと全エクソーム解析で候補を絞り、サンガー法で家系内の分離を確認する、という流れがとられました[1]。
+てんかん血族婚・同胞例
包括パネル網羅的に解析
両アレル変異を検出
+変異解釈両親で確認
遺伝カウンセリング
図3:MRT63にたどりつくまでの診断の流れ(イメージ)
新しく見つかった両アレルのhub変異を評価するときは、キナーゼ活性だけでなく「ホロ酵素をきちんと組み立てられるか」という視点が特に大切です。H477Yを陽性対照として、自己会合やタンパク質量の低下、分解のされやすさを調べる研究レベルの機能評価が、意義不明変異(VUS)の解釈に役立ちます。変異の病的意義の判定は、ACMG/AMPガイドラインに沿って行われます。患者由来iPS細胞から作った神経細胞は、実際に発火(神経活動)が低下していることを示す強い証拠になりましたが、これは研究段階の評価で、日常の臨床検査ではありません[1]。
7. 治療と管理 ─ 現時点でできること
現時点で、MRT63に対する根本的な治療(疾患修飾療法)は確立していません。H477Yを正常化する低分子薬、ホロ酵素の組み立てを助ける薬、アンチセンス核酸(ASO)や遺伝子治療などについて、人で有効性・安全性が確立したものはありません[3]。したがって管理は、症状に応じた支持療法が中心となります。てんかんは発作型と脳波に基づいて小児・成人てんかんの専門医が標準的な治療を選び、運動障害・筋緊張低下には理学療法・作業療法、コミュニケーションには言語療法や補助的手段、成長・栄養の問題には摂食・嚥下評価が行われます。ただしこれらはMRT63固有の臨床試験で証明された治療ではなく、重度の神経発達症に対する標準的なケアからの応用です。
⚠️ 「CaMKIIを増やせば治る」わけではない
CaMKIIが足りないからといって、むやみにカルシウム信号を増やしたり、CaMKIIを活性化する薬を使ったりすることは、現在のデータからは支持されません。CaMKIIはホロ酵素の集まり方・自己リン酸化・カルシウム感受性の精妙なバランスで働いており、反対に「働きすぎ(過活性化)」の機能獲得型変異でも神経発達症が起こりうるからです。将来の治療には「量を増やす」より「変異に合わせた精密な正常化」が必要になる可能性が高いと考えられます(これは現在の遺伝・構造データからの推論です)。
8. 遺伝カウンセリング ─ 再発率と家族への意味
MRT63は常染色体潜性のため、両親がともに同じ病的変異の保因者である場合、標準的なメンデル遺伝の仮定のもとで、各妊娠につき「発症する子ども25%・保因者50%・非保因者25%」という確率になります[1]。ただしこれは、その変異の病的意義が確定していることが前提です。血族婚の家系ではホモ接合変異が見つかりやすく、両親がそれぞれ保因者であること・発症者と非発症者の分離が矛盾しないことを確認することが重要です。詳しい仕組みは劣性遺伝と保因者の解説もご覧ください。
こうした確率や、きょうだい・次の妊娠に関わる選択肢、検査の意味や限界については、数字だけを一方的に受け取るのではなく、遺伝カウンセリングのなかで、ご家族の状況に合わせて臨床遺伝専門医と一緒に整理していくことをおすすめします。
9. よくある誤解
誤解①「CAMK2Aの変異があればMRT63だ」
いいえ。同じ遺伝子でも、両アレルのhub集合不全は潜性のMRT63、1つだけのde novo変異は優性のMRD53と、変異のあり方と場所で病気が分かれます[2]。
誤解②「進行性=脳が壊れていく病気」
MRIや代謝検査で明らかな神経変性は示されていません。重度の発達障害=神経変性ではありません。成人期の経過は情報不足で未特定です。
誤解③「集団にないから頻度ゼロ」
ClinVarの頻度欄「–」は「表示なし」であって「ゼロの証明」ではありません。最新の頻度は診断ごとにデータベースで確認します。
誤解④「CaMKIIを増やせば治せる」
CaMKIIは絶妙なバランスで働き、過活性化でも病気になります。単純な増強は支持されず、将来は変異に応じた精密な正常化が課題です。
よくある質問(FAQ)
MRT63は遺伝しますか?きょうだいにも起こりますか?
常染色体潜性の病気で、両親がともに同じ病的変異の保因者の場合、各妊娠につき25%の確率で発症しうる計算になります(保因者50%、非保因者25%)。きょうだいの再発率やご家族の検査については、遺伝カウンセリングで個別に整理することをおすすめします。
「H477Y」と「H466Y」は違う変異ですか?
いいえ、同じ変異です。基準にする転写産物やアイソフォームの番号の違いで表記が変わるだけで、ClinVarも両方を併記しています。臨床では基準転写産物 NM_015981.4 を明記して H477Y と表すのが混乱を避けます。
どんな検査で診断できますか?
症状は非特異的なため、CAMK2A単独ではなく、両親を含めたトリオ全エクソーム解析(WES)や全ゲノム解析、包括的な神経発達症・てんかんパネルから始めるのが合理的です。見つかった両アレル変異は、家系内での分離確認と変異解釈をあわせて評価します。
治る薬はありますか?
現時点でMRT63に対する根本的な治療薬はありません。てんかん・運動・言語・成長など、症状に応じた支持療法が中心です。CaMKIIを単純に増やす・活性化する治療は現在のデータからは支持されていません。
MRD53(常染色体顕性知的発達症53型)とは何が違うのですか?
どちらもCAMK2Aが関わりますが、MRT63は両アレルの潜性・hub集合不全(機能喪失)、MRD53は多くが1つのde novo変異による優性で、キナーゼ・調節領域の変異が中心です。同じ遺伝子でも「変異のあり方」で異なる病態になります。
原因不明の発達の遅れ・てんかんに、遺伝の視点を
原因のわからない重度の発達遅滞・てんかんについて、包括的な遺伝子検査(エクソーム・パネル)と遺伝カウンセリングを行っています。紹介状は不要です。
関連記事
参考文献
- [1] Chia PH, Zhong FL, Niwa S, et al. A homozygous loss-of-function CAMK2A mutation causes growth delay, frequent seizures and severe intellectual disability. eLife. 2018;7:e32451. doi:10.7554/eLife.32451. [PMID: 29784083 / PMCID: PMC5963920]
- [2] Küry S, van Woerden GM, Besnard T, et al. De Novo Mutations in Protein Kinase Genes CAMK2A and CAMK2B Cause Intellectual Disability. Am J Hum Genet. 2017;101(5):768-788. doi:10.1016/j.ajhg.2017.10.003. [PMID: 29100089 / PMCID: PMC5673671]
- [3] Cheung JS, van Woerden GM, Veenma DCM. CAMK2; four genes, one syndrome? Delineation of genotype-phenotype correlations. Curr Opin Neurobiol. 2025;90:102935. doi:10.1016/j.conb.2024.102935. [PMID: 39631163]
- [4] Myers JB, Zaegel V, Coultrap SJ, Miller AP, Bayer KU, Reichow SL. The CaMKII holoenzyme structure in activation-competent conformations. Nat Commun. 2017;8:15742. doi:10.1038/ncomms15742. [PMID: 28589927 / PMCID: PMC5467236]
- [5] Bhattacharyya M, Stratton MM, Going CC, et al. Molecular mechanism of activation-triggered subunit exchange in Ca2+/calmodulin-dependent protein kinase II. eLife. 2016;5:e13405. doi:10.7554/eLife.13405. [PMID: 26949248 / PMCID: PMC4859805]
- [6] Stratton M, Lee IH, Bhattacharyya M, et al. Activation-triggered subunit exchange between CaMKII holoenzymes facilitates the spread of kinase activity. eLife. 2014;3:e01610. doi:10.7554/eLife.01610. [PMID: 24473075 / PMCID: PMC3901001]
- [7] Nguyen BV, Özden C, Dong K, et al. A domain-swapped CaMKII conformation facilitates linker-mediated allosteric regulation. Nat Commun. 2025;16(1):8461. doi:10.1038/s41467-025-63249-w. [PMID: 41006217 / PMCID: PMC12474881]
- [8] Giese KP, Fedorov NB, Filipkowski RK, Silva AJ. Autophosphorylation at Thr286 of the alpha calcium-calmodulin kinase II in LTP and learning. Science. 1998;279(5352):870-873. doi:10.1126/science.279.5352.870. [PMID: 9452388]
- [9] CAMK2A c.1429C>T (p.His477Tyr), Variation ID 560170. ClinVar (NCBI). [VCV000560170]
※本記事は医学情報の提供を目的としたもので、個別の診断・治療に代わるものではありません。症状や検査に関するご相談は、遺伝カウンセリングをご利用ください。






